¿Qué son las presentaciones reglamentarias?
Última actualización: septiembre de 2024
Las presentaciones reglamentarias constan de información y datos exhaustivos solicitados por las agencias reglamentarias para evaluar la seguridad y la eficacia de un producto sanitario para su ensayo clínico o su aprobación de comercialización.
A lo largo de los años, el Documento Técnico Común Electrónico (eCTD) se ha convertido en el formato estándar para las presentaciones reglamentarias ante numerosas autoridades sanitarias mundiales. Su presentación es obligatoria para una amplia gama de trámites, que van desde solicitudes de investigación hasta autorizaciones de comercialización, y abarca toda la documentación relacionada con la gestión del ciclo de vida, como enmiendas, suplementos e informes anuales. El Consejo Internacional para la Armonización (ICH) ha establecido requisitos de formato para el eCTD que se aplican a varias autoridades sanitarias de todo el mundo, incluidos el Centro de Evaluación e Investigación de Medicamentos (CDER) y el Centro de Evaluación e Investigación de Biológicos (CBER) de la FDA, la Agencia Europea de Medicamentos (EMA), la Agencia Reguladora de Medicamentos y Productos Sanitarios (MHRA), Swissmedic, la Administración de Productos Terapéuticos (TGA) y Health Canada.
Gestionar la publicación en eCTD puede resultar complejo y costoso, especialmente a medida que las agencias reglamentarias exigen cada vez más formatos de presentación electrónica para diversos tipos de solicitudes. Estos incluyen presentaciones en eCTD que respaldan solicitudes de nuevos medicamentos (NDA), solicitudes de autorización de comercialización (MAA), presentaciones de nuevos medicamentos (NDS), solicitudes de nuevos medicamentos en investigación (IND), entre otras. Asimismo, mantener el cumplimiento normativo planteará desafíos cada vez mayores a medida que los requisitos y directivas reglamentarias evolucionen en los distintos mercados.
Freyr ofrece servicios destinados a mitigar los problemas habituales que suelen provocar el rechazo de las solicitudes. Al colaborar con un equipo de expertos con una trayectoria comprobada en presentaciones reglamentarias, cumplimiento normativo y software de gestión de eCTD, Freyr proporciona un apoyo integral para garantizar resultados reglamentarios exitosos. Cumplir con las normativas reglamentarias y adaptarse a los cambios en las políticas permite a las empresas introducir productos seguros y eficaces en el mercado, navegando con eficacia a través de entornos reglamentarios complejos.
Marco para el eCTD v4.0 de la ICH
Desde la creación de la ICH en 1990, el proceso de la ICH ha evolucionado gradualmente. Además del desarrollo de las guías tripartitas de la ICH sobre temas de seguridad, calidad y eficacia, también se llevó a cabo trabajo en diversos temas multidisciplinarios importantes, como MedDRA (Diccionario Médico para Actividades Reglamentarias; tema M1 de la ICH) o el CTD (Documento Técnico Común, tema M4 de la ICH). A partir del nuevo milenio, la necesidad de ampliar la comunicación y la difusión de información sobre las guías de la ICH con regiones ajenas a la ICH se convirtió en un enfoque clave, acompañado de la necesidad de facilitar la implementación de dichas guías en las propias regiones de la ICH.
En los últimos 10 a 15 años, se ha prestado cada vez más atención al mantenimiento de las guías ya existentes a medida que la ciencia y la tecnología continuaban evolucionando. También se reconoció la necesidad de colaborar con otras organizaciones, en particular para el desarrollo de estándares electrónicos. La ICH reconoció los beneficios que aporta la colaboración con organizaciones internacionales de desarrollo de estándares, desde la perspectiva de una mayor reserva de experiencia técnica y la prometedora oportunidad de promover los estándares de la ICH como estándares globales. Esto también permitiría ampliar los beneficios de la armonización más allá de las regiones de la ICH mediante una mayor participación de las regiones no adheridas en el desarrollo de guías.
El objetivo a largo plazo más deseable es contar con un estándar de mensajes electrónicos de uso global para intercambiar información sobre productos regulados basándose en estándares aprobados internacionalmente e interoperables.
En 2006 se redactó una descripción básica del proceso para la participación y colaboración con otras organizaciones de desarrollo de estándares (SDO), inicialmente la Organización Internacional de Normalización (ISO), HL7 y el Comité Europeo de Normalización (CEN), basándose en la "Lista de condiciones críticas para el proceso de desarrollo de estándares de mensajes de las SDO". Durante la misma reunión, el Comité Directivo de la ICH aprobó avanzar en el desarrollo de los mensajes E2B (R) y M5 con el consorcio de SDO para evaluar dicho proceso.
En la reunión de la ICH celebrada en octubre de 2007 en Yokohama, se tomó la decisión de pasar a la siguiente versión principal de la especificación eCTD en colaboración con las SDO, en lugar de realizar ligeras revisiones de la especificación de la página 5 del eCTD a una siguiente versión menor 3.3.3. Durante la reunión de la ICH celebrada en junio de 2008 en Portland, el Comité Directivo respaldó que la ICH se pusiera en contacto con HL7 para debatir opciones con el fin de avanzar en la siguiente versión principal de eCTD a través de la Iniciativa Conjunta, una colaboración de ISO, CEN y HL7. Para evaluar la aceptabilidad del estándar resultante, la ICH recopiló y cotejó los requisitos de cada región en un documento de requisitos preliminar de la ICH. Se estableció un Grupo de Trabajo de Expertos (EWG) y un Grupo de Trabajo de Implementación (IWG) de la ICH para centrarse en la siguiente versión principal de eCTD durante la reunión de Fukuoka en noviembre de 2010, y el nuevo grupo mixto EWG/IWG M8 de la ICH se reunió por primera vez como grupo en junio de 2011 en Cincinnati.
M8 presentó el concepto para desarrollar la versión 4.0 del eCTD hasta el Paso 2 del proceso de la ICH, al tiempo que trabajaba en el proceso de desarrollo de estándares de HL7 para mejorar el estándar RPS Release 1 existente. En ese momento, el estándar HL7 RPS mejorado se enviaría a un proceso de vía rápida de ISO con el resultado de convertirse en un estándar ISO adoptado a nivel internacional. De forma paralela, ICH M8 continuaría el proceso de la ICH con el desarrollo de conceptos, especificaciones, directrices y un conjunto de pruebas para respaldar la implementación del estándar ISO previsto. Esto se planificó como actividades de los Pasos 3 y 4 del proceso de la ICH para estar en consonancia con la publicación del estándar ISO basado en el estándar normativo HL7 Versión 3 RPS Release 2 y la guía de implementación de ICH eCTD v4.0.
En 2015, el grupo ICH M8 publicó la Guía de implementación del paso 2 de la ICH eCTD v4.0 para consulta pública, y las actualizaciones de este documento son el resultado de dichos comentarios públicos. En septiembre de 2015, HL7 publicó el Estándar Normativo RPS Release 2. Debido a cambios en los procesos de HL7 e ISO, RPS Release 2 no es actualmente un estándar ISO. La decisión de publicar esta guía de implementación del paso 4 permitirá a las regiones avanzar con la implementación y la aceptación de las presentaciones en eCTD v4.0, bajo el entendimiento de que algunas regiones no podrán hacer obligatorio el eCTD v4.0 hasta que exista un estándar ISO RPS aprobado.
¿Cuáles son los beneficios potenciales del estándar eCTD 4.0?
Al reconocer las limitaciones de la versión actual, el eCTD 4.0 ofrece varios beneficios:
- Se adapta a todos los tipos de productos
- Proporciona un formato único para todas las agencias, regiones y centros
- Permite reducir los cambios estructurales y los ciclos de lanzamiento de software.
- Facilita una unidad de presentación armonizada, que contiene todo el contenido desde el Módulo 1 hasta el Módulo 5 en un solo mensaje de intercambio.
- Permite corregir fácilmente las definiciones de metadatos o palabras clave y la estructura sin necesidad de volver a presentar los archivos físicos
- Permite una gestión avanzada del ciclo de vida y ajustes en la granularidad de los documentos, al tiempo que mantiene las relaciones.
- Permite la reutilización de documentos en actividades y solicitudes reglamentarias mediante identificadores únicos.
- Utiliza vocabularios controlados para facilitar las actualizaciones de los valores permitidos sin necesidad de actualizar el sistema o las herramientas.
- Garantiza una agrupación coherente de los documentos dentro de las secciones en todas las regiones de la ICH mediante el uso de títulos de grupo
Mercados regulados y semirregulados que aceptan presentaciones en formato de papel/NEES/eCTD
Estados Unidos (US) - Administración de Alimentos y Medicamentos (FDA)
Formatos de presentación: la FDA acepta presentaciones en varios formatos, incluidos papel, electrónico (eCTD) e híbrido (combinación de papel y electrónico).
Aunque el eCTD no es obligatorio para todas las presentaciones, la FDA exige el formato eCTD para todas las solicitudes de nuevos medicamentos (NDA), solicitudes abreviadas de nuevos medicamentos (ANDA) y solicitudes de licencia de productos biológicos (BLA). Las presentaciones en papel solo se aceptan en circunstancias excepcionales con aprobación previa.
Unión Europea (UE) - Agencia Europea de Medicamentos (EMA)
Formatos de presentación: la EMA exige las presentaciones en formato eCTD para los procedimientos centralizados. Para los procedimientos descentralizados y de reconocimiento mutuo, también se recomienda el eCTD.
El formato eCTD es obligatorio para todas las solicitudes presentadas ante la EMA, incluidas las solicitudes de autorización de comercialización y las variaciones.
Canadá - Health Canada:
Health Canada regula los productos farmacéuticos, biológicos, Dispositivos Médicos y productos de salud natural. El uso del formato eCTD ayuda a mejorar la eficiencia del proceso de revisión reglamentaria y facilita las presentaciones electrónicas.
Formatos de presentación: Health Canada acepta presentaciones tanto en papel como en formato eCTD. Para determinadas presentaciones, como las solicitudes de nuevos medicamentos (NDS) y las solicitudes abreviadas de nuevos medicamentos (ANDS), el formato eCTD es obligatorio.
Japón - Pharmaceuticals and Medical Devices Agency (PMDA):
La PMDA regula los productos farmacéuticos, los Dispositivos Médicos y los productos de medicina regenerativa. Formatos de presentación: La PMDA acepta presentaciones en papel y en formato electrónico, incluido el eCTD.
Aunque se recomienda el formato eCTD, no es obligatorio. Sin embargo, la PMDA prefiere cada vez más el eCTD debido a su eficiencia y estandarización.
China - National Medical Products Administration (NMPA):
La NMPA regula los productos farmacéuticos, los Dispositivos Médicos, los cosméticos y los productos alimenticios.
Formatos de presentación: La NMPA acepta presentaciones en formato impreso y electrónico, pero se fomentan las presentaciones electrónicas.
Por el momento, el eCTD no es obligatorio, pero la NMPA lo prefiere cada vez más por su eficiencia y estandarización.
Australia - Therapeutic Goods Administration (TGA):
La TGA regula los productos farmacéuticos, Dispositivos Médicos y medicamentos complementarios.
Formatos de presentación: la TGA acepta presentaciones tanto en papel como en formato eCTD.
El eCTD se recomienda, pero no es obligatorio para la mayoría de las presentaciones. Sin embargo, es obligatorio para determinadas presentaciones, como las nuevas entidades químicas.
Brasil - Agência Nacional de Vigilância Sanitária (ANVISA):
La ANVISA regula los productos farmacéuticos, los Dispositivos Médicos, los cosméticos y los productos alimenticios.
Formatos de presentación: La ANVISA acepta presentaciones en formato impreso y electrónico.
El eCTD no es obligatorio, pero se acepta para determinadas aplicaciones, como las presentaciones de ensayos clínicos.
India - Central Drugs Standard Control Organization (CDSCO):
La Central Drugs Standard Control Organization regula los productos farmacéuticos y los Dispositivos Médicos en la India.
Formatos de presentación: La Central Drugs Standard Control Organization acepta presentaciones en formato impreso y electrónico.
El eCTD no es obligatorio, pero se acepta para determinadas aplicaciones, como las aprobaciones de nuevos medicamentos.
Si bien algunos mercados han establecido el uso obligatorio de eCTD para las presentaciones reglamentarias, otros lo aceptan como un formato recomendado. Sin embargo, la tendencia apunta hacia una mayor aceptación y uso del eCTD debido a sus ventajas para optimizar el proceso de presentación reglamentaria y mejorar la eficiencia.
Proceso de presentación reglamentaria
Un enfoque estructurado para la publicación y presentación de eCTD garantiza hacer frente incluso a los requisitos reglamentarios más exigentes y, por lo tanto, es muy necesario adoptar el enfoque correcto.
Paso 1: La planificación y la preparación son fundamentales
- Comience pronto: No espere hasta el último minuto. Empiece a planificar con suficiente antelación para garantizar el tiempo necesario para la creación de contenidos, la revisión y los controles de calidad.
- Reúna a su equipo: Reúna a un equipo multifuncional con experiencia en servicios de Asuntos Regulatorios, gestión de documentos y garantía de calidad. Defina los roles y las responsabilidades claramente.
- Identifique los requisitos: Investigue a fondo los requisitos específicos de eCTD para su mercado objetivo y tipo de solicitud. Tenga en cuenta las variaciones regionales y los próximos cambios reglamentarios.
- Gestión de contenidos: Establezca un sistema sólido para la creación de contenidos, el control de versiones y la gestión del ciclo de vida de los documentos. Utilice un software especializado en la publicación de eCTD para lograr eficiencia y precisión.
El papel fundamental de los expertos en presentaciones reglamentarias
El profesional de Asuntos Regulatorios ocupa una posición central e indispensable dentro de los sectores farmacéutico y sanitario. A estos especialistas se les confía la tarea fundamental de preparar y presentar una amplia gama de documentos reglamentarios, garantizando el cumplimiento de las estrictas directrices y normativas exigidas por los organismos reglamentarios. Durante todo el proceso de desarrollo clínico, los especialistas en Asuntos Regulatorios asumen la máxima responsabilidad en el mantenimiento de las solicitudes de medicamentos nuevos en investigación (IND, por sus siglas en inglés) y las solicitudes de nuevos medicamentos (NDA, por sus siglas en inglés), facilitando así la continuidad ininterrumpida de la investigación de medicamentos en los Estados Unidos.
En su día a día, los especialistas en asuntos reglamentarios colaboran de forma transversal con una multitud de departamentos, incluidas las divisiones de fabricación, medicina, clínica, no clínica y marketing. Este esfuerzo de colaboración es fundamental para integrar los múltiples informes y hallazgos de diversas áreas en presentaciones reglamentarias completas. En consecuencia, las personas en puestos reglamentarios obtienen información muy valiosa y mantienen una perspectiva excepcionalmente amplia sobre la dinámica operativa dentro de sus respectivas empresas.
Requisitos regionales para la presentación de eCTD
El Consejo Internacional para la Armonización (ICH) proporciona la base para la estructura y el contenido del eCTD (módulos 2 a 5). Esto garantiza la coherencia de los datos entre las regiones. Pero recuerde que existen variaciones regionales, principalmente en:
- Módulo 1: Este camaleón regional alberga requisitos específicos de cada país, como la información de prescripción, los detalles de envasado y los formularios locales (piense en las tarifas de la PDUFA en US).
- Criterios de validación: Cada región establece sus propios estándares para la validación de eCTD, lo que garantiza que los formatos de sus archivos, Metadata y referencias cruzadas cumplan con sus requisitos específicos.
El enfoque de Freyr para las presentaciones de eCTD 4.0
En todo el mundo, los organismos reglamentarios se están preparando para adoptar novedades recientes como el eCTD v4.0 para la presentación de expedientes, enmiendas y otros informes. El eCTD v4.0 es un cambio gradual que probablemente repercutirá en el futuro de las presentaciones reglamentarias, y cada país se está preparando para aceptarlo e implementarlo. El eCTD v4.0 sin duda revolucionará las presentaciones electrónicas. En Freyr estamos a la vanguardia impulsando la innovación a través de la tecnología y estamos preparados para ayudar a nuestros clientes haciendo que nuestro software de publicación y presentación reglamentaria - Freyr SUBMIT PRO sea compatible con eCTD v4.0. La industria finalmente comenzará a beneficiarse de algunos cambios muy necesarios en el proceso de presentación reglamentaria que conducirán a tiempos de aprobación más rápidos y a un acceso veloz a nuevos productos para los pacientes. La pandemia de la COVID-19 nos demostró recientemente el valor y la necesidad de medicamentos más rápidos. Estos cambios deben aceptarse voluntariamente para bien. A largo plazo, sin embargo, los beneficios son claros y valdrán la pena.
En Freyr estamos tomando iniciativas para prepararnos para el eCTD 4.0, como:
- Mantenerse informado: estar al tanto de las actualizaciones y directrices relacionadas con el eCTD 4.0 por parte de autoridades reglamentarias como la FDA y la EMA. Asistir a sesiones de capacitación, seminarios web y conferencias para comprender los cambios y requisitos.
- Actualización de sistemas y software: garantizar que los sistemas y el software de presentación electrónica de la empresa sean compatibles con los estándares de eCTD 4.0. Considerar la actualización o la implementación de nuevas herramientas (FREYR SUBMIT PRO) para respaldar el formato actualizado.
- Capacitación del personal: Proporcionar capacitación a los profesionales de Asuntos Regulatorios, coordinadores de envíos y otro personal pertinente sobre los cambios introducidos en el eCTD 4.0. Asegurarse de que estén familiarizados con los nuevos requisitos y procesos.
- Revisión y actualización de plantillas: Revisión de las plantillas existentes para presentaciones reglamentarias y actualización de estas para alinearlas con las especificaciones de eCTD 4.0. Realización de los ajustes necesarios para garantizar el cumplimiento de la nueva norma.
- Realización de simulacros de presentación: Práctica y envío de información reglamentaria en formato eCTD 4.0 mediante simulacros de presentación. Esto ayudará a identificar cualquier problema o deficiencia en el proceso y permitirá realizar ajustes antes de las presentaciones reales.
Al tomar estas medidas proactivas y prepararse con anticipación para el eCTD 4.0, Freyr puede garantizar una transición sin problemas al estándar actualizado y mantener el cumplimiento de los requisitos reglamentarios.
¿Qué diferencia a Freyr?
Freyr ayuda a las organizaciones de ciencias de la vida a optimizar todo el proceso de gestión de Regulatory Publishing and Submissions. El proceso de presentación de expedientes reglamentarios comienza desde el desarrollo del dossier, el cual incluye la gestión de presentaciones reglamentarias y la planificación, el seguimiento, la publicación reglamentaria y la realización de las presentaciones reglamentarias finales ante las autoridades sanitarias (HA), incluida la confirmación o el acuse de recibo para sus aprobaciones reglamentarias.
Dado que las autoridades sanitarias mundiales aceptan presentaciones reglamentarias en formato electrónico, la necesidad del momento es implementar herramientas de publicación y presentación reglamentaria robustas y siempre actualizadas para gestionar los documentos de presentación reglamentaria y los formatos específicos de cada región. Freyr garantiza presentaciones reglamentarias sin errores con la máxima calidad y ha demostrado su eficacia en servicios de publicación y presentación reglamentaria puntuales para todo tipo de formatos aceptables, tales como papel, presentaciones electrónicas, eCTD y NeeS.
Además de desplegar a expertos con experiencia para ofrecer servicios de publicación y presentación reglamentaria, Freyr ofrece un software de publicación en eCTD y presentación electrónica contrastado en el sector, Freyr SUBMIT PRO, para permitir a las empresas cumplir de manera eficaz con todos sus requisitos específicos y exclusivos de servicios de publicación y presentación reglamentaria, facilitando revisiones rápidas y aprobaciones más ágiles de sus productos —como medicamentos, productos biológicos y dispositivos médicos— por parte de las autoridades reglamentarias.
Freyr: Experto global en servicios de publicación y presentaciones
FREYR permite que sus envíos reglamentarios se publiquen conforme a las autoridades sanitarias de todo el mundo para solicitudes tanto simples como complejas (incluidos IND, NDA, ANDA, MAA, BLA, CTA y DMF) a lo largo del ciclo de vida del producto. Contamos con recursos fácilmente disponibles y tecnología para publicar en formatos eCTD, NeeS y papel para todo tipo de envíos para las regiones de Norteamérica, la UE y APAC. En Freyr podemos llevar a cabo la planificación de envíos durante todo el ciclo de vida del producto. Todos los servicios de envío cuentan con el respaldo de nuestro experimentado equipo de inteligencia reglamentaria, cuyos profundos conocimientos de las directrices locales y regionales garantizan la prestación de servicios de publicación reglamentaria eficientes y conformes. Podemos ayudar a optimizar su proceso de gestión de envíos End-to-End, desde el desarrollo del dossier hasta las interacciones con las autoridades sanitarias.
Realizamos publicaciones a nivel de documento y a nivel de presentación. Nuestros servicios de publicación en eCTD y nuestra experiencia en publicaciones a nivel de documento eliminan la complejidad de los problemas frecuentes, como los errores de formato y de hipervínculos, las secciones flotantes y las correcciones de errores. En el complejo mundo de la publicación y presentación reglamentaria, identificar y abordar las deficiencias en la documentación y el cumplimiento normativo es fundamental para el éxito. En Freyr, entendemos la importancia de un análisis exhaustivo de deficiencias y de una validación rigurosa para garantizar que las presentaciones de nuestros clientes estén libres de errores y cumplan con los estrictos requisitos de las agencias reglamentarias de todo el mundo. Realizamos análisis de deficiencias integrales, revisando minuciosamente todos los aspectos de la documentación reglamentaria de nuestros clientes para identificar cualquier discrepancia, incoherencia o área de incumplimiento. Ya se trate de datos faltantes, información incompleta o problemas de formato, no dejamos piedra sin mover en nuestro empeño por garantizar que las presentaciones de nuestros clientes sean de la más alta calidad.
Una vez identificadas las deficiencias, nuestro equipo trabaja diligentemente para abordar cada problema, colaborando estrechamente con nuestros clientes para implementar soluciones que cumplan con las normas y los requisitos reglamentarios. Validamos las presentaciones para garantizar que estén libres de errores y listas para la revisión reglamentaria. Nuestro equipo utiliza validadores altamente recomendados que revisan minuciosamente cada presentación y realizan controles de calidad exhaustivos para identificar y rectificar cualquier error o discrepancia antes de la presentación. Ya sea que se trate de actualizar la documentación, realizar estudios adicionales o revisar procesos, aprovechamos nuestra experiencia y conocimiento de la industria para garantizar que todas las deficiencias se resuelvan de manera eficaz.
Compilación, publicación y presentación de documentos para nuevas solicitudes de investigación y comercialización, tales como CTA e IND y sus enmiendas relacionadas, MAA, NDA, ANDA y BLA y sus variaciones relacionadas, así como para otras autoridades sanitarias. El proceso de presentación reglamentaria se inicia desde el desarrollo del dossier, que incluye la gestión de presentaciones reglamentarias y la planificación, el seguimiento, la publicación reglamentaria y la realización de las presentaciones reglamentarias finales a las autoridades sanitarias (HA), incluida la confirmación de entrega o acuse de recibo para la obtención de sus aprobaciones reglamentarias.
Freya Submit
Navegar por el intrincado mundo de las presentaciones en eCTD requiere una atención meticulosa a los detalles y un conocimiento profundo de sus componentes clave. Profundicemos en cómo, mediante el uso de Freyr Submit, los especialistas en publicación de Freyr facilitan las presentaciones para la obtención de aprobaciones de las autoridades sanitarias.
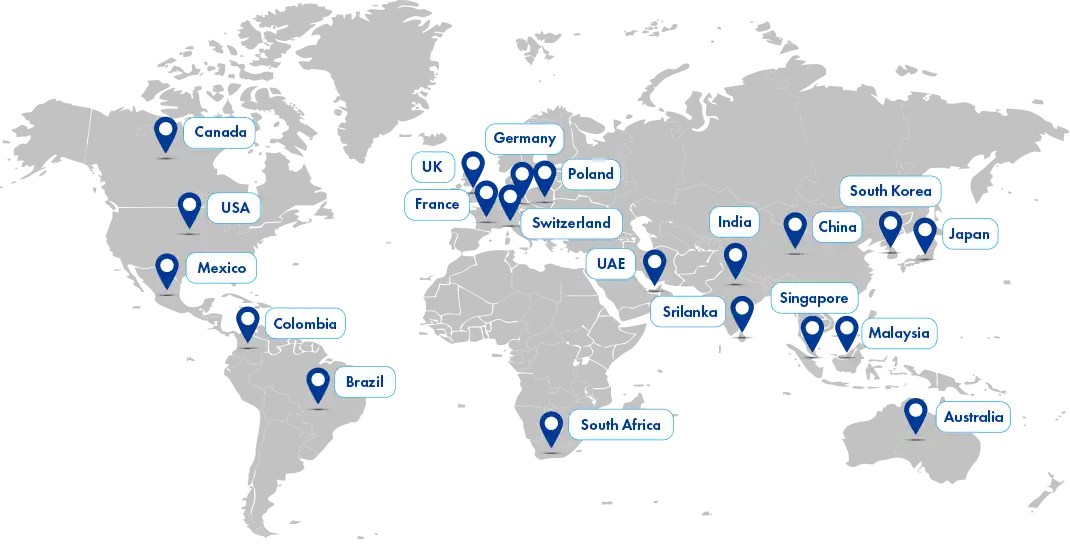
Presencia global