Resumen de la Declaración de Trabajo (SOW) para la presentación 510(k) de Dispositivos Médicos activos y no activos
En Freyr, nuestro equipo de expertos compila y resume diligentemente la información más reciente esencial para sus presentaciones 510(k), abarcando tanto dispositivos médicos activos como no activos. Esto garantiza que usted cuente con los conocimientos necesarios para navegar con confianza por el marco reglamentario. Desde aclarar las diferencias entre dispositivos activos y no activos hasta profundizar en las complejidades de la presentación 510(k), hemos seleccionado un amplio repositorio de recursos para su consulta principal. Embárquese en el camino hacia el dominio de la presentación 510(k) de dispositivos médicos activos y la presentación 510(k) de dispositivos médicos no activos con nuestra guía integral.
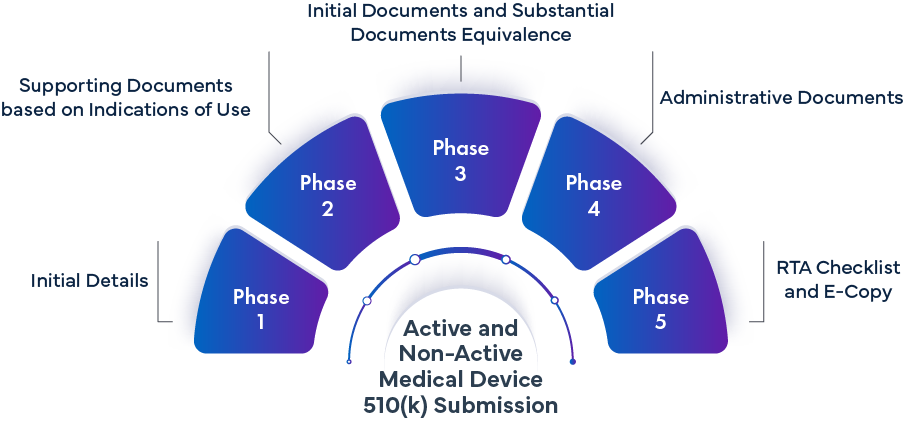
Fase -1: Detalles iniciales | ||
|---|---|---|
Requisitos | Alcance del solicitante de 510(k) | Alcance de Freyr |
| Uso previsto |
|
|
| Declaración de indicaciones de uso (Formulario 3881) |
|
|
| Descripción del dispositivo |
|
|
| Normas y directrices |
|
|
| Dispositivo de referencia |
|
|
| Resumen 510(k) |
|
|
Fase 2: Documentación de apoyo basada en las indicaciones de uso | |||
|---|---|---|---|
Requisitos de los documentos | Alcance del solicitante de 510(k) | Alcance de Freyr | |
| 2.1 | Dibujo del dispositivo | Envía el archivo del dibujo del dispositivo para garantizar una representación precisa del diseño del dispositivo | Inicie una solicitud formal para obtener el dibujo de un dispositivo activo. Revise a fondo y documente minuciosamente la información necesaria para la presentación de la 510(k). |
| 2.2 | Diseño y desarrollo del dispositivo | Presente el archivo de diseño y desarrollo del dispositivo activo, que abarque toda la información y documentación pertinente. | Envíe una solicitud para el diseño y desarrollo de un dispositivo activo. Revise minuciosamente y documente con precisión toda la información necesaria para preparar la presentación del 510(k). |
| 2.3 | Ficha de datos de seguridad de los materiales | Proporcionar las hojas de datos de seguridad de materiales (MSDS) para los componentes esenciales del dispositivo activo, garantizando información completa sobre su seguridad y composición. | Envía una solicitud de la ficha de datos de seguridad de los materiales de los componentes cruciales del dispositivo activo. Revise minuciosamente y documente con precisión toda la información necesaria para preparar la presentación del 510(k). |
| 2.4 | Diagrama de flujo de fabricación | Proporcione un diagrama de flujo de fabricación que detalle el proceso de producción del dispositivo activo, ofreciendo una representación visual de los pasos de fabricación y su secuencia | Presentar una solicitud para la hoja de datos de seguridad de materiales (MSDS) de los componentes esenciales para el dispositivo activo. Revise minuciosamente y documente con precisión toda la información necesaria para preparar la presentación del 510(k). |
| 2.5 | Descripción del dispositivo | Proporcione detalles completos que incluyan: o Una descripción general del dispositivo o Funciones y modos de funcionamiento o Diagramas de bloques o Fotografías, cables y accesorios relevantes o Interoperabilidad del dispositivo. o Descripción de la fuente de alimentaciónTop of Form | Envía una solicitud de información detallada sobre el dispositivo. Revise minuciosamente y documente con precisión toda la información necesaria para preparar la presentación del 510(k). |
| 2.6 | Propuesta de etiquetado | Proporcionar las instrucciones de uso (IFU), el manual del usuario y cualquier material promocional asociado para el dispositivo activo. | Presentar una solicitud para las instrucciones de uso (IFU), el manual del usuario y cualquier material promocional, si está disponible. Revise las IFU, el manual de usuario y el material promocional proporcionados por el solicitante. Documente las IFU, el manual de usuario y el material promocional para la presentación del 510(k). |
| 2.7 | Embalaje y transporte | Proporcione los planes de estudio y los informes de la validación del envasado y el transporte. | Presente una solicitud para el plan de estudio y los informes relativos a la validación del envasado y el transporte. Revise los planes de estudio y los informes de la validación del envasado y el transporte y aporte las correcciones o comentarios necesarios. |
| 2.8 | Esterilización (si la esterilidad es aplicable) | Proporcione los planes de estudio y los informes de la validación de la esterilización. | Presente una solicitud para el plan de estudio y los informes de la validación de la esterilización. Revise minuciosamente y documente con precisión toda la información necesaria para preparar la presentación del 510(k). |
| 2.9 | Pruebas de rendimiento: banco de pruebas | Inicie una solicitud formal para los planes de estudio y los informes de las pruebas de rendimiento en el banco de pruebas, en la que se describan los requisitos específicos y los objetivos que se deben abordar. | Presente una solicitud para los planes de estudio y los informes de las pruebas de rendimiento en el banco de pruebas del dispositivo activo. Revise minuciosamente y documente con precisión toda la información necesaria para preparar la presentación del 510(k). |
Documentación de respaldo sobre compatibilidad electromagnética y seguridad eléctrica | |||
| 2.10 | Características del dispositivo relacionadas con la compatibilidad electromagnética y entornos de uso previsto | Proporcione detalles sobre las características del dispositivo relacionadas con la compatibilidad electromagnética y los entornos de uso previsto, incluidos: o Una descripción general del dispositivo. o Funciones y modos de funcionamiento. o Diagramas de bloques. o Fotografías, cables y accesorios relevantes. o Interoperabilidad del dispositivo. o Descripción de la fuente de alimentación, incluida la viabilidad de utilizar el Dispositivos Médicos con alimentación interna mientras se carga. o Entornos en los que se pretende utilizar el Dispositivos Médicos. o Descripción de cualquier tecnología inalámbrica (si procede) para consideraciones adicionales sobre los Dispositivos Médicos con capacidad inalámbrica. o Descripción de cualquier emisor de RF interno en el Dispositivos Médicos que pueda causar perturbaciones electromagnéticas. o Abordar tanto los emisores electromagnéticos comunes como los emisores médicos únicos.
| Presente una solicitud de información sobre las características del dispositivo relacionadas con la compatibilidad electromagnética y los entornos de uso previsto. Revise minuciosamente y documente con precisión toda la información necesaria para preparar la presentación del 510(k). |
| 2.11 | Evaluación de riesgos | Proporcione un plan de gestión de riesgos que incluya una evaluación de riesgos que demuestre una mitigación eficaz de estos, junto con un informe completo de gestión de riesgos que abarque todos los elementos de riesgo. Entregue el documento revisado con las correcciones y mejoras sugeridas. | Presente una solicitud del expediente de gestión de riesgos y pida la documentación del plan y del informe de gestión de riesgos, incluida la identificación de los peligros de riesgo, la evaluación de riesgos y la demostración de una mitigación adecuada de los riesgos. El informe de gestión de riesgos debe abarcar todos los elementos de riesgo, preferiblemente con secciones separadas para mayor claridad. Proporcione una plantilla del plan de gestión de riesgos y del informe de gestión de riesgos que abarque todos los riesgos relacionados con el dispositivo a petición del solicitante. Revise los datos del expediente de gestión de riesgos, incluidos el plan y el informe compartidos por el solicitante, y aporte sugerencias para realizar las correcciones necesarias con el fin de garantizar una documentación completa para la presentación del 510(k). Revise minuciosamente y documente con precisión toda la información necesaria para preparar la presentación del 510(k). |
| 2.12 | Norma de consenso | Proporcionar confirmación de las normas de consenso pertinentes y una explicación de cualquier desviación de las normas reconocidas por la FDA. | Presentar una solicitud para las normas de consenso aplicables relacionadas con la CEM y la seguridad eléctrica del dispositivo activo. Documentar las normas de consenso confirmadas para el dispositivo activo con el fin de presentar la solicitud 510(k). |
| 2.13 | Criterios de aceptación y rechazo de rendimiento esencial e inmunidad | Presentar el plan de estudio y los informes de las pruebas de rendimiento esencial e inmunidad realizadas en el dispositivo activo, cumpliendo con las normas reconocidas por la FDA. | Presentar una solicitud para el plan de estudio y los informes de las pruebas de rendimiento esencial e inmunidad realizadas en el dispositivo activo, de conformidad con las normas reconocidas por la FDA. Revise minuciosamente y documente con precisión toda la información necesaria para preparar la presentación del 510(k). |
| 2.14 | Configuración y funciones probadas del Dispositivos Médicos | Proporcione la configuración y las funciones probadas del Dispositivos Médicos para el dispositivo activo, incluidos los siguientes detalles: o Proporcione una descripción detallada del Dispositivos Médicos objeto de prueba, que incluya información pormenorizada sobre su configuración, funciones, modos y los ajustes específicos que se probaron. o La descripción del dispositivo objeto de prueba debe incluir el nombre del Dispositivos Médicos, el número de modelo y señalar si se trata del Dispositivos Médicos listo para la producción final que se encuentra actualmente bajo revisión. | Presente una solicitud para la configuración y las funciones de prueba del Dispositivos Médicos activo. Revise minuciosamente y documente con precisión toda la información necesaria para preparar la presentación del 510(k). |
| 2.15 | Resultados de las pruebas de CEM | Suministrar el plan de estudio y el informe de las pruebas de compatibilidad electromagnética (CEM) de conformidad con la norma de consenso reconocida por la FDA recomendada para el dispositivo activo. | Iniciar una solicitud formal para el plan de estudio y el informe de las pruebas de CEM, alineados con la norma de consenso reconocida por la FDA recomendada para dispositivos activos. Revise minuciosamente y documente con precisión toda la información necesaria para preparar la presentación del 510(k). |
Fase 3: Documentos iniciales y documentos de equivalencia sustancial | |||
|---|---|---|---|
Requisitos de los documentos | Alcance del solicitante de 510(k) | Alcance de Freyr | |
| 3.1 | Hoja de presentación de la revisión previa a la comercialización del CDRH (Formulario FDA 3514) | - | Completar el formulario FDA 3514 utilizando los detalles proporcionados por el solicitante. |
| 3.2 | Resumen y certificación para la Clase III | - | Este paso no es necesario si no se requieren estudios clínicos |
| 3.3 | Certificación financiera o declaración de divulgación | - | Este paso no es necesario si no se requieren estudios clínicos |
| 3.4 | Resumen ejecutivo | - | Elaborar una plantilla y preparar el documento minuciosamente. Justificar las discrepancias observadas entre el dispositivo propuesto y el dispositivo de referencia. Si se elige un estudio comparativo entre el dispositivo propuesto y el dispositivo de referencia, crear una plantilla y preparar el documento correspondiente. |
| 3.5 | Debate sobre la equivalencia sustancial | - | Elaborar una plantilla y preparar el documento minuciosamente. Si se elige un estudio comparativo entre el dispositivo propuesto y el dispositivo de referencia, crear una plantilla y preparar el documento correspondiente. |
Fase 4: Documentos administrativos | |||
|---|---|---|---|
Requisitos de los documentos | Alcance del solicitante de 510(k) | Alcance de Freyr | |
| 4.1 | Carta de presentación del 510(k) | Firme el documento impreso en membrete de la empresa y encargue el envío de una copia física por mensajería a la oficina de EE. UU. Proporcionar una copia digital de la carta de presentación del 510(k) firmada para incluirla en la documentación del 510(k) | Preparar una plantilla completa que abarque todos los detalles necesarios para la carta de presentación y facilitársela al solicitante. Indicar al solicitante que utilice su membrete oficial y asegurarse de que la carta esté firmada por una persona autorizada |
| 4.2 | Declaración de veracidad y exactitud | Asegurarse de que el documento esté firmado por la persona de contacto designada en la empresa y proporcionarlo según corresponda. | Elaborar una plantilla completa que contenga todo el contenido necesario para incluirlo en el documento de presentación. |
| 4.3 | Declaraciones de conformidad e informe de resumen | Asegurarse de que el documento esté firmado por la persona de contacto designada en la empresa y proporcionarlo según corresponda. | Elaborar una plantilla completa para enumerar y preparar sistemáticamente los documentos requeridos. |
| 4.4 | MDFUSC (Formulario FDA 3601) | Presentar el pago requerido a la FDA antes de la presentación formal del expediente 510(k). | Genere una hoja de cobertura de tasas de usuario y un número de identificación personal (PIN) único específico para la presentación del Dispositivos Médicos. |
Fase 5: Lista de verificación RTA y copia electrónica | |||
|---|---|---|---|
Requisitos de los documentos | Alcance del solicitante de 510(k) | Alcance de Freyr | |
| 5.1 | Lista de verificación RTA | Aprobación para la verificación de la lista de verificación RTA (Ready to Accept), que indica que se han cumplido con éxito todos los requisitos | Desarrollar una plantilla de lista de verificación RTA personalizada adaptada al tipo específico de envío. Completar la lista de verificación rellenando minuciosamente todos los campos obligatorios y asegurándose de que los documentos mencionados se presenten debidamente a la FDA y se compartan con el solicitante. |
| 5.2 | Copia electrónica | Aprobación de la documentación contenida en la carpeta de envío final, lo que indica su cumplimiento con todos los requisitos y normas necesarios. | Organizar las secciones de la carpeta de presentación de conformidad con la orientación de la FDA y compartirlas puntualmente con el solicitante. Convertir la carpeta de envío en una copia electrónica para facilitar su acceso y revisión. Presente la copia electrónica de la solicitud al agente de EE. UU. designado. |
Registro de Dispositivos Médicos
- Estrategia reglamentaria integral de la US FDA
- Identificación del dispositivo predicado
- Establecimiento de la equivalencia sustancial con el dispositivo predicado
- Análisis de deficiencias para el cumplimiento de la US FDA
- Recopilación de las 21 secciones del expediente técnico 510(k)
- Publicación y creación de copias electrónicas (eCopy)
- Validación y presentación de copias electrónicas (eCopy)
- Servicios de enlace para la aprobación de dispositivos
- Gestión de respuestas a solicitudes de autorización adicional (RTA) y deficiencias
- Servicios de asesoramiento para abordar deficiencias
- Catalogación de dispositivos y mantenimiento de la base de datos FURLS
- Hemos gestionado numerosos registros 510(k) de diversas categorías de dispositivos
- Equipo de expertos para la recopilación de 510(k) conforme a los requisitos de notificación previa a la comercialización (510(k)) de la US FDA
- Asistencia adicional para gestionar consultas sobre el 510(k)
- Asesoramiento sobre el tipo adecuado de 510(k) conforme a los requisitos de presentación de 510(k) de la US FDA para el dispositivo
- Presentación puntual de los entregables
- Actualización continua sobre las nuevas enmiendas de la US FDA