

Qu'est-ce que le QMSR ?
Le QMSR de la FDA constitue une approche simplifiée alignée sur les exigences de la norme ISO 13485:2016, qui met à jour l'ancienne structure du QSR. Cet alignement est crucial car il simplifie la conformité mondiale pour les fabricants, en particulier ceux qui exercent leurs activités à l'échelle internationale. Cette harmonisation permettra aux entreprises de satisfaire aux exigences réglementaires aux US et sur d'autres marchés de manière bien plus unifiée.
Le QMSR impose des améliorations en matière de gestion des risques, de conception des dispositifs et de surveillance après commercialisation. Cette mise à jour peut accroître la complexité, mais elle offre également aux fabricants l'opportunité de normaliser leurs procédures qualité, ce qui renforce la sécurité des dispositifs et améliore la documentation, un élément qui peut s'avérer primordial lors des inspections de la USFDA.
Pourquoi la transition du QSR vers le QMSR est-elle cruciale ?
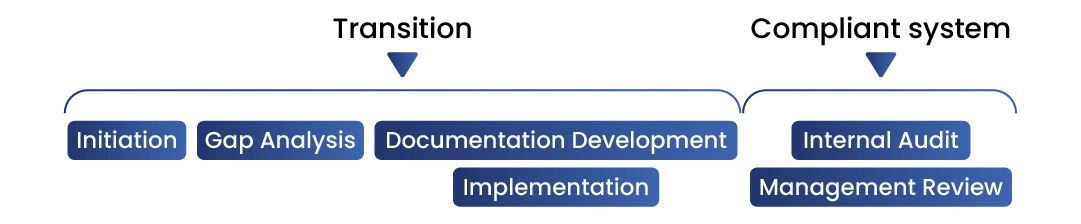
![]()
Alignement sur les normes mondiales
En adoptant le QMSR, les fabricants pourront s'harmoniser plus facilement avec les exigences mondiales en matière de SMQ pour les dispositifs médicaux, ce qui réduira les redondances réglementaires pour ceux qui opèrent à l'échelle internationale.
![]()
Amélioration de la qualité, de la sécurité et de l'efficacité
Cette intégration garantit que les dispositifs sont fabriqués conformément aux exigences mondiales en matière de système de management de la qualité. Cela aide le fabricant à améliorer la qualité et la sécurité des dispositifs.
![]()
Conformité réglementaire
Cela aide les fabricants à s'adapter aux nouvelles exigences et réduit le risque de non-conformité lorsque la réglementation entrera en vigueur le 2 février 2026.


Principaux changements pour la transition du QSR au QMSR :
![]()
Harmonisation avec la terminologie de l'ISO 13485:2016
Cela garantit que les fabricants adoptent des normes reconnues à l'échelle mondiale.
![]()
Gestion des risques :
Elle met l'accent sur la gestion des risques tout au long du cycle de vie du dispositif médical.
![]()
Conception des dispositifs et contrôles
Dans le cadre du QMSR de la FDA, les contrôles de conception ont été élargis pour garantir que les fabricants tiennent pleinement compte des besoins des utilisateurs, de la sécurité du dispositif et des critères de performance, ce qui constitue un domaine d'intervention majeur lors des inspections de l'USFDA
![]()
Surveillance après commercialisation
Les entreprises doivent renforcer le système de surveillance après commercialisation. Cela impliquera pour les fabricants de recueillir des informations sur la sécurité et l'efficacité des dispositifs, ce qui permettra de détecter rapidement les problèmes et de les résoudre promptement.
![]()
Documentation et tenue des registres
La règle définitive insiste sur l'importance d'une documentation rigoureuse ; la tenue de registres précis est essentielle lors de l'inspection.


Dates importantes
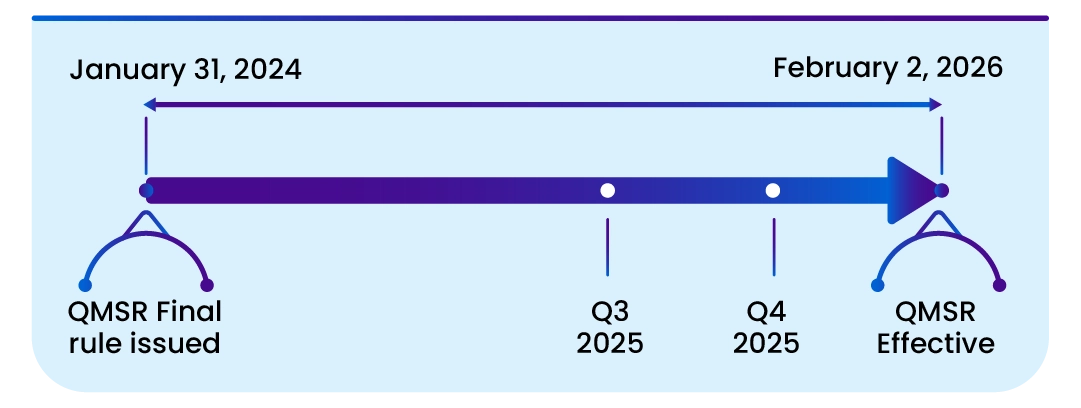
Cette règle entre en vigueur le 2 février 2026. L'incorporation par renvoi de certains documents mentionnés dans cette règle est approuvée par le Director of the Federal Register au 2 février 2024.
Pourquoi respecter le cadre QMSR de la FDA ?
![Veille réglementaire (RI)]() Le QMSR sera appliqué à compter du 2 février 2026, obligeant les fabricants à mettre à niveau leur système de management de la qualité.
![Un seul partenaire pour l'ensemble de vos besoins]() Une mise en œuvre dans les délais et une maintenance efficace peuvent réduire le risque de rappels de produits et de réclamations.
![précision des soumissions : garantir]() Le respect du QMSR peut réduire les observations de la US FDA, évitant ainsi d'affecter le statut du produit sur le marché réglementé.
 Le QMSR sera appliqué à compter du 2 février 2026, obligeant les fabricants à mettre à niveau leur système de management de la qualité.
 Une mise en œuvre dans les délais et une maintenance efficace peuvent réduire le risque de rappels de produits et de réclamations.
 Le respect du QMSR peut réduire les observations de la US FDA, évitant ainsi d'affecter le statut du produit sur le marché réglementé.
Choisissez les services de conseil en QMSR de la FDA de Freyr : nos meilleurs consultants vous guideront méticuleusement à chaque étape du cycle de vie de votre dispositif pour garantir une mise en œuvre fluide des exigences du QMSR !
QMSR
- Classification des dispositifs médicaux selon la US-FDA.
- Création de documents conformément à la norme 21 CFR 820.
- Analyse des écarts des documents du système de management de la qualité (SMQ) existants par rapport à la norme 21 CFR 820.
- Plan de correction pour la conformité au 21 CFR 820.
- Audits à blanc.

- Une équipe d'experts dédiée à l'assurance de la qualité (QA) spécialisée dans les dispositifs médicaux.
- Une expertise avérée dans la gestion de la conformité au 21 CFR 820.
- Modèles de prestation de projets flexibles.