

3 min de lectura
El Reglamento de Dispositivos Médicos de la Unión Europea (EU MDR) 2017/745 define el ámbito de los dispositivos médicos estériles como aquellos que deben estar libres de microorganismos (bacterias, virus, etc.). Los dispositivos de Clase I con función estéril también pueden obtener una autocertificación, pero los requisitos difieren de los de otras subcategorías de dispositivos de Clase I.
Los requisitos de los dispositivos de Clase I varían considerablemente desde su fabricación hasta su puesta en el mercado. Lo mismo se aplica a los dispositivos médicos de clase I en condiciones estériles. Por ejemplo, si se trata de un dispositivo de Clase I con función estéril, los requisitos de fabricación y de establecimiento de un Sistema de Gestión de Calidad (SGC) diferirán notablemente en comparación con los dispositivos de clase I con funciones de medición.
Este artículo tiene como objetivo ofrecer una lista de comprobación concisa que se debe tener en cuenta al comercializar un dispositivo de Clase I con condiciones estériles en la Unión Europea. Dicha lista ayudará a los fabricantes a tomar decisiones informadas sobre distintos aspectos.
¡Lo que se debe hacer!
Conozca el ámbito de aplicación antes de la fabricación
Conforme al EU MDR, los dispositivos médicos con funciones estériles deben desarrollarse y fabricarse mediante los procedimientos adecuados para garantizar la esterilidad hasta su puesta en el mercado. Los dispositivos solo se pueden reutilizar tras someterlos a los procedimientos oportunos de limpieza, desinfección y esterilización.
Selección de las prácticas de esterilización correctas
Existen diferentes métodos de esterilización entre los que el fabricante puede elegir para esterilizar el dispositivo. El método de óxido de etileno (EtO) se utiliza ampliamente para la esterilización de dispositivos médicos. La elección del método de esterilización debe estar debidamente justificada. Algunas normas que los fabricantes pueden seguir para establecer, garantizar y mantener la esterilización son EN ISO 14937, ISO TS 21387, ISO TS 13004, ISO 11137, entre otras.
Asimismo, tenga en cuenta que la documentación del método de esterilización detallado, el proceso y la validación de los datos debe elaborarse con precisión. La información sobre la esterilización, como la temperatura de calentamiento, las condiciones de la sala, las validaciones de los procesos, etc., debe facilitarse de acuerdo con los requisitos del EU MDR.
Conozca los requisitos y la guía que debe seguir
Uno de los pasos fundamentales es documentar los requisitos técnicos y conocer las normas aceptadas en el marco del EU MDR. Por ejemplo, la norma EN 556 es la norma europea para dispositivos esterilizados. La norma EN 556 detalla los requisitos para designar un dispositivo médico como estéril. Además, la norma ISO TS 19930 especifica las estrategias para garantizar la esterilidad de los dispositivos; sin embargo, todavía no se ha adoptado como norma de la UE.
Conozca su vía de actuación
Para obtener el marcado CE, infórmese sobre la intervención de los organismos notificados y la vía de evaluación de la conformidad que debe seguirse. Además, los dispositivos médicos con condiciones estériles deben cumplir los anexos IX y XI.
La intervención de un organismo notificado es obligatoria pero limitada. En el caso de los dispositivos estériles, dicha intervención se centrará en el mantenimiento y la garantía de las condiciones de esterilidad. Por ejemplo, las evaluaciones de la conformidad incluirán evaluaciones de microbiología, métodos asépticos, etc.
¡Lo que no se debe hacer!
No pase por alto los requisitos de envasado y etiquetado
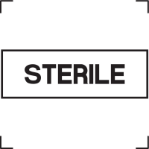
Existen requisitos adicionales para el cumplimiento del envasado y el etiquetado en los dispositivos estériles. Al cumplir con los requisitos de envasado y etiquetado, no se debe olvidar la información que es obligatorio incluir. El primer paso y el más importante es colocar un símbolo de estéril (que se indica a continuación) en la etiqueta del dispositivo.
Se debe incluir información como la declaración de la condición de esterilidad, el método de esterilización, las instrucciones en caso de que el envase estéril resulte dañado o se abra de forma involuntaria, etc. Asimismo, debe incluirse la vida útil del producto estéril y el proceso de reesterilización (si procede). También debe figurar en el dispositivo el número de identificación del organismo notificado.
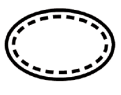
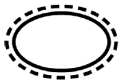
Algunos de los símbolos que se deben añadir (según corresponda) en el etiquetado de los dispositivos médicos estériles son:
Símbolo | Indicación |
| Dispositivos médicos estériles cuyo método de esterilización utilizado es la técnica aséptica |
| Dispositivos médicos estériles cuyo método de esterilización utilizado es el óxido de etileno |
| Dispositivos médicos estériles cuyo método de esterilización utilizado es calor seco o vapor |
| Dispositivos médicos estériles cuyo método de esterilización utiliza peróxido de hidrógeno vaporizado |
| Dispositivos médicos estériles cuyo método de esterilización utiliza radiación |
| El dispositivo no se puede volver a esterilizar |
| El dispositivo no está esterilizado |
| No lo utilice si el envase está dañado |
| Sistema de barrera estéril única |
| Sistema de doble barrera estéril |
| Sistema de barrera estéril única con embalaje protector en su interior |
| Sistema de barrera estéril única con embalaje protector en su exterior |


No olvide los requisitos para la comercialización posterior
Los dispositivos estériles deben mantener un registro de los eventos adversos en caso de que se produzca alguno. En este caso, las autoridades competentes pueden solicitar la presentación de los incidentes registrados, como documentos.
El EU MDR tiene requisitos específicos en lo que respecta a la autocertificación. Es un procedimiento complejo, cuyo factor principal son las diferentes clases dentro del dispositivo de Clase I y sus distintos aspectos en los requisitos para obtener el marcado CE. Los fabricantes con dispositivos de Clase I en condiciones estériles deben conocer la designación del alcance y los requisitos específicos.
¿Desea comprender en detalle los diversos aspectos de los dispositivos estériles de clase I? ¿Le gustaría hablar de esto con un experto reconocido? Póngase en contacto con nosotros.









