

4 min de lectura
Para la mayoría de los equipos de Asuntos Regulatorios, la renovación del registro no es simplemente otro hito administrativo. Es el momento en el que años de registros de calidad, datos posteriores a la comercialización y historiales de cambios convergen bajo el escrutinio reglamentario.
Sin embargo, a menudo las renovaciones se abordan de forma reactiva.
Los expedientes se reúnen tarde. Los datos de vigilancia posterior a la comercialización se encuentran en carpetas diferentes. Los certificados se controlan en hojas de cálculo. Y de repente, lo que debería haber sido un proceso estructurado se convierte en una carrera contrarreloj.
Las renovaciones de dispositivos médicos no fracasan porque los equipos carezcan de esfuerzo. Fracasan porque la planificación de la renovación comienza demasiado cerca de la fecha de caducidad.
Una estrategia de renovación sólida cambia esta situación. Trata la renovación como una actividad continua del ciclo de vida, no como un ejercicio de presentación de última hora.
Analicemos lo que eso significa realmente para los profesionales de Asuntos Regulatorios.
Por qué las renovaciones de dispositivos médicos necesitan una estrategia
La mayoría de los registros de dispositivos son válidos durante 3 o 5 años, según el mercado. Algunas regiones siguen renovaciones anuales, mientras que otras aplican modelos de retención con pagos periódicos. Independientemente de la estructura, una vez que una licencia caduca, el dispositivo no se puede fabricar, importar ni distribuir legalmente.
Las solicitudes de renovación conllevan un riesgo elevado porque las autoridades reevalúan:
- El rendimiento posterior a la comercialización
- Las tendencias de reclamaciones y acontecimientos adversos
- Los cambios en la fabricación y en el sistema de calidad
- Evidencia clínica y de seguridad
- Historial de cumplimiento reglamentario
En muchas regiones, incluidos la India y la UE, las autoridades reglamentarias esperan datos consolidados de Post-Market Surveillance, evidencia de CAPA y documentación técnica actualizada como parte de la revisión de renovación.
Por este motivo, la renovación debe tratarse como una disciplina operativa que se mantiene a lo largo de todo el ciclo de vida del producto.
Y no como una tarea impulsada por fechas límite.
Comience con un calendario reglamentario: su primera línea de defensa
Uno de los errores de renovación más comunes proviene del seguimiento fragmentado. Distintos mercados. Distintos plazos. Distintos requisitos.
Un calendario reglamentario centralizado debe registrar:
- Números de certificado y fechas de caducidad por país
- Plazos de presentación de renovaciones
- Calendarios de tasas de mantenimiento
- Validez de los certificados ISO 13485 y CE
- Hitos internos (12 meses, 6 meses, 3 meses antes de la renovación)
Desde un punto de vista práctico de RA, la planificación debe comenzar al menos 12 meses antes de la fecha de caducidad.
Muchos equipos utilizan ahora plataformas RIMS unificadas para mantener una visión única del estado de registro en todos los mercados, lo que ayuda a evitar la dependencia de hojas de cálculo y mantiene los plazos de renovación visibles y procesables.
Freya Fusion es la primera de su tipo que permite a las organizaciones contar con una fuente única de información para todos sus datos relacionados con el cumplimiento.
Documentación básica que siempre necesitará
La documentación de renovación refleja en gran medida la del registro inicial, pero con un enfoque adicional en la continuidad y el rendimiento.
La mayoría de las autoridades esperan:
- Carta de presentación en la que se indique claramente la intención de renovar
- Declaración de cumplimiento continuado (fabricación, diseño, titularidad)
- Expediente maestro del dispositivo y expediente maestro de planta actualizados (si procede)
- Certificado ISO 13485 válido
- Certificados CE o aprobaciones de garantía de calidad cuando sea necesario
- Licencias de fabricación y evidencia de GMP
- Declaración de conformidad
- Historial de correspondencia reglamentaria
Cualquier cambio durante el período de validez ya debe haberse notificado a través de las vías posteriores a la aprobación correspondientes. Los cambios no comunicados son una de las formas más rápidas de recibir preguntas reglamentarias.
Aquí es donde la gestión estructurada de documentos cobra importancia. Los equipos de RA se benefician cuando todas las presentaciones, revisiones y aprobaciones se encuentran en un entorno controlado en lugar de estar dispersas en unidades de almacenamiento y bandejas de entrada.
La vigilancia posterior al mercado es el núcleo de la renovación
Si hay un área que los organismos reguladores examinan de cerca durante la renovación, es la vigilancia posterior al mercado.
Las autoridades esperan pruebas de que el producto sanitario ha seguido funcionando de forma segura y eficaz en su uso en el mundo real.
Por lo general, esto incluye:
- Datos de ventas por año y variante del producto sanitario
- Registros de reclamaciones e informes de eventos adversos
- Análisis de causa raíz de cada problema
- Registros de CAPA con evidencia de cierre
- Historial de retiradas del mercado (global y específico por país)
- Análisis de tendencias durante todo el período de validez
Los productos sanitarios de mayor riesgo también pueden requerir:
- Informes de PMS
- Actualizaciones del informe de evaluación clínica
- Datos de PMCF
- Informes periódicos actualizados de seguridad
Unos buenos resultados en las renovaciones dependen de la constancia con la que se recopilen estos datos a lo largo del tiempo, y no de lo bien que se organicen al final.
Muchos equipos de RA integran ahora el seguimiento de PMS directamente en sus flujos de trabajo reglamentarios utilizando plataformas unificadas como Freya Fusion, lo que permite que las reclamaciones, las CAPA y los registros permanezcan conectados para facilitar la trazabilidad durante la preparación de la renovación.
Alinee su sistema de calidad con la preparación para la renovación
Su SGC no está separado de la renovación. Es la base de la renovación.
Los organismos reguladores buscan pruebas en áreas clave como:
- Control de documentos e historial de versiones
- Gestión de cambios para la fabricación, el etiquetado y el envasado
- Calificación y auditorías de proveedores
- Gestión y análisis de tendencias de reclamaciones
- Eficacia de las CAPA
- Auditorías internas
- Registros de formación y competencias
Un enfoque práctico consiste en realizar un análisis de deficiencias previo a la renovación unos seis meses antes de la presentación:
- Verificar que los certificados sigan siendo válidos durante la revisión
- Confirmar la integridad de los datos de vigilancia
- Comprobar el cierre de las CAPA
- Revisar los registros de cambios
- Garantizar que los registros de formación estén al día
Esta auditoría proactiva a menudo evita acciones correctivas de última hora.
Planifique con antelación la complejidad de múltiples mercados
Las renovaciones rara vez ocurren de forma aislada. Las carteras globales involucran a diferentes agentes, distribuidores, organismos notificados y autoridades.
La coordinación suele incluir:
- El fabricante proporciona los expedientes técnicos y los datos de vigilancia
- Los agentes locales gestionan las presentaciones y licencias
- Los distribuidores comparten aportaciones sobre ventas y reclamaciones
- Los organismos notificados suministran los certificados de auditoría
Sin una asignación clara de responsabilidades y plazos, los retrasos se multiplican.
Un sistema centralizado que realice un seguimiento de los requisitos específicos de cada jurisdicción, el estado de las presentaciones y las comunicaciones reglamentarias puede reducir significativamente los problemas. Aquí es donde Freya Fusion ayuda a los equipos de RA al reunir los registros, los documentos y la colaboración de las partes interesadas en un espacio de trabajo reglamentario unificado.
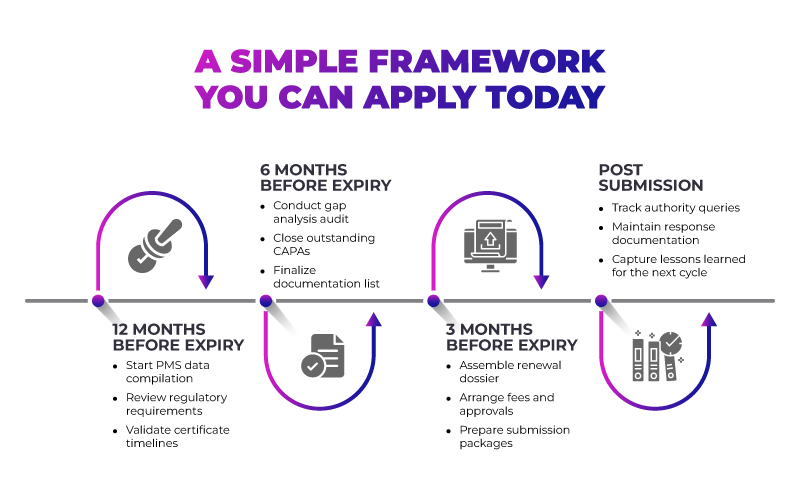
Este enfoque por fases convierte la renovación en un proceso predecible en lugar de una crisis recurrente.
La renovación se trata de continuidad, no solo de cumplimiento
La renovación del registro de Dispositivos Médicos consiste, en última instancia, en proteger el acceso ininterrumpido al mercado. Cuando se gestiona de forma estratégica, fortalece los sistemas de calidad, mejora la disciplina de vigilancia y genera confianza reglamentaria.
Los profesionales de RA ya realizan un trabajo duro todos los días. El desafío es dotar a ese trabajo de estructura, visibilidad y continuidad.
Aquí es donde entran plataformas como freya fusion. Al unificar los registros, los documentos, el PMS y la colaboración, ayuda a los equipos de RA a pasar de las renovaciones reactivas a la gestión proactiva del ciclo de vida reglamentario.
¿Está listo para simplificar sus renovaciones de Dispositivos Médicos?
Si las renovaciones siguen pareciendo fragmentadas, manuales o estresantes, tal vez sea el momento de replantearse cómo se estructuran sus operaciones reglamentarias.
Descubra cómo freya fusion, con sus capacidades basadas en IA, ayuda a los equipos de RA de Dispositivos Médicos con un seguimiento centralizado de los registros, control de documentos y visibilidad del ciclo de vida, todo diseñado para profesionales reglamentarios y no para equipos de TI.
Reserve una demostración hoy mismo y dé el primer paso hacia una renovación con confianza, cumplimiento continuo y una mayor continuidad en el mercado.









