4 min de lectura
Dado que la Administración de Alimentos y Medicamentos de los Estados Unidos (USFDA) implementó en 2024 la norma definitiva para el reglamento del sistema de gestión de calidad (QMSR), los fabricantes de Dispositivos Médicos deben adoptar estas modificaciones para comercializar y distribuir sus dispositivos en el mercado de USA.
Esta norma actualiza los reglamentos del sistema de calidad (QSR) de la USFDA al alinearse con la norma ISO 13485:2016, que es el estándar internacional para el SGC de Dispositivos Médicos. Los fabricantes de Dispositivos Médicos disponen de un periodo de transición de dos años para adaptarse, lo que hace necesario que las organizaciones asimilen los nuevos requisitos para evitar incumplimientos en el momento de la inspección.
¿Qué es el QMSR?
El QMSR de la FDA es un enfoque simplificado de los requisitos del SGC que actualiza la estructura anterior del QSR. Esta armonización es fundamental porque facilita el cumplimiento global a los fabricantes, especialmente a los que operan a nivel internacional. Dicha armonización permitirá a las empresas cumplir los requisitos reglamentarios tanto en US como en otros mercados de una forma mucho más unificada.
La QMSR exige mejoras en la gestión de riesgos, el diseño de dispositivos y el post market surveillance. Este papel puede añadir más complejidad, pero también ofrece a los fabricantes la oportunidad de estandarizar sus procedimientos de calidad, lo que a su vez aumenta la seguridad de los dispositivos y mejora la documentación, algo que puede ser fundamental durante las inspecciones de la USFDA.
Principales cambios en el QMSR
- Armonización con la norma ISO 13485: este es el paso más importante que permite a los fabricantes de Dispositivos Médicos acogerse a estándares aceptados internacionalmente. La USFDA reconoció que muchas empresas de Dispositivos Médicos ya cumplen la norma ISO 13485, lo que reduce la duplicidad de esfuerzos.
- La gestión de riesgos hace hincapié en esta materia a lo largo de todo el ciclo de vida del dispositivo médico. Los fabricantes de Dispositivos Médicos deben demostrar una gestión de riesgos, un control de riesgos y una gestión de riesgos eficaces.
- Diseño y controles de los dispositivos: bajo el QMSR, los controles de diseño se amplían para garantizar que los fabricantes de Dispositivos Médicos tengan plenamente en cuenta las necesidades de los usuarios, la seguridad del dispositivo y los criterios de rendimiento, lo cual constituye un área de interés durante la inspección de la USFDA.
- Post-Market Surveillance: las empresas necesitan mejorar el sistema de seguimiento posterior a la comercialización. Esto exigirá a los fabricantes recopilar información sobre la seguridad y eficacia del dispositivo, lo que ayudará a detectar los problemas con mayor rapidez y a identificarlos con prontitud.
- Documentación y mantenimiento de registros: esta es la norma definitiva que enfatiza la documentación. Un mantenimiento exhaustivo y adecuado de los registros es fundamental durante la inspección.
Pasos para prepararse para la inspección de la Administración de Alimentos y Medicamentos de los Estados Unidos:
Dado que la inspección se prolongará hasta 2026, las empresas disponen de dos años para adaptar sus sistemas de calidad al QMSR. Sin embargo, esperar hasta el último minuto puede ser arriesgado.
Pasos para la inspección de la USFDA bajo el marco de la QMSR para industrias en las que el QMS actual se basa en el QSR:
- Realice un análisis de deficiencias: este es el primer paso en el que el sistema de calidad actual difiere de los nuevos requisitos del QMSR. Un análisis exhaustivo de deficiencias ayudará a identificar las áreas que necesitan actualizaciones, como la gestión de riesgos, Post-Market Surveillance y los controles de diseño.
- Actualice el procedimiento de gestión de riesgos: asegúrese de que las actividades de gestión de riesgos se integren en todo el ciclo de vida de su producto, desde el diseño hasta la vigilancia posterior a la comercialización.
- Revise el control de diseño: los fabricantes deben asegurarse de que el proceso de diseño sea sólido y esté bien documentado. Valide que el proceso de diseño sea sólido, esté bien documentado y se encuentre totalmente integrado en su sistema de gestión de la calidad.
- Mejore la vigilancia posterior a la comercialización: implemente sistemas para supervisar el rendimiento del dispositivo una vez que se ponga en el mercado. Esto podría incluir el establecimiento de mecanismos de comentarios de los clientes, la recopilación de pruebas de datos clínicos y su seguimiento detallado.
- Formación y documentación: Formación del personal sobre los nuevos requisitos, especialmente aquellos involucrados en la gestión de calidad y el cumplimiento reglamentario. Esto garantiza que todo el proceso de documentación esté alineado con las expectativas de la QMSR.
- Certificación de terceros: Si su empresa no cuenta con la certificación ISO 13485, ahora puede ser el momento de considerarla. Obtener la certificación ISO 13485 puede darle una ventaja inicial para cumplir con los requisitos de la USFDA y mejorar su credibilidad en los mercados globales.
Cómo afrontar el período de transición de dos años
Para utilizar eficazmente el período de transición y garantizar el cumplimiento del Reglamento del Sistema de Gestión de Calidad (QMSR) de la USFDA, los fabricantes deben adoptar un enfoque proactivo. Aquí tiene una hoja de ruta sugerida:
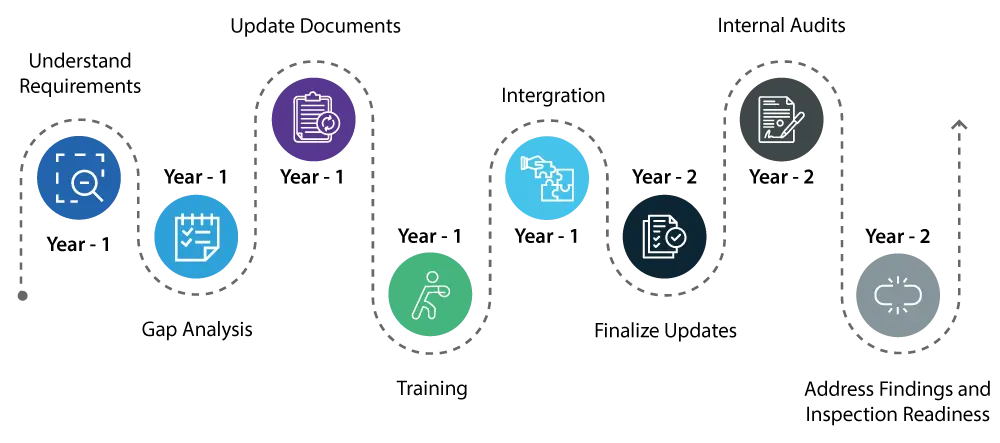
Año 1:
- Comprenda el requisito: comience por comprender a fondo los cambios introducidos por el QMSR. Esto implica una revisión detallada de los nuevos requisitos y de cómo se diferencian de la regulación del Sistema de Calidad (QS) existente.
- Conozca las deficiencias: realice un análisis exhaustivo de deficiencias para identificar las áreas de su sistema de calidad actual que deban actualizarse para cumplir con las nuevas normas del QMSR.
- Actualización y corrección de documentos: inicie las actualizaciones necesarias en su sistema de calidad, centrándose en áreas como la gestión de riesgos y los controles de diseño, que son componentes fundamentales del QMSR.
- Formación: comience a formar a su personal sobre las nuevas regulaciones para garantizar que todos los implicados conozcan los cambios y entiendan sus funciones para mantener el cumplimiento.
- Integración: comience a integrar los nuevos requisitos del QMSR en sus operaciones diarias para que la transición sea más fluida.
Año 2:
- Continúe con la aplicación de los cambios en su sistema de calidad y asegúrese de que todas las actualizaciones estén plenamente integradas y operativas.
- Realice auditorías internas exhaustivas para comprobar que las actualizaciones son eficaces y que su sistema de calidad se alinea por completo con los requisitos del QMSR.
- Aborde con prontitud cualquier hallazgo de las auditorías internas para garantizar que todos los aspectos de su sistema de calidad cumplan con la normativa.
- Al final del segundo año, su sistema de calidad debe cumplir plenamente con la QMSR y debe estar preparado para las inspecciones de la USFDA con la seguridad de que no habrá problemas importantes.
Siguiendo esta hoja de ruta, los fabricantes no solo pueden cumplir con los requisitos de la USFDA, sino también establecer un sistema de calidad sólido que sea eficiente, estandarizado y reconocido a nivel mundial. Este enfoque proactivo ayudará a garantizar una transición fluida hacia las nuevas regulaciones y a mantener los más altos estándares de calidad y seguridad para los Dispositivos Médicos.
Conclusión: adopción de medidas proactivas
La preparación para las inspecciones de la USFDA bajo la nueva normativa QMSR no consiste solo en evitar sanciones, sino en mejorar la seguridad y eficacia de los dispositivos. Al armonizarse con la norma ISO 13485, la USFDA establece mayores expectativas, al tiempo que ofrece una vía hacia un cumplimiento global más ágil. Los fabricantes que comiencen a adaptarse con antelación deben centrarse en áreas clave como la gestión de riesgos y la vigilancia poscomercialización, y garantizar que sus sistemas de calidad estén actualizados y sean sólidos, lo que no solo cumplirá con las expectativas reglamentarias, sino que también potenciará su ventaja competitiva en el mercado.