Descripción general de la aprobación previa a la comercialización de dispositivos médicos de la USFDA
El proceso de aprobación previa a la comercialización (PMA) de la USFDA es una de las vías de registro de dispositivos que ofrece la US FDA, diseñada principalmente para Dispositivos Médicos de Clase III de la FDA. El proceso de aprobación de la FDA mediante PMA para dispositivos de Clase III conlleva evaluaciones científicas y reglamentarias minuciosas para evaluar la seguridad y la eficacia del dispositivo médico, lo que garantiza que se cumplan los estándares más altos antes de la autorización de comercialización.
Reserve una reunión con nuestros expertos en aprobación previa a la comercialización
¿Quién debe presentar una solicitud de aprobación previa a la comercialización (PMA) de dispositivos médicos ante la USFDA?
Los fabricantes de dispositivos deben presentar una solicitud de PMA si el dispositivo:
- Es novedoso.
- Pertenece a una clase de alto riesgo.
- No se encuentra en la base de datos de clasificación de productos.
- No es sustancialmente equivalente (NSE) a los dispositivos de clase I, II o III.
Obtenga asesoramiento experto sobre su solicitud de aprobación previa a la comercialización
¿Cuál es la diferencia entre las solicitudes 510(k), PMA y De-Novo?
Aprobación previa a la comercialización
- Dispositivo perteneciente a la Clase III que sustenta la vida humana o que presenta un riesgo potencial e irrazonable de enfermedad o lesión.
- El proceso de aprobación de la PMA de la FDA requiere ensayos clínicos.
- Requiere una inspección in situ antes de emitir la aprobación de la PMA.
- 180 días naturales
Clasificación De-Novo
- Dispositivos novedosos de Clase I y II que no cuentan con un dispositivo de equivalencia válido.
- Requiere datos de estudios clínicos.
- No hay auditoría in situ antes de la aprobación De-Novo.
- 150 días naturales.
Registro 510(k)
- Dispositivos de Clase III de la FDA que tienen una equivalencia sustancial con el dispositivo de referencia.
- No requiere pruebas en humanos.
- No hay auditoría in situ antes de la autorización de la 510(k).
- 90 días naturales.
¿Cuáles son los diferentes métodos de solicitud de aprobación previa a la comercialización de la FDA?
Los fabricantes pueden optar por cualquiera de los siguientes cuatro (04) métodos de solicitud de PMA que mejor se adapten a su dispositivo:
- PMA tradicional
- PMA modular
- Protocolo de desarrollo de productos
- Exención de dispositivos humanitarios
¿Cuáles son los requisitos de datos para la aprobación previa a la comercialización de dispositivos médicos?
De acuerdo con el título 21 del CFR, parte 814, los solicitantes deben presentar un formulario de solicitud del CDRH debidamente completado, los compromisos requeridos y un expediente técnico de PMA bien redactado ante la US FDA. El expediente técnico debe incluir datos preclínicos y clínicos.
Datos no clínicos – Consisten en datos sobre microbiología, toxicología, inmunología, biocompatibilidad, estrés, desgaste, vida útil y otras pruebas de laboratorio o en animales.
Datos clínicos – Consisten en datos sobre protocolos de estudio, datos de seguridad y eficacia, reacciones adversas y complicaciones, fallos y sustituciones de dispositivos, información de pacientes, reclamaciones de pacientes, tabulaciones de datos de todos los sujetos individuales, resultados de análisis estadísticos y cualquier otra información procedente de las investigaciones clínicas.
¿Cuál es el proceso de solicitud de PMA?
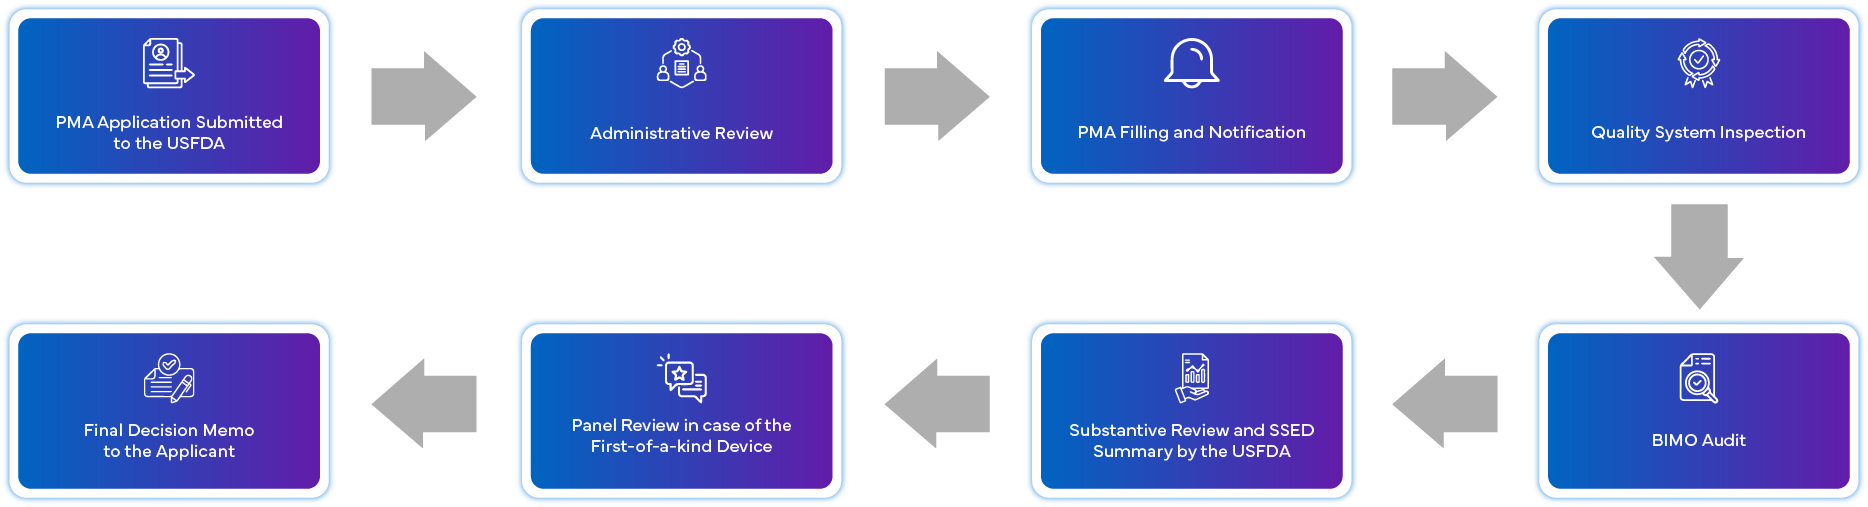
¿Cuáles son los requisitos de cumplimiento posterior a la aprobación para la PMA?
Los dispositivos aprobados a través de la vía de la PMA deberán cumplir con los requisitos posteriores a la comercialización establecidos por la USFDA. El dispositivo debe cumplir con lo siguiente:
- Requisitos posteriores a la aprobación impuestos en la orden de aprobación de la PMA de la FDA.
- Gestión de cambios posteriores a la aprobación mediante la presentación oportuna de los suplementos de PMA pertinentes
- Presentación de informes posteriores a la aprobación (anuales)
- Normativa del título 21 del CFR, parte 803, sobre informes de dispositivos médicos (MDR)
- Estudios de vigilancia posterior a la comercialización según lo requerido por la USFDA en las órdenes de aprobación de la PMA.
¿Cuáles son las tarifas de la USFDA para revisar la solicitud de PMA?
Las tasas de usuario de la MDUFA para la PMA original y los suplementos son las siguientes:
| Tipo de solicitud | Tarifas para el año fiscal 2023 (del 1° de octubre de 2022 al 30° de septiembre de 2023) | |
|---|---|---|
| Tarifa estándar | Tarifa para pequeñas empresas | |
| PMA, PDP, PMR, BLA | $441,547 |
|
| Suplemento de seguimiento del comité (Panel-Track Supplement) | $353,238 | $88,309 |
| Suplemento de 180 días | $66,232 | $16,558 |
| Tarifa anual para la presentación de informes periódicos sobre un dispositivo de clase III (PMA, PDP y PMR) | $15,454 | $3,864 |
| Notificación de 30 días | $7,065 | $3,532 |
| Suplemento en tiempo real | $30,908 | $7,727 |
Con experiencia en la gestión de presentaciones de PMA, Freyr puede ayudar a identificar y compilar la información, así como colaborar en la preparación y revisión de la solicitud.
Experiencia y ventajas en la aprobación previa a la comercialización de dispositivos médicos de la USFDA
- Diligencia debida reglamentaria
- Cumplimiento de la inspección del sistema de calidad
- Cumplimiento de la auditoría BIMO
- Recopilación del expediente técnico de la PMA
- Publicación y creación de la copia electrónica (eCopy)
- Validación y presentación de la copia electrónica (eCopy)
- Aborda la respuesta a las RTA y las deficiencias
- Servicios de enlace hasta la aprobación previa a la comercialización de la FDA
- Asesoramiento para deficiencias
- Listado de dispositivos y registro de establecimientos
- Gestión de suplementos de PMA y notificaciones de 30 días
- Presentación de informes periódicos anuales
- Auditorías simuladas y capacitación en 21 CFR 820
- Experiencia en la gestión de numerosas presentaciones de PMA de la FDA para diversas categorías de dispositivos.
- Equipo experto para la solicitud de aprobación previa a la comercialización de la FDA conforme a los requisitos reglamentarios
- Soporte adicional para gestionar consultas relacionadas con la PMA.
- Presentación puntual de los entregables
- Actualizado con las nuevas enmiendas de la US FDA