

3 min de lectura
En el sector de la fabricación de Dispositivos Médicos, que cambia constantemente y está altamente regulado, garantizar la calidad del producto y la seguridad del paciente no es solo una obligación legal, sino también un imperativo estratégico. Los sistemas eficaces de gestión de reclamaciones y vigilancia, conforme a la norma ISO 13485:2016, constituyen la base de cualquier Sistema de Gestión de la Calidad (SGC) sólido. Estos mecanismos garantizan el cumplimiento de las normativas globales y mejoran la confianza de los clientes y la credibilidad de la marca.
Analicemos cómo la gestión de reclamaciones y la vigilancia desempeñan un papel fundamental para mantener la calidad y el cumplimiento reglamentario en el sector de los Dispositivos Médicos, con perspectivas alineadas con la norma ISO 13485:2016 y respaldadas por marcos reglamentarios globales.
Comprender la gestión de reclamaciones conforme a la norma ISO 13485:2016
La norma ISO 13485:2016 define una reclamación como cualquier comunicación escrita, oral o electrónica en la que se aleguen defectos relacionados con la identidad, calidad, durabilidad, fiabilidad, usabilidad, seguridad o rendimiento de un dispositivo médico. Esta norma exige que las empresas de Dispositivos Médicos establezcan procedimientos documentados para la gestión de reclamaciones, lo que incluye la evaluación, investigación y resolución de las mismas como parte de un sistema de gestión de la calidad eficaz.
Un sistema de gestión de reclamaciones es clave para el cumplimiento, el mantenimiento de la satisfacción del cliente y la mejora de la calidad del dispositivo. El proceso debe ser organizado y observable, e incluir los siguientes pasos:
- Recepción y documentación de reclamaciones
Todas las reclamaciones deben registrarse sin demora, aportando tantos detalles como sea posible sobre la naturaleza del problema, la especificación del dispositivo, el modelo, las condiciones de uso y cualquier consecuencia experimentada por el usuario o el paciente. - Evaluación para determinar si es notificable
Una vez registradas, las reclamaciones deben evaluarse para determinar si constituyen incidentes notificables. Por ejemplo, en los EE. UU., los fabricantes de Dispositivos Médicos están obligados a notificar ciertos problemas con los dispositivos en el marco del sistema de informes de Dispositivos Médicos (MDR) regulado por la FDA. Los fabricantes deberán cumplir con las normativas aplicables en cuanto a los plazos de notificación. - Investigación y análisis de causa raíz
Las reclamaciones válidas deben ir seguidas de una investigación detallada. Identificar la causa raíz es fundamental para implementar acciones correctivas y preventivas (CAPA) eficaces. - Acciones correctivas y preventivas (CAPA)
Basándose en los hallazgos sobre el dispositivo médico, las empresas deben iniciar CAPA para abordar tanto el problema inmediato como las recurrencias, y prevenir futuros incidentes. - Bucle de retroalimentación y cierre
Una vez resuelto el problema, la reclamación debe cerrarse formalmente con la documentación completa y la comunicación correspondiente al reclamante, si procede para el dispositivo médico.
Vigilancia: Un pilar fundamental de la vigilancia posterior a la comercialización
La vigilancia se refiere al seguimiento y la notificación de los eventos adversos y los incidentes una vez que un dispositivo médico se encuentra en el mercado. Conforme a la norma ISO 13485:2016 y las normativas globales correspondientes, este seguimiento continuo es esencial para la detección temprana de riesgos potenciales y la aplicación de intervenciones oportunas.
El sistema de vigilancia de la Unión Europea, actualizado en el marco del Reglamento sobre Dispositivos Médicos (EU MDR), exige que los fabricantes de Dispositivos Médicos dispongan de planes de vigilancia posterior a la comercialización. Estos planes deben incluir procesos para recopilar y examinar datos procedentes del uso de un dispositivo en el mundo real.
Del mismo modo, en la India, la Central Drugs Standard Control Organization (CDSCO) regula los procesos de vigilancia y reclamaciones para los Dispositivos Médicos. Fomenta la notificación de eventos adversos y fallos de productos para mejorar continuamente la seguridad y la eficacia de los Dispositivos Médicos.
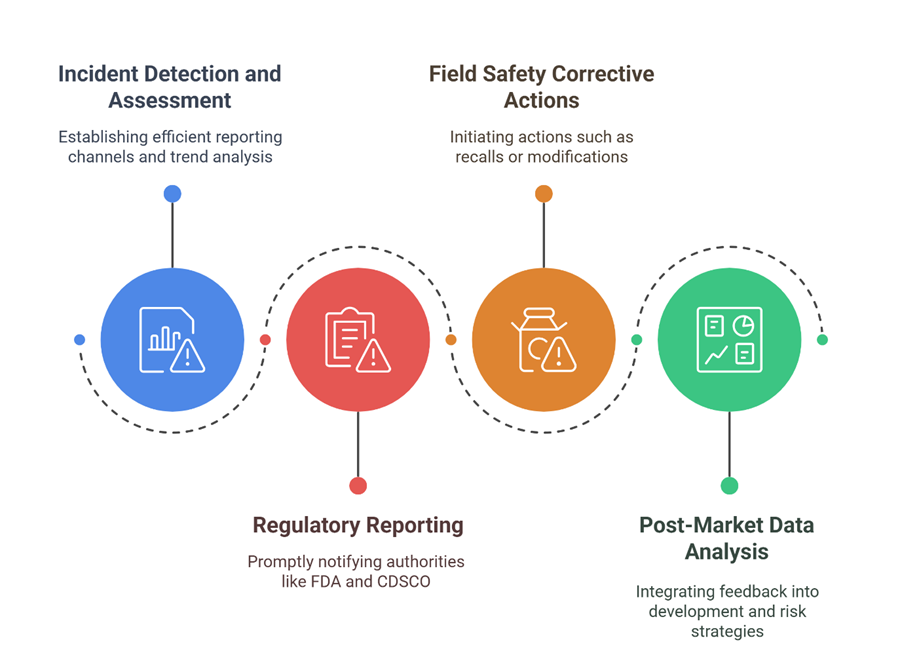
Los elementos clave de un sistema de vigilancia sólido incluyen:
Construcción de una estrategia integrada de reclamaciones y vigilancia
Los fabricantes de Dispositivos Médicos pueden mejorar su SGC integrando la gestión de reclamaciones y la vigilancia en un único sistema coherente. A continuación, se presentan las mejores prácticas:
SOPs claros y definiciones de funciones
Los procedimientos normalizados de trabajo (SOPs) deben detallar los pasos para la recepción, evaluación, notificación y resolución de reclamaciones. Define quién es el responsable en cada etapa para evitar retrasos y lagunas.
- Formación y concienciación de los empleados
La formación periódica de los empleados garantiza que el personal comprenda cómo identificar y gestionar las reclamaciones y los eventos adversos de manera eficaz. - Herramientas digitales y automatización
El uso de software de QMS puede optimizar el seguimiento, la documentación y la notificación de reclamaciones. La automatización mejora la trazabilidad y la conformidad con la norma ISO 13485:2016. - Cultura de calidad y mejora continua
Promover una filosofía en la que se valoren los comentarios fomenta la notificación proactiva de problemas e impulsa la innovación en las mejoras de la calidad.
Cumplimiento y más allá: una ventaja de marketing
La implementación de sistemas conformes con la norma ISO 13485:2016 para la gestión de reclamaciones y la vigilancia no solo garantiza el cumplimiento reglamentario, sino que también posiciona a una empresa como fiable y centrada en la calidad. En un sector en el que la seguridad y el rendimiento repercuten directamente en las vidas, este compromiso puede ser una potente herramienta de marketing.
Según la FDA, alinearse con los estándares internacionales mejora el acceso a los mercados globales, refuerza la confianza de los clientes y reduce el riesgo de costosas retiradas del mercado o litigios.
| Región | Marco reglamentario | Referencia de cláusula n.º / artículo para la gestión de reclamaciones | Referencia de cláusula n.º / artículo para la vigilancia / notificación de eventos adversos |
| Unión Europea | EU MDR 2017/745 | Artículo 83, anexo III (sistema de Post-Market Surveillance); artículo 10(9) | Artículos 87–92 (sistema de vigilancia), anexo III |
| Estados Unidos (FDA) | 21 CFR Parte 820 (QSR) | § 820.198 – Archivos de reclamaciones | 21 CFR Parte 803 – Notificación de Dispositivos Médicos (MDR) |
| India (CDSCO) | Normas de Dispositivos Médicos, 2017 (MDR) | Capítulo VII, Reglas 25 y 26 | Capítulo VII, Regla 27 |
| Global (Estándar ISO) | ISO 13485:2016 | Cláusula 8.2.2 – Gestión de reclamaciones | Cláusula 8.2.3 – Notificación a las autoridades reglamentarias |
Conclusión
En el competitivo panorama reglamentario actual de los Dispositivos Médicos, una gestión eficaz de las reclamaciones y unos sistemas de vigilancia sólidos son indispensables. Alineados con la norma ISO 13485:2016, estos procesos no solo protegen a los pacientes, sino que también construyen una marca resiliente y guiada por su reputación. Al invertir en procedimientos sistemáticos, formación continua y vigilancia posterior a la comercialización, los fabricantes pueden transformar los requisitos reglamentarios en oportunidades de crecimiento y liderazgo en el mercado.









