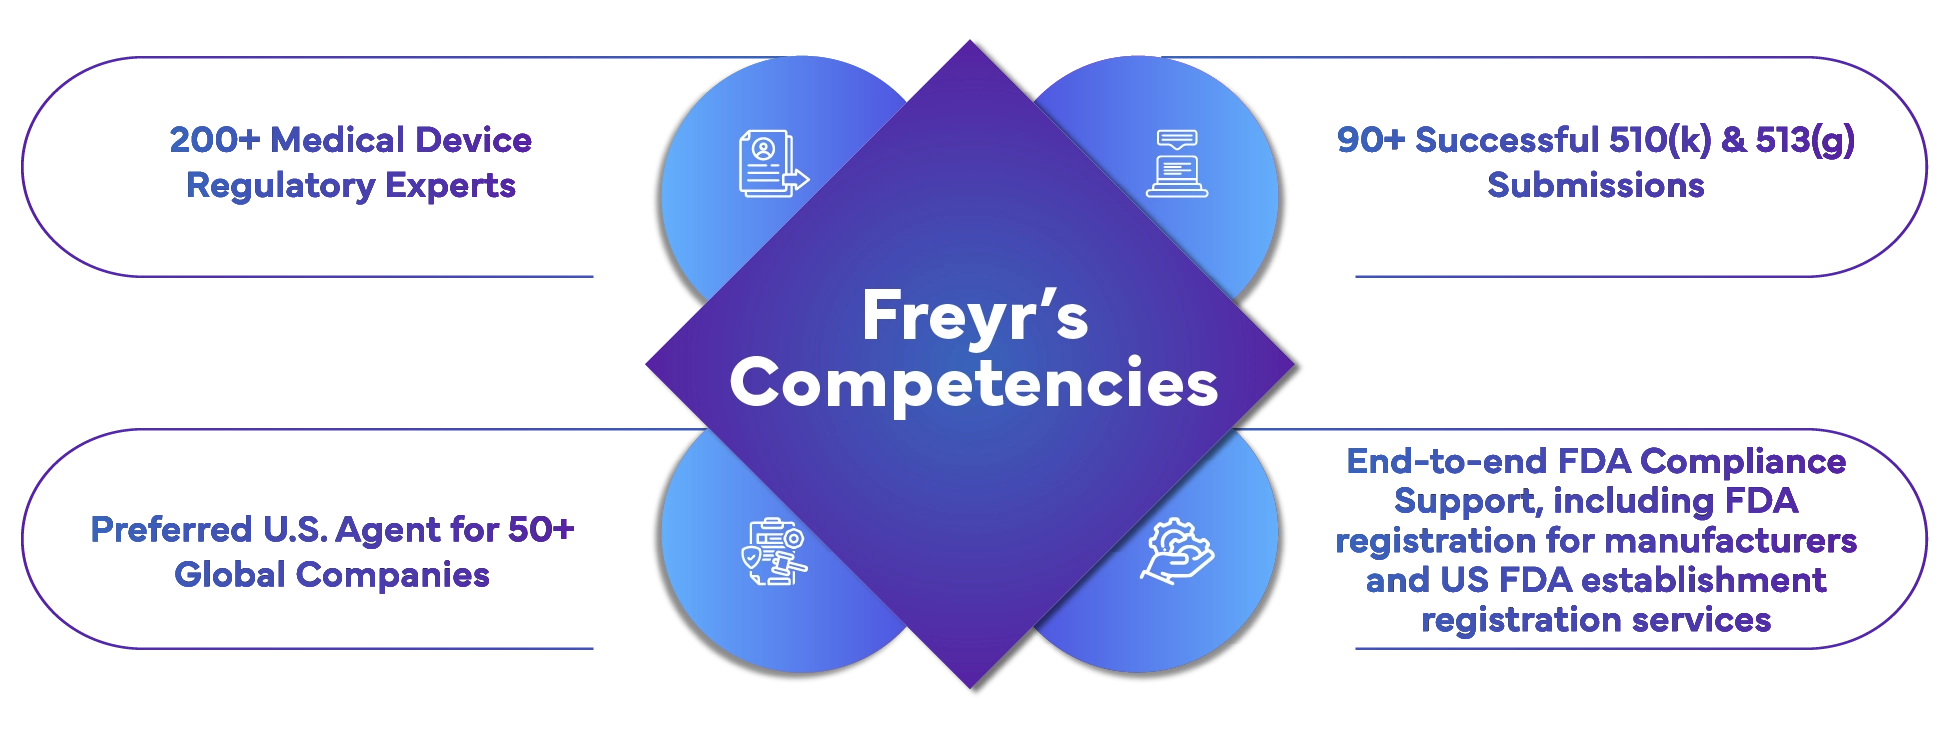
Services complets de conformité à la FDA
- Dépôt 510(k) (Traditionnel, Spécial, Abrégé)
- Soutien à la classification De Novo
- Soumission et approbation PMA
- Services d'agent US pour les établissements enregistrés auprès de la FDA
- Conformité au système qualité (21 CFR Part 820)
- Conformité de l'étiquetage UDI
- Assistance à la certification MDSAP
- Conformité QSR pour les produits combinés (21 CFR Part 4)
- Conformité aux audits BIMO
- Notification préalable à la mise sur le marché / Autorisation 510(k) (Traditionnelle, Spéciale, Abrégée)
- Classification De Novo
- Approbation avant mise sur le marché (PMA) – Initiale et suppléments
- Dérogation pour dispositif humanitaire (HDE)
- Dérogation pour dispositif de recherche (IDE)
- Soumissions Pre-RFD et RFD auprès de l'Office of Combination Products
- Réunions Q-Submission avec la US FDA (Pré-soumission, SIR, Détermination du risque de l'étude)
- 21 CFR 801 – Conformité de l'étiquetage général et conformité spécifique au dispositif
- Conformité de l'étiquetage UDI
- Désignation pour petite entreprise (SBD) et dispense CLIA
Prêt à gérer facilement l'enregistrement complexe des produits dispositifs médicaux auprès de la FDA ?
Témoignages de réussite
Freyr Solutions a aidé une entreprise basée au Royaume-Uni à surmonter les obstacles réglementaires en complétant les données manquantes et en clarifiant les prédicats pour une approbation 510(k) accélérée, assurant ainsi l'enregistrement complet de l'entreprise auprès de la FDA et sa conformité.
Foire aux questions
Un 510(k) est requis pour les dispositifs ayant un prédicat légalement commercialisé. Ce processus démontre que votre dispositif est aussi sûr et efficace qu'un dispositif médical existant enregistré auprès de la FDA sur le marché.
- 510(k) : Pour les dispositifs similaires à ceux existants sur le marché (risque modéré).
- De Novo : Pour les dispositifs innovants sans prédicat (risque modéré à faible).
- PMA : Requis pour les dispositifs à haut risque où des données complètes sur la sécurité et l'efficacité sont nécessaires.
La durée varie en fonction de la voie choisie. Une soumission 510(k) prend généralement 90 à 120 jours, tandis qu'un processus PMA peut prendre 180 jours ou plus. Freyr Solutions assure un processus plus rapide et plus efficace grâce à une préparation méticuleuse et un soutien pour l'enregistrement des établissements auprès de la FDA.
Vous aurez besoin de détails tels que :
- La classification du dispositif et son utilisation prévue
- Les données de conception, de performance et de sécurité
- Preuves cliniques (le cas échéant)
- Les informations relatives à l'étiquetage et au conditionnement
Freyr vous aide à compiler et à gérer ces éléments en toute transparence pour vous assurer d'être un fabricant entièrement enregistré auprès de la FDA.
La FDA exige des fabricants étrangers qu'ils désignent un agent US pour gérer la communication et assurer la conformité réglementaire. L'expertise avérée de Freyr en tant qu'agent d'établissement enregistré auprès de la FDA US simplifie votre interaction avec la FDA.
Absolument. Freyr offre une surveillance complète après commercialisation, les mises à jour d'étiquetage, le soutien à la préparation aux audits et le suivi de la conformité pour les sites enregistrés auprès de la FDA.
Freyr accélère les approbations en :
- Identifiant la bonne voie de soumission
- Réalisant une analyse détaillée des lacunes des documents techniques
- Fournissant des stratégies de pré-soumission et des réunions réglementaires avec la FDA
Célébration du succès de nos clients
Dispositifs médicaux
Enregistrement et assistance LR
Mondial
Freyr a été un partenaire indispensable pour nous aider à nous développer rapidement à l'international pour notre activité de logiciel en tant que dispositif médical (SaMD). En tant jeune entreprise, il est très coûteux d'acquérir une expertise en matière de réglementations mondiales. Les tarifs compétitifs de Freyr et ses services sur mesure nous ont permis d'obtenir cette expertise pour une fraction du coût d'employés à temps plein. La réactivité de leur équipe et leur capacité d'adaptation à nos priorités ont grandement facilité notre progression. Nous recommandons Freyr à toute entreprise qui recherche des conseils d'experts et un accompagnement dans le domaine de la réglementation des dispositifs médicaux.
Arie Henkin
Vice-président - Qualité et Réglementation, entreprise leader de SaMD basée en Australie
Dispositifs médicaux
Services de représentant suisse
Japon et Suisse
J'apprécie sincèrement de travailler avec Freyr et je considère qu'ils constituent un véritable atout précieux et une extension de ma propre équipe. Ils sont fiables et précis, et leurs tarifs sont compétitifs. En outre, je n'hésiterai pas à collaborer à nouveau avec Freyr.
Darren Mansell
Responsable des affaires réglementaires, entreprise mondiale de conception et de fabrication de dispositifs médicaux basée au Royaume-Uni
Dispositifs médicaux
Services d'enregistrement et de représentant accrédité
Malaisie et Indonésie
Freyr propose un service fiable doté d'une expertise dans de nombreux pays. Je sais que je peux compter sur Freyr pour obtenir les informations nécessaires afin de prendre des décisions éclairées avant de signer un accord de portée des travaux. Une fois le projet lancé, l'équipe de Freyr fait preuve de professionnalisme pour mener à bien le travail tout en assurant une excellente communication sur l'avancement.