

2 min di lettura
La US FDA ha pubblicato un documento guida che aiuterà l'industria e il personale dell'autorità sanitaria a determinare quando una modifica software a un dispositivo medico richiede a un produttore di presentare e ottenere l'approvazione FDA di una nuova notifica pre-commercializzazione (510(k)). Questa guida intende migliorare la prevedibilità, la coerenza e la trasparenza del processo decisionale su "quando presentare" la richiesta, fornendo un approccio meno gravoso e descrivendo il quadro normativo, le politiche e le pratiche alla base di tale decisione, nello specifico in merito alle modifiche software. Scopriamo nel dettaglio la guida della FDA.
Principi guida e diagramma di flusso della FDA
Con l'intento di assistere i produttori di dispositivi medici nell'applicazione dei principi principali, il documento fornisce un diagramma di flusso, ulteriori chiarimenti ed esempi necessari per prendere decisioni su una nuova notifica pre-commercializzazione 510(k) per una modifica software apportata a un dispositivo già approvato negli US. Inoltre, si dovrebbero seguire diversi principi guida durante l'utilizzo di questa guida per determinare se presentare un nuovo 510(k) per modificare un dispositivo esistente. Alcuni di essi sono ampiamente noti e derivano dall'attuale politica FDA 510(k), mentre altri sono necessari per utilizzare lo schema logico menzionato in questa guida. Secondo la guida, lo schema fornito non può coprire tutte le possibili complessità relative a tali modifiche e al modo in cui influenzano la decisione. Pertanto, per determinare la necessità di una nuova notifica pre-commercializzazione 510(k), i produttori di dispositivi medici dovrebbero considerare i principi generali e il diagramma di flusso riassunti di seguito.
- Modifiche che influiscono sulla sicurezza o sull'efficacia di un dispositivo
- Valutazione iniziale basata sul rischio
- Conseguenze impreviste delle modifiche
- Uso della gestione del rischio
- Ruolo dei test (attività di verifica e convalida) nel valutare se una modifica potrebbe influire in modo significativo sulla sicurezza e sull'efficacia
- Valutazione di modifiche simultanee per determinare se è richiesta la presentazione di un nuovo 510(k)
- Dispositivo comparativo appropriato e l'effetto cumulativo delle modifiche
- Requisito di documentazione (21 CFR Parte 820)
- Presentazioni 510(k) per dispositivi modificati
- Valutazioni di equivalenza sostanziale
- La presentazione di un nuovo 510(k) è probabilmente richiesta se un produttore modifica il proprio dispositivo in modo da influenzarne la sicurezza o l'efficacia. Tuttavia, le modifiche che non intendono influire sulla sicurezza o sull'efficacia di un dispositivo devono comunque essere valutate.
- Per determinare se una modifica o un cambiamento possa influire in modo significativo sulla sicurezza o sull'efficacia, il produttore deve prima condurre una valutazione basata sul rischio per capire se la modifica possa influire sulla sicurezza o sull'efficacia del dispositivo in modo positivo o negativo. Questa valutazione basata sul rischio dovrebbe identificare e analizzare tutti i nuovi rischi e le modifiche dei rischi esistenti derivanti dalla modifica del dispositivo e portare a una decisione iniziale sull'opportunità di presentare un nuovo 510(k).
- A volte vi sono ulteriori conseguenze indesiderate o non pianificate che possono essere attivate durante la presentazione di software. Il diagramma di flusso dovrebbe valutare queste conseguenze per determinare se è necessaria la presentazione di un nuovo 510(k).
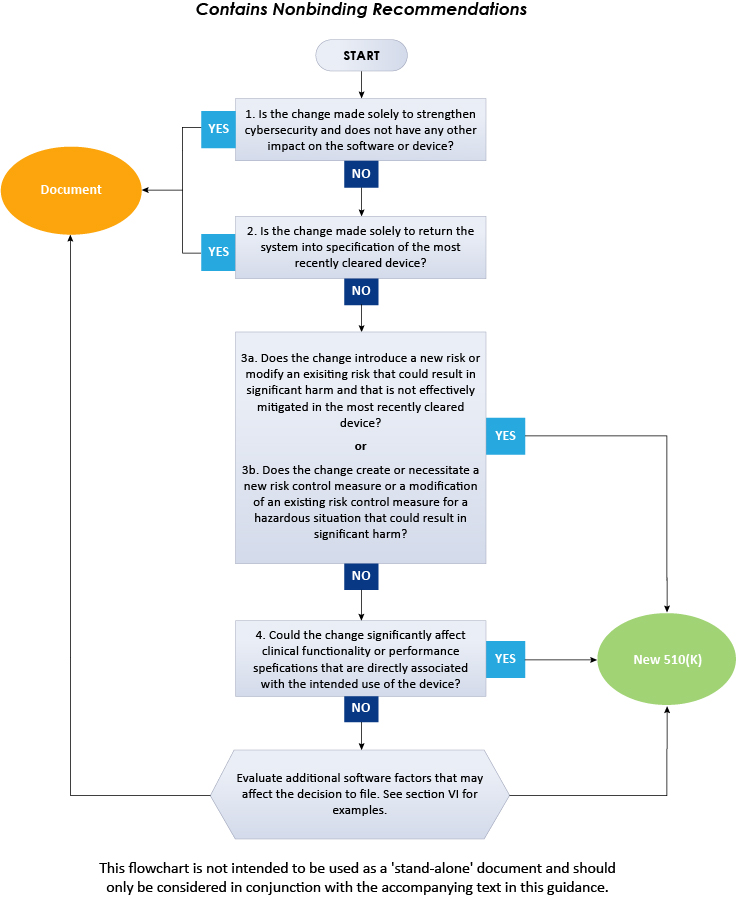
Il diagramma di flusso sopra illustra una procedura dettagliata da seguire per decidere in merito alla presentazione del 510(k) per le modifiche software nei dispositivi esistenti. In conclusione, la presente guida della FDA descrive in dettaglio l'approccio che i produttori di dispositivi medici devono seguire nel decidere se le modifiche software a un dispositivo medico esistente richiedono la presentazione di un nuovo 510(k). Per ulteriori approfondimenti sulla guida della FDA, rivolgiti a Freyr, un esperto normativo comprovato. Rimani informato. Mantieniti conforme.









