

5 min di lettura
Il programma di audit unico per i dispositivi medici (MDSAP) consente a un'organizzazione di audit riconosciuta (AO) di condurre un unico audit sul sistema di gestione della qualità (QMS) di un produttore di dispositivi medici. Fornisce i requisiti regolatori pertinenti per cinque paesi, ovvero Brasile (ANVISA), USA (FDA), Giappone (PMDA), Canada (Health Canada) e Australia (TGA). Oltre alle autorità regolatorie partecipanti, all'MDSAP partecipano diversi altri partner internazionali (osservatori ufficiali e membri affiliati).
La certificazione MDSAP è obbligatoria per Health Canada per i dispositivi di classe II, III e IV, ma è volontaria per gli altri quattro paesi. Ha promosso la trasparenza e l'allineamento regolatorio tra le autorità partecipanti e ha ridotto al minimo la necessità di audit multipli, facendo così risparmiare tempo e risorse ai produttori di dispositivi medici. Per darti una migliore prospettiva sul programma MDSAP, abbiamo cercato di rispondere alle quindici (15) domande più frequenti.
- Perché è stato sviluppato il programma MDSAP quando esiste una certificazione ISO 13485 universalmente accettata?
L'MDSAP è stato sviluppato per ridurre l'onere degli audit regolatori per i produttori di dispositivi medici e per promuovere un maggiore allineamento degli approcci regolatori e dei requisiti tecnici basati su standard internazionali e migliori pratiche. Si concentra sull'apportare coerenza, prevedibilità e trasparenza ai programmi regolatori attraverso la standardizzazione delle procedure e delle pratiche delle autorità di regolamentazione e delle organizzazioni di audit terze.
L'audit si basa sui requisiti del QMS ai sensi della ISO 13485 e sui requisiti regolatori del paese partecipante in cui i dispositivi medici saranno commercializzati.
- Quali sono i criteri di idoneità per sottoporsi a un audit MDSAP?
Qualsiasi produttore di dispositivi medici che intenda commercializzare il proprio dispositivo nei paesi partecipanti può sottoporsi a un audit MDSAP. Tuttavia, ciascuna autorità regolatoria può stabilire criteri di esclusione per determinate condizioni, se necessario.
Ad esempio, in Giappone, le eccezioni all'idoneità sono:
- Un sito di produzione registrato (RMS) che produce dispositivi medici realizzati con tessuti umani o animali
- Un RMS che produce IVD radioattivi, e
- La sede di un titolare di autorizzazione all'immissione in commercio (MAH)
- L'audit MDSAP include i prodotti combinati?
I dispositivi medici che includono farmaci (sostanze medicinali) o prodotti biologici (ad esempio, materiali di origine animale resi non vitali, o tessuti, cellule o sostanze di origine microbica o ricombinante, sangue umano o estratti di sangue umano o prodotti sanguigni, ecc.) sono considerati prodotti combinati e possono essere inclusi nell'ambito di un audit MDSAP.
Tuttavia, a causa delle differenze nel modo in cui questi prodotti sono regolati nelle giurisdizioni delle autorità regolatorie partecipanti, i rapporti di audit e i documenti di certificazione MDSAP potrebbero non essere considerati un'alternativa ai requisiti di ispezione e valutazione in alcune giurisdizioni.
Australia: i prodotti combinati sono soggetti a un esame fuori sede della TGA nell'ambito della valutazione della conformità australiana. Tuttavia, un audit MDSAP efficace può ridurre le ispezioni per questi dispositivi.
Brasile, Giappone: i prodotti combinati considerati dispositivi medici sono inclusi nell'MDSAP, poiché non vi sono requisiti specifici riguardanti il QMS.
Canada - Il modello MDSAP copre i requisiti del sistema di gestione della qualità per i prodotti combinati considerati dispositivi medici.
USA - Gli audit MDSAP non sono considerati alternative alle ispezioni della FDA per i prodotti combinati.
- Posso selezionare il Paese di riferimento per l'audit MDSAP?
Sì, l'audit viene eseguito in base all'ambito dichiarato nella richiesta di servizi di certificazione. I produttori di dispositivi medici sono tenuti a rispettare le normative solo nelle giurisdizioni in cui i loro prodotti saranno commercializzati.
- Sono un produttore di dispositivi medici degli US e intendo commercializzare il mio dispositivo solo in Giappone. Sto per sottopormi a un audit MDSAP. Devo rispettare anche i requisiti di altri Paesi?
No, i produttori di dispositivi medici sono tenuti a rispettare solo i requisiti di ISO 13485 e le normative nelle giurisdizioni in cui i loro prodotti saranno commercializzati.
- Il mio organismo di audit (AO) e il mio organismo notificato europeo coincidono. Posso essere sottoposto a un audit per entrambi contemporaneamente?
Se il tuo AO e il tuo organismo notificato europeo coincidono, la valutazione della conformità può essere eseguita dopo aver condotto l'audit MDSAP, non contemporaneamente. Gli organismi notificati europei partecipano come osservatori per MDSAP e la valutazione della conformità viene condotta secondo il regolamento EU MDR 2017/745. Per MDSAP, la valutazione viene eseguita secondo i requisiti della norma ISO 13485 e i requisiti normativi dei Paesi partecipanti inclusi nell'ambito.
- Qual è la differenza tra le valutazioni di Fase I e Fase II?
Il processo di audit iniziale MDSAP prevede due fasi. L'audit iniziale, chiamato anche audit di Certificazione Iniziale, è composto dagli audit di Fase I e di Fase II.
L'audit di Fase I comprende la revisione della documentazione e la valutazione della preparazione del produttore di dispositivi medici a sottoporsi all'audit di Fase II.
L'audit di Fase II viene eseguito per verificare se tutti i requisiti applicabili della norma ISO 13485 e altri requisiti normativi dell'autorità di regolamentazione di competenza siano stati implementati.
- Quanti auditor posso aspettarmi per un audit MDSAP?
La determinazione dei tempi di audit specifica come calcolare la durata dell'audit in loco in giorni uomo. L'AO decide quanti auditor comporranno il team di audit. Ad esempio, un audit di sei (06) giorni uomo può essere completato in tre (03) giorni da un team di due (02) auditor.
- Come vengono definiti i tempi dell'audit MDSAP?
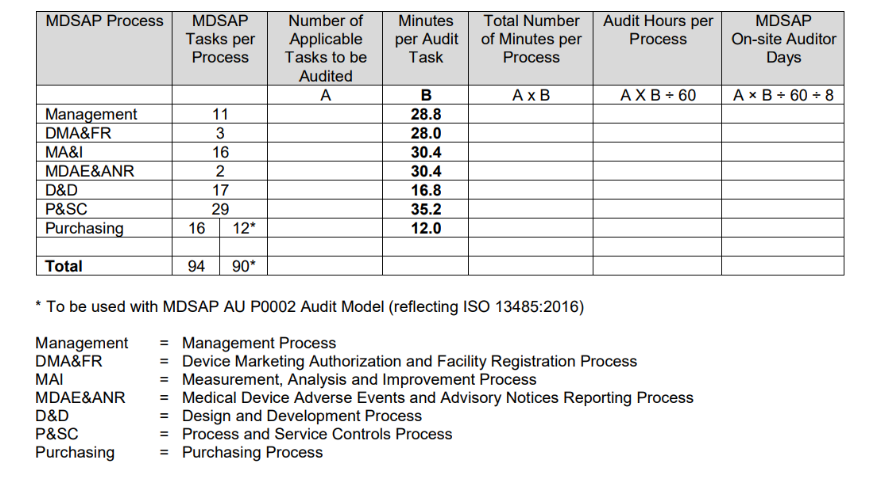
La Procedura di determinazione dei tempi di audit, emessa dalla FDA, riassume il processo per determinare il calcolo della durata dell'audit nella tabella seguente.
Il calcolo della durata dell'audit si basa principalmente sul numero di attività di audit applicabili associate al tipo di audit da condurre e sulle specifiche attività dell'organizzazione da sottoporre ad audit.
Per informazioni dettagliate a riguardo, puoi fare riferimento a MDSAP P0008007
- Esiste una guida o una checklist a cui posso accedere per garantire la conformità a un audit MDSAP?
Sì, puoi accedere al documento Approccio all'audit MDSAP. Si tratta di una guida ben strutturata emessa dalla USFDA che collega tra loro sezioni specifiche della norma ISO 13485:2016 e le relative normative emanate dal TGA in Australia, da ANVISA in Brasile, da Health Canada in Canada, da MHLW/PMDA in Giappone e dalla US FDA.
- Qual è il ruolo di un osservatore in un audit MDSAP?
Un osservatore MDSAP è un'autorità di regolamentazione autorizzata a partecipare a riunioni, valutazioni e altre attività, ma che non utilizza i risultati dell'audit MDSAP. Gli osservatori sono rappresentati nel Consiglio delle autorità di regolamentazione MDSAP (RAC) da un dirigente senior.
- Quali sono i prossimi passi da compiere se ho ricevuto un punteggio pari o superiore a 4?
Il sistema di valutazione viene applicato alle non conformità riscontrate durante l'audit dall'AO. Un punteggio pari a 4 o 5 indica un elevato rischio di intervento. È necessario fornire un piano di correzione per ogni non conformità registrata entro 15 giorni di calendario dalla data di emissione del rapporto di non conformità. Il piano di correzione deve includere i risultati dell'indagine sulla non conformità, le relative cause e le azioni correttive pianificate per prevenirne il ripetersi. La prova dell'attuazione del piano o dell'azione di correzione deve essere fornita entro trenta (30) giorni di calendario dalla data di fine dell'audit.
- Esiste una differenza nell'approccio all'audit da parte di un auditor interno rispetto a un AO?
MDSAP segue un approccio per processi. È probabile che l'Organismo di Auditing (AO) esamini i collegamenti e i fili conduttori, mentre un auditor interno potrebbe approfondire un aspetto funzionale alla volta. Pertanto, l'AO potrebbe riscontrare una non conformità in un'area funzionale e cercare risposte in un'altra area. Tuttavia, seguire l'approccio per processi potrebbe risultare dirompente durante un audit interno.
- Posso presentare ricorso all'AO se riesco a dimostrare che una non conformità registrata non è valida?
L'AO dispone di una procedura di ricorso o di controversia, che è possibile utilizzare se si riesce a dimostrare che una non conformità registrata non è valida. Tuttavia, i punteggi assegnati alle non conformità non possono essere modificati a causa di azioni correttive. Possono essere modificati solo sulla base di prove che dimostrino la loro non validità.
- Quanto dura la validità del certificato MDSAP?
I produttori di dispositivi medici certificati nell'ambito del programma MDSAP saranno sottoposti a audit annuali, secondo un ciclo di certificazione di tre anni. L'audit iniziale è un audit completo del sistema di gestione della qualità (QMS) del produttore di dispositivi medici. Ad esso seguono audit di sorveglianza condotti annualmente per due (02) anni consecutivi. Il ciclo ricomincia con un audit di ricertificazione nel terzo anno.
Per saperne di più sui nostri servizi MDSAP, contatta Freyr oggi stesso per pianificare una chiamata con i nostri esperti.









