Panoramica dei servizi di conformità EU MDR
Il regolamento europeo sui dispositivi medici (EU MDR) è entrato in vigore il 26 maggio 2021, a seguito del periodo di transizione di 3 anni e di un'ulteriore proroga di un anno dovuta alla pandemia di COVID-19. I dispositivi immessi sul mercato dell'UE devono ora essere conformi a questi regolamenti e possedere la certificazione CE ai sensi dell'EU MDR, rilasciata dagli organismi notificati accreditati a tale scopo. Tuttavia, i dispositivi che hanno già ottenuto la certificazione CE ai sensi dell'EU MDD dispongono di periodi di transizione prima di dover soddisfare pienamente i requisiti dell'EU MDR. Durante questo periodo, i dispositivi certificati sia ai sensi dell'EU MDD sia dell'EU MDR coesisteranno sul mercato con lo stesso status e senza subire alcuna discriminazione. Freyr offre servizi di conformità EU MDR ineguagliabili per aiutare le aziende di dispositivi medici a soddisfare tempestivamente i requisiti dell'EU MDR.
Cronologia della transizione e nuove classificazioni dei dispositivi
Il Regolamento europeo sui dispositivi medici (MDR) sarà pienamente applicabile in tutti i Member States dell'UE e negli Stati dell'Associazione europea di libero scambio (EFTA) a partire da maggio 2021, offrendo ai produttori un periodo di transizione di 4 anni per completare la certificazione EU MDR.
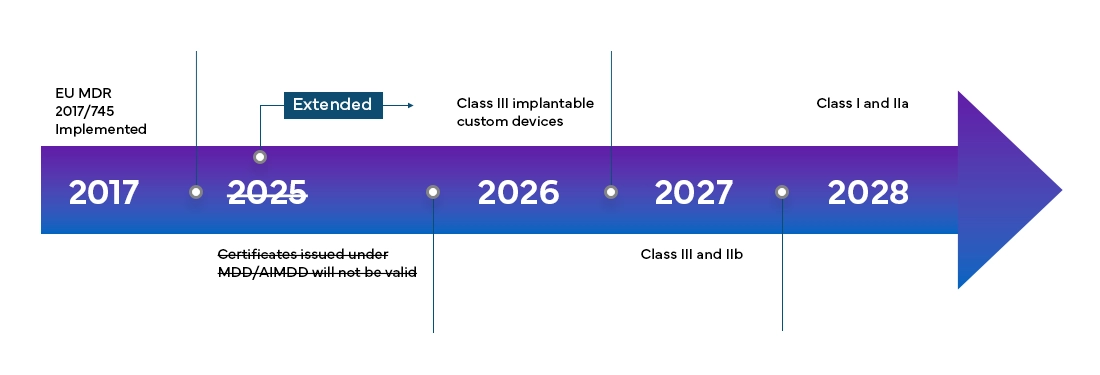
Come si può osservare, il nuovo regolamento europeo sui dispositivi medici (MDR) ha introdotto modifiche anche al sistema di classificazione dei dispositivi esistenti, tra cui:
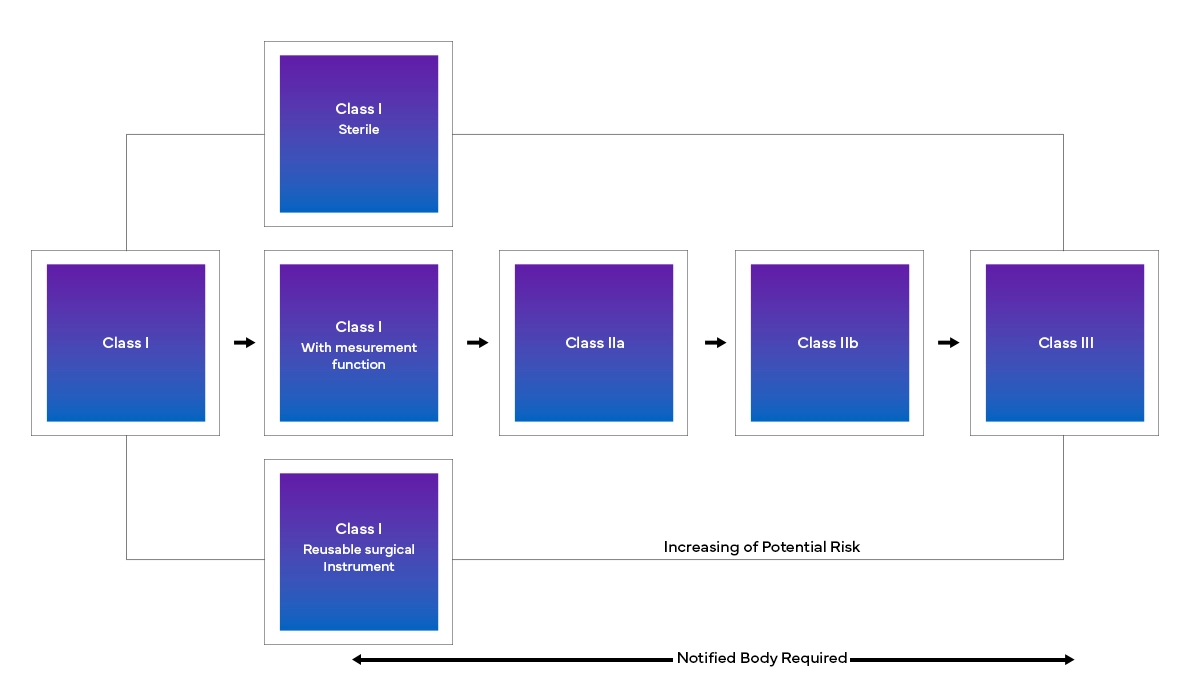
Dall'individuazione delle modifiche esatte da apportare alla loro implementazione in tempo reale, i produttori possono trovarsi ad affrontare numerose sfide per rispettare i requisiti del regolamento EU MDR. Dalla comprensione della nuova struttura alla corretta classificazione di un dispositivo, fino alla raccolta e all'invio di tutti i dati, ai produttori sarà richiesto un approccio normativo più dettagliato e multidisciplinare per far fronte alle nuove normative europee sui dispositivi medici. Attraverso un'attenta analisi delle lacune, Freyr supporta i clienti analizzando la situazione attuale e fornendo le azioni normative necessarie per la transizione e la conformità all'EU MDR.
Servizi di conformità EU MDR
- Sviluppo di una chiara strategia di attuazione del regolamento sui dispositivi medici (MDR)
- Comprensione della nuova normativa ed esecuzione di un'analisi del divario (Gap Analysis) rispetto agli attuali sistemi di gestione della qualità (QMS) e ai processi in essere
- Sviluppo di un piano dettagliato con un approccio multifunzionale per determinare gli aspetti del sistema di qualità che richiederanno modifiche in vista del nuovo regolamento europeo sui dispositivi medici
- Formazione di più team per l'analisi dell'ambito di applicazione dei prodotti, della classificazione, della gestione del QMS, ecc., all'interno dell'organizzazione, con un unico punto di contatto in ciascun team
- Assegnazione e pianificazione delle risorse
- Valutazione dell'interazione del QMS con altre normative e sfruttamento di questa opportunità per ottimizzare i processi, garantendo al contempo la flessibilità necessaria per incorporare futuri cambiamenti
- Analisi dei dati dei test esistenti e verifica di eventuali requisiti aggiuntivi introdotti dal MDR
- Coordinamento delle aspettative e del piano di transizione con i vostri organismi notificati dell'UE
- Analisi dei divari (gap analysis) per i dispositivi medici esistenti dalla direttiva EU MDD al regolamento EU MDR
- Supporto End-to-End per sviluppare il rapporto di valutazione clinica (CER), inclusa la ricerca bibliografica secondo le linee guida del regolamento europeo sui dispositivi medici (EU MDR)
- Servizi End-to-End per i rapporti di sorveglianza post-commercializzazione (PMSR), i rapporti periodici di aggiornamento sulla sicurezza (PSUR) e la sintesi relativa alla sicurezza e alla prestazione clinica (SSCP)
- Potenziamento delle risorse regolatorie con opzioni di impiego sia onshore che offshore
- Servizi di Rappresentante Autorizzato Europeo (EAR)
- Conformità al MDR e assistenza per la presentazione agli organismi notificati
- Intelligence regolatoria relativa al processo di importazione nei diversi mercati regolamentati
- Conformità del QMS e audit di prova
- Sistema di gestione dei documenti e strumenti per le aziende soggette al MDR
- Classificazione e riclassificazione dei dispositivi in base al rischio
- Implementazione e consulenza UDI
- Servizi di sorveglianza post-commercializzazione conformi al regolamento europeo sui dispositivi medici
- Consulenza sulla gestione del rischio ISO 14971
- Formazione interna e online
- Servizi e assistenza per la persona responsabile della conformità normativa
- Identificazione degli organismi notificati MDR
Per un supporto normativo End-to-End sull'EU MDR, contatta Freyr