

2 min czytania
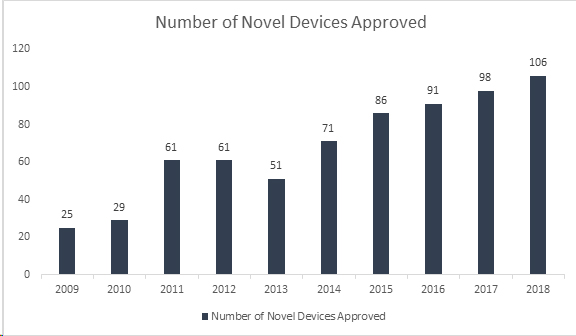
Czy wiesz, że? US Food and Drug Administration (FDA) ustanowiła kolejny rekord, zatwierdzając w 2018 roku 106 innowacyjnych wyroby medyczne, co czyni ten rok najbardziej udanym dla wyrobów medycznych. Dzięki temu osiągnięciu FDA pobiła swój 40-letni rekord z 2017 roku, kiedy to zatwierdzono 99 innowacyjnych wyrobów medycznych, co pokazuje ciągły wzrost przez ostatnie 8 lat. Zatwierdzone wyroby obejmują szereg innowacyjnych produktów, takich jak zautomatyzowane systemy dawkowania insuliny dla dzieci, najmniejsza na świecie zastawka serca dla noworodków, pierwsza mobilna aplikacja medyczna pomagająca w leczeniu uzależnień od opioidów i innych substancji oraz technologie sztucznej inteligencji diagnozujące retinopatię cukrzycową.
FDA zawsze promowała bezpieczeństwo i innowacyjność wyrobów medycznych, aby zapewnić ich wysoką jakość. Aby poradzić sobie z rosnącą liczbą zatwierdzeń innowacyjnych wyrobów i zapewnić ich bezpieczeństwo, FDA planuje „zmodernizować” ścieżkę dopuszczania wyrobów medycznych do obrotu. Zdaniem agencji modernizacja procesu zatwierdzania może wymagać nowych uprawnień. W 2018 roku FDA oraz Center for Devices and Radiological Health (CDRH) opublikowały wspólny dokument stwierdzający, że zgłoszenie 510(k) było jednym z dwóch typów wniosków dodanych do definicji innowacyjnych wyrobów. Wraz z tym zwolnienia dotyczące wyrobów humanitarnych (HDE) również zostały dodane do definicji innowacyjnego wyrobu po zmianach wprowadzonych w programie przełomowych wyrobów medycznych CDRH w wyniku ustawy 21st Century Act.
Propozycja FDA i CDRH jest odpowiedzią na potencjalną potrzebę uzyskania nowych uprawnień w celu zmodernizowania procesu 510(k). Celem tej propozycji jest ograniczenie stosowania urządzeń predykatowych jako równoważnych (SE), które mają więcej niż 10 lat, aby promować innowacje. Jest to krok naprzód w stosunku do wytycznych opublikowanych przez agencję w kwietniu 2018 roku. Projekt został opublikowany przez FDA w celu zaproponowania rozszerzenia skróconego programu 510(k) w CDRH FDA pod nazwą – „Ścieżka oparta na bezpieczeństwie i wydajności”. Został on wprowadzony w celu zmniejszenia obciążeń przepisami dotyczącymi wyrobów medycznych. Podejście to ma również na celu zwiększenie wydajności przeglądu zgłoszeń 510(k), a tym samym zmniejszenie presji wywieranej na agencję.
Oto kilka najważniejszych punktów zawartych w wytycznych:
- Nowa ścieżka ocenia bezpieczeństwo i skuteczność wyrobów pod kątem ustalonych standardów bezpieczeństwa i wskaźników wydajności
- Niezależnie od nowych standardów, aby wejść na rynek, wyroby będą musiały spełniać dotychczasowe normy
- Nowoczesna technologia będzie testowana pod kątem nowoczesnych standardów
- Podejście to pobudzi większą konkurencję na rzecz rozwoju bezpieczniejszych wyrobów
Liczba wyrobów medycznych zgłaszanych do zatwierdzenia rosła w ostatnich latach wykładniczo. Dało to FDA duże możliwości przyjęcia i wdrożenia innowacyjnych środków w celu usprawnienia ścieżek zatwierdzania. Agencja mocno wierzy w zalety tej propozycji, jednak reakcja branży pozostaje do zobaczenia.
Ponieważ FDA stale publikuje nowe dokumenty wytycznych mające na celu modernizację rejestracji wyrobów medycznych, producenci wyrobu medycznego muszą je śledzić i odpowiednio reagować. Bądź na bieżącie. Działaj zgodnie z przepisami.









