

5 min czytania
Oprogramowanie będące wyrobem medycznym w Korei Południowej służy do diagnozowania, leczenia i monitorowania pacjentów w nowoczesnym systemie opieki zdrowotnej. Obejmuje ono zarówno oprogramowanie wbudowane, które jest zintegrowane z wyrobami medycznymi, jak i oprogramowanie samodzielne, z którego można korzystać na komputerach PC, urządzeniach mobilnych oraz w usługach opartych na sieci Web. Ministerstwo ds. Bezpieczeństwa Żywności i Leków (MFDS) w Korei Południowej odpowiada za regulację oprogramowania będącego wyrobem medycznym oraz zapewnienie jego bezpieczeństwa i skuteczności. W dniu 5 lipca 2023 r. urzęd MFDS określił kryteria zatwierdzania i inspekcji oprogramowania będącego wyrobem medycznym; przepisy te stanowią strukturę, którą wnioskodawcy mogą się kierować, składając oprogramowanie do zatwierdzenia lub przeglądu.
Przepisy poruszają szereg zagadnień, w tym zakres wniosku, wymagania dotyczące dokumentacji technicznej oraz raporty weryfikacji zgodności. Istnieją międzynarodowe standardy i wytyczne odnoszące się do oprogramowania wyrobów medycznych, poza wytycznymi MFDS, takie jak norma Międzynarodowej Komisji Elektrotechnicznej (IEC) 62304 dotycząca procesów cyklu życia oprogramowania oraz wytyczne amerykańskiej Agencji ds. Żywności i Leków (US FDA) dotyczące mobilnych aplikacji medycznych.
Plan rozwoju oprogramowania i analiza wymagań
- Plan rozwoju oprogramowania przedstawia ogólne podejście do tworzenia oprogramowania, w tym specyfikacje, metody oraz narzędzia programistyczne. Obejmuje również weryfikację, zarządzanie ryzykiem związanym z wyrobami medycznymi, zarządzanie konfiguracją oraz dokumentację.
- Analiza wymagań określa wymagania dotyczące oprogramowania wyrobu medycznego, w tym środki kontroli ryzyka i metody weryfikacji. Poprzez staranne zaplanowanie i przeanalizowanie procesu tworzenia oprogramowania twórczi deweloperzy mogą zapewnić, że ostateczne oprogramowanie spełnia niezbędne normy bezpieczeństwa i skuteczności.
- Raport z weryfikacji zgodności oprogramowania zawiera zarys planu rozwoju oprogramowania, numer kontroli dokumentów producenta oraz przegląd analizy wymagań. Postępując zgodnie z tymi wytycznymi, oprogramowanie wyrobu medycznego można opracować w sposób pewny, mając świadomość, że przeszło ono rygorystyczne testy i spełnia niezbędne standardy bezpieczeństwa oraz skuteczności.
Weryfikacja i walidacja oprogramowania wyrobu medycznego
- Weryfikacja oprogramowania wyrobu medycznego gwarantuje, że oprogramowanie spełnia określone wymagania.
- Walidacja oprogramowania wyrobu medycznego gwarantuje, że oprogramowanie spełnia potrzeby użytkownika oraz przewidziane zastosowanie lub zastosowania.
- Raport z weryfikacji i walidacji oprogramowania będącego wyrobem medycznym przedstawia proces weryfikacji i walidacji, w tym nazwę produktu, wersję oraz nazwiska osób, które sprawdziły i zatwierdziły raport. Raport może się różnić w zależności od cech oprogramowania, ale powinien zawierać opis oprogramowania, zastosowane metody weryfikacji i walidacji oraz wyniki testów.
Środowisko operacyjne i oprogramowanie nieznanego pochodzenia (SOUP)
- Jeśli oprogramowanie jest uzależnione od określonego sprzętu, takiego jak oprogramowanie wbudowane, dokumentacja techniczna powinna opisywać specyfikację sprzętową.
- Jednakże jeśli oprogramowanie ma charakter samodzielny i zostało opracowane do działania na sprzęcie ogólnego przeznaczenia, środowisko operacyjne musi zostać opisane w materiale źródłowym. Obejmuje to minimalne zalecane specyfikacje, takie jak Microsoft Windows 10 lub nowszy.
- Ponadto, jeśli oprogramowanie wyrobu medycznego zawiera komercyjne oprogramowanie o nieznanym pochodzeniu (SOUP), należy utworzyć środowisko operacyjne, aby zapewnić jego prawidłowe działanie. Dokładnie opisując środowisko operacyjne i uwzględniając wszelkie elementy SOUP, twórcy mogą zagwarantować, że oprogramowanie wyrobu medycznego jest bezpieczne i skuteczne w swoim przeznaczeniu.
Zarządzanie ryzykiem wyrobów medycznych i wymagania dotyczące dokumentacji
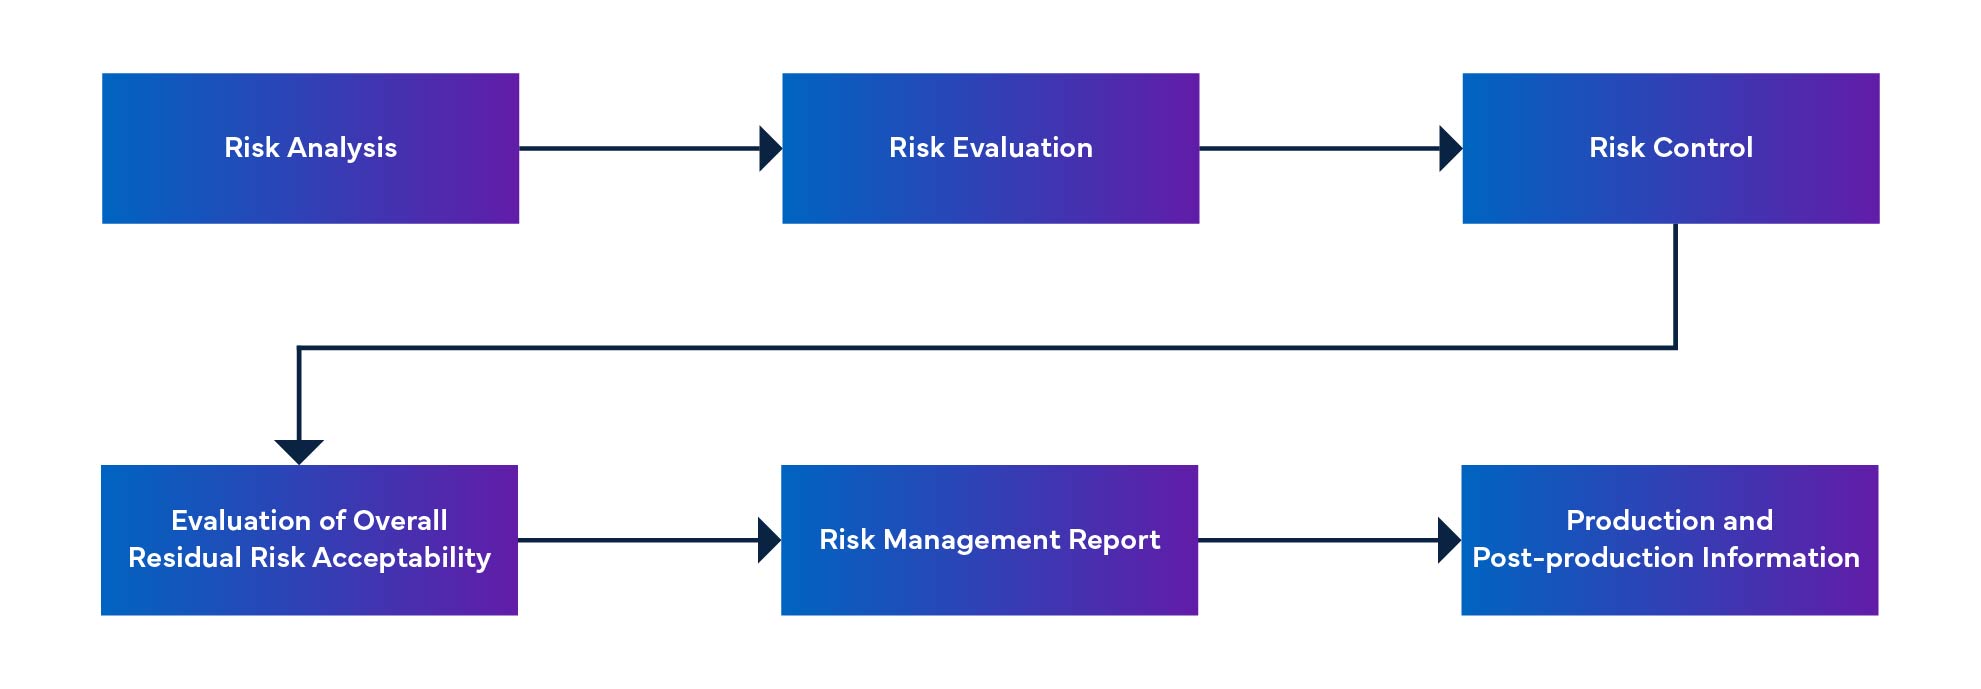
- Proces zarządzania ryzykiem związanym z oprogramowaniem będącym wyrobem medycznym obejmuje identyfikację sytuacji zagrożenia, ustanowienie środków kontroli ryzyka, weryfikację tych środków oraz zarządzanie zmianami w oprogramowaniu.
- Dokument zarządzania ryzykiem oprogramowania MFDS-RM zawiera informacje na temat zarządzania ryzykiem związanym z oprogramowaniem.
- Ponadto wymagania dotyczące dokumentacji są kluczowe, aby upewnić się, że oprogramowanie spełnia niezbędne normy bezpieczeństwa i skuteczności.
- Plan rozwoju oprogramowania, analiza wymagań dotyczących oprogramowania wyrobu medycznego oraz raporty z weryfikacji i walidacji oprogramowania muszą być zawarte w dokumentacji.
- Raport z weryfikacji zgodności oprogramowania przedstawia wymagania dotyczące dokumentacji; zawiera również wykaz obowiązujących dokumentów oraz numer kontrolny dokumentu producenta.
Rysunek 1: Proces zarządzania ryzykiem dla wyrobów medycznych
Nierozwiązane anomalie i działania korygujące dla oprogramowania SaMD
- Dokument MFDS-PR (Rozwiązywanie problemów z oprogramowaniem) opisuje proces rozwiązywania problemów z oprogramowaniem, który obejmuje zgłaszanie, analizę, wdrażanie i weryfikację problemów.
- Dokument zawiera również listę nierozwiązanych problemów, błędów, wad i anomalii, a także ocenę ryzyka resztkowego dla systemu oprogramowania.
- Działania korygujące podjęte w celu rozwiązania tych problemów muszą zostać udokumentowane w planie utrzymania oprogramowania, który jest tworzony zgodnie z procesem utrzymania oprogramowania.
- Dokument konserwacyjny MFDS zawiera informacje na temat konserwacji i usuwania awarii oprogramowania SaMD.
Wymagania dotyczące przeglądu dokumentacji technicznej i składania wniosków dla oprogramowania SaMD
Głównymi dokumentami przeglądanymi w trakcie procesu weryfikacji są dane dotyczące wydajności, raport potwierdzający zgodność oraz dane z weryfikacji i walidacji oprogramowania wyrobu medycznego, Specyfikacja Projektowa Oprogramowania (SDS), Oświadczenie o Wymaganiach dotyczących Oprogramowania (SRS) wyrobu medycznego oraz raporty z weryfikacji i walidacji. Należy przedłożyć Raport Potwierdzający Zgodność oraz Raport z Weryfikacji i Walidacji Oprogramowania Wyrobu Medycznego.
Zarządzanie ryzykiem oprogramowania wyrobów medycznych
- Identyfikacja potencjalnych zagrożeń związanych z oprogramowaniem i jego użytkowaniem.
- Ocena stopnia nasilenia ryzyka związanego z tymi zagrożeniami.
- Wdrożenie środków kontroli ryzyka w celu zminimalizowania prawdopodobieństwa wystąpienia szkody.
- Monitorowanie i przegląd skuteczności tych środków kontroli ryzyka.
- Udokumentowanie wszystkich działań i decyzji związanych z zarządzaniem ryzykiem wyrobu medycznego.
W systemie informatycznym elementy oprogramowania są dzielone na mniejsze części, w tym szczegółowe elementy oprogramowania. Kiedy elementu nie można już dalej podzielić, nazywa się go jednostką. System umożliwia podział do poziomu jednostki, co pomaga określić poziom bezpieczeństwa dla każdego elementu oprogramowania. Łącząc te elementy oprogramowania, jesteśmy w stanie ustalić poziom bezpieczeństwa dla całego systemu oprogramowania.
Rysunek 2: Dekonstrukcja i integracja oprogramowania wyrobu medycznego
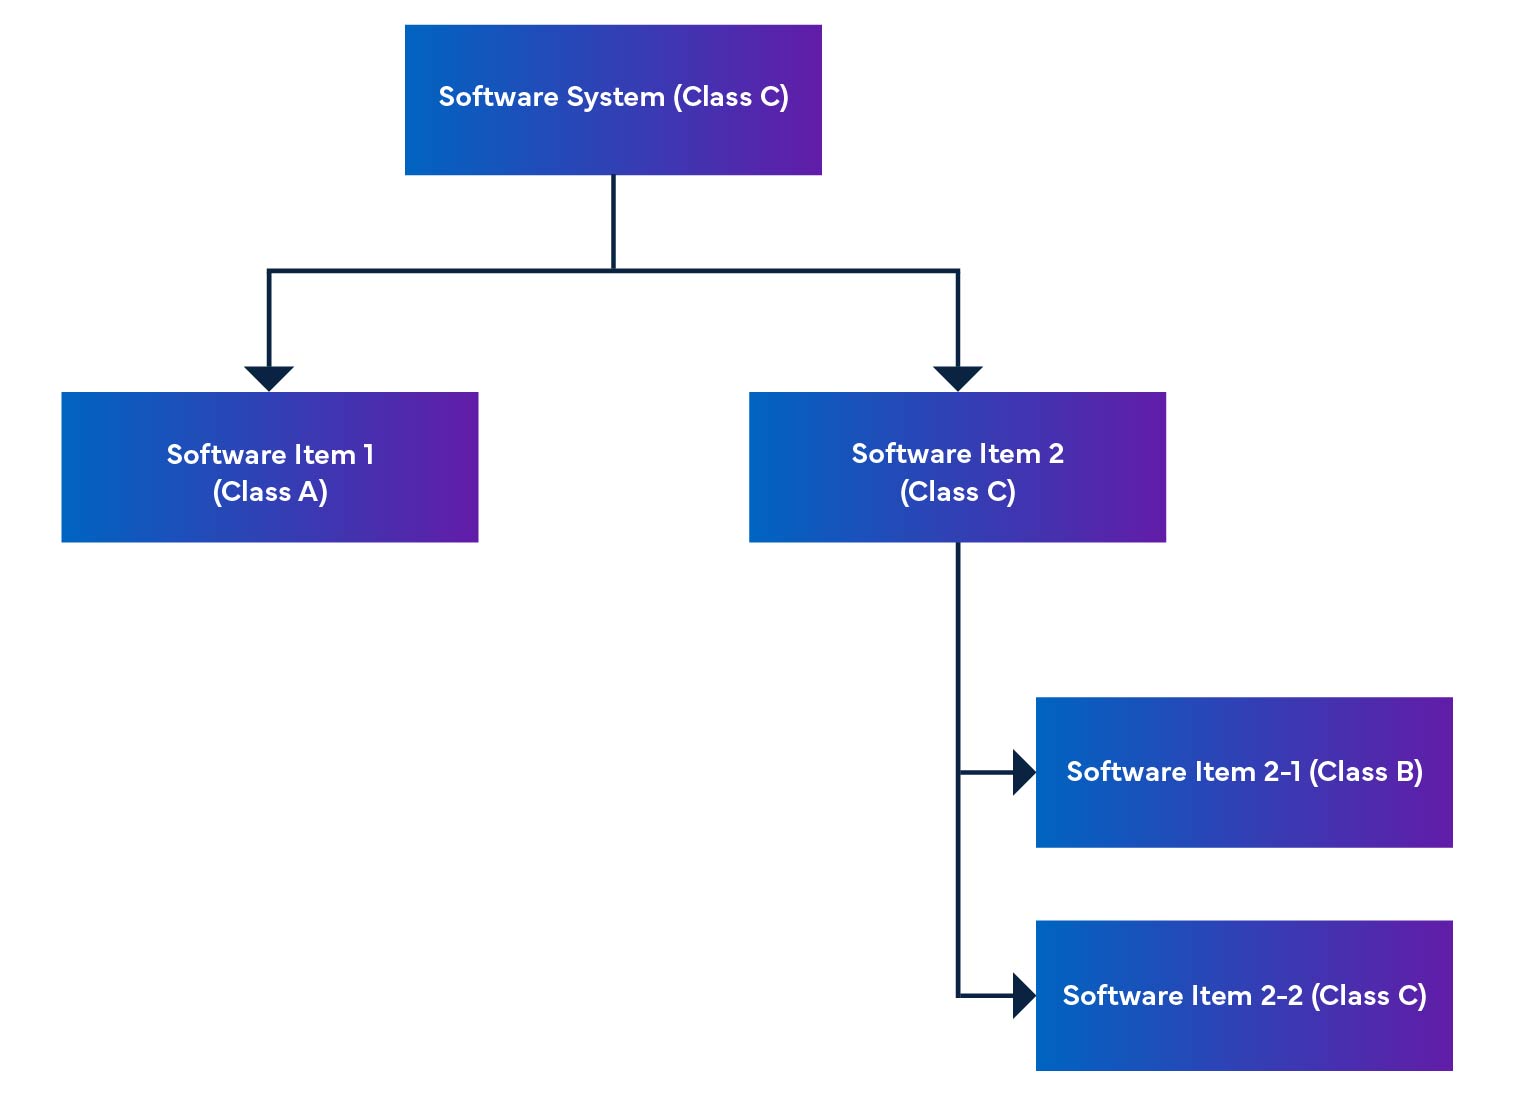
Przepis wspomina również o klasie bezpieczeństwa oprogramowania, która służy do identyfikacji ryzyka związanego z oprogramowaniem SaMD (patrz Tabela 1).
Tabela 1: Definicja oceny bezpieczeństwa
| Ocena | Definicja klasy bezpieczeństwa oprogramowania wyrobu medycznego |
| Klasa A | Brak możliwości uszczerbku na zdrowiu lub obrażeń ciała. |
| Klasa B | Prawdopodobieństwo wystąpienia mniej poważnych urazów (drobnych obrażeń). |
| Klasa C | Możliwość wystąpienia poważnego uszczerbku na zdrowiu lub śmierci. |
Zarządzanie konfiguracją oprogramowania
- Utrzymywanie dokładnej i aktualnej dokumentacji dla wszystkich wersji oprogramowania, zmian oraz aktualizacji.
- Zapewnienie, że cała dokumentacja jest odpowiednio sprawdzana i zatwierdzana.
- Wdrażanie procedur zarządzania zmianami w konfiguracji oprogramowania.
- Dokumentowanie wszelkich działań i decyzji związanych z zarządzaniem konfiguracją oprogramowania.
Konserwacja oprogramowania
- Regularne testowanie i monitorowanie oprogramowania w celu zagwarantowania jego dalszego bezpieczeństwa i skuteczności w przewidzianym zastosowaniu.
- Wdrażanie procedur służących rozwiązywaniu wszelkich mogących się pojawić problemów, w tym usuwaniu błędów i aktualizacji oprogramowania.
- Dokumentowanie wszelkich czynności i decyzji związanych z konserwacją oprogramowania.
Rozwiązywanie problemów
- Identyfikacja głównej przyczyny problemu.
- Wdrażanie działań korygujących w celu rozwiązania problemu.
- Dokumentowanie całego procesu rozwiązywania problemów do wykorzystania w przyszłości.
Postępując zgodnie z powyższymi wytycznymi, programistskie zespoły mogą zapewnić, że wszelkie problemy z oprogramowaniem wyrobu medycznego zostaną odpowiednio rozwiązane i udokumentowane, a samo oprogramowanie spełni wymogi niezbędne do zatwierdzenia lub zbadania.
Jeśli jesteś producentem wyrobów medycznych dążącym do zgodności z południowokoreańskimi standardami dotyczącymi oprogramowania dla wyrobów medycznych, eksperci ds. regulacyjnych firmy Freyr pomogą Ci poruszać się po złożonym otoczeniu regulacyjnym tego kraju. Zadbamy o to, aby Twoje wyroby były zgodne z najnowszymi przepisami dotyczącymi wyrobów medycznych w Korei Południowej, co zapewni bezproblemową zgodność z przepisami. Skontaktuj się z nami, aby dowiedzieć się więcej!









