

Czas czytania: 3 min
W stale zmieniającym się i podlegającym rygorystycznym regulacjom sektorze produkcji wyrobów medycznych zapewnienie jakości produktów i bezpieczeństwa pacjentów to nie tylko obowiązek prawny, ale także wymóg strategiczny. Skuteczne systemy zarządzania reklamacjami i nadzoru, zgodne z normą ISO 13485:2016, stanowią fundament każdego solidnego systemu zarządzania jakością (QMS). Mechanizmy te gwarantują zgodność z globalnymi przepisami oraz zwiększają zaufanie klientów i wiarygodność marki.
Przyjrzyjmy się temu, jaką rolę w utrzymaniu jakości i zgodności z przepisami w sektorze wyrobów medycznych odgrywają obsługa reklamacji i nadzór. Przedstawimy spostrzeżenia zgodne z normą ISO 13485:2016 oraz globalnymi ramami regulacyjnymi.
Zrozumienie zarządzania reklamacjami zgodnie z normą ISO 13485:2016
Norma ISO 13485:2016 definiuje reklamację jako wszelkie pisemne, ustne lub elektroniczne zgłoszenie zarzucające wady dotyczące tożsamości, jakości, trwałości, niezawodności, użyteczności, bezpieczeństwa lub działania wyrobu medycznego. Norma ta wymaga od firm produkujących wyroby medyczne ustanowienia udokumentowanych procedur obsługi reklamacji, obejmujących ocenę, wyjaśnianie i rozstrzyganie reklamacji w ramach skutecznego systemu zarządzania jakością.
System obsługi reklamacji ma kluczowe znaczenie dla zgodności z przepisami, utrzymania zaufania klientów oraz poprawy jakości wyrobów. Proces ten musi być uporządkowany i przejrzysty oraz obejmować następujące etapy:
- Przyjęcie i udokumentowanie reklamacji
Wszystkie reklamacje muszą być rejestrowane niezwłocznie, z uwzględnieniem jak największej ilości szczegółów dotyczących natury problemu, specyfikacji wyrobu, jego modelu, warunków użytkowania oraz wszelkich konsekwencji odczutych przez użytkownika lub pacjenta. - Ocena pod kątem zgłaszalności
Po zarejestrowaniu reklamacje muszą zostać ocenione pod kątem tego, czy stanowią incydenty podlegające zgłoszeniu. Na przykład w USA producenci wyrobów medycznych są zobowiązani do zgłaszania określonych problemów z wyrobami w ramach systemu Medical Device Reporting (MDR) regulowanego przez FDA. Producenci muszą przestrzegać obowiązujących przepisów dotyczących terminów zgłaszania. - Wyjaśnienie i analiza przyczyn źródłowych
W przypadku zasadnych reklamacji należy przeprowadzić szczegółowe wyjaśnienie. Zidentyfikowanie przyczyny źródłowej ma zasadnicze znaczenie dla wdrożenia skutecznych działań korygujących i zapobiegawczych (CAPA). - Działania korygujące i zapobiegawcze (CAPA)
Na podstawie wniosków dotyczących wyrobu medycznego firmy muszą wdrożyć działania CAPA, aby odnieść się zarówno do bieżącego problemu, jak i zapobiec jego ponownemu wystąpieniu w przyszłości. - Pętla zwrotna i zamknięcie sprawy
Po rozwiązaniu problemu reklamacja powinna zostać formalnie zamknięta wraz z kompletną dokumentacją i przekazaniem informacji zwrotnej osobie zgłaszającej, jeśli ma to zastosowanie w przypadku danego wyrobu medycznego.
Nadzór nad bezpieczeństwem: Kluczowy filar nadzoru po wprowadzeniu do obrotu
Nadzór nad bezpieczeństwem odnosi się do monitorowania i zgłaszania zdarzeń niepożądanych oraz incydentów po wprowadzeniu wyrobu medycznego na rynek. Zgodnie z normą ISO 13485:2016 i powiązanymi globalnymi przepisami ten stały nadzór ma kluczowe znaczenie dla wczesnego wykrywania potencjalnych zagrożeń i podejmowania terminowych interwencji.
Unijny system nadzoru nad bezpieczeństwem, zaktualizowany na mocy rozporządzenia w sprawie wyrobów medycznych (EU MDR), nakłada na producentów wyrobów medycznych obowiązek posiadania planów nadzoru po wprowadzeniu do obrotu. Plany te muszą obejmować procesy gromadzenia i badania danych dotyczących rzeczywistego użytkowania wyrobu.
Podobnie w Indiach Central Drugs Standard Control Organization (CDSCO) reguluje procesy nadzoru nad bezpieczeństwem i obsługi reklamacji wyrobów medycznych. Organizacja ta zachęca do zgłaszania zdarzeń niepożądanych i awarii produktów w celu ciągłego podnoszenia bezpieczeństwa i skuteczności wyrobów medycznych.
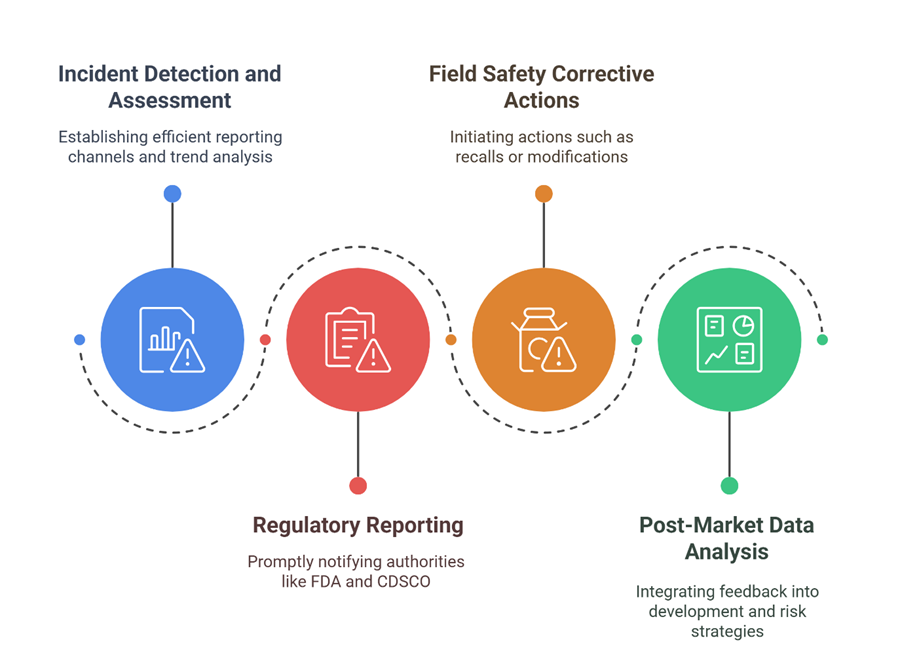
Kluczowe elementy sprawnego systemu nadzoru nad bezpieczeństwem obejmują:
Budowanie zintegrowanej strategii zarządzania reklamacjami i nadzoru
Producenci wyrobów medycznych mogą podnieść jakość swojego systemu zarządzania jakością, integrując obsługę reklamacji i nadzór w jeden spójny system. Oto najlepsze praktyki:
Jasne procedury SOP i definicje ról
Standardowe procedury operacyjne (SOP) powinny określać kroki dotyczące przyjmowania, oceny, zgłaszania i rozwiązywania reklamacji. Definiują one osoby odpowiedzialne na każdym etapie, aby uniknąć opóźnień i luk.
- Szkolenia i świadomość pracowników
Regularne szkolenia pracowników zapewniają, że personel potrafi skutecznie identyfikować skargi oraz zdarzenia niepożądane i odpowiednio na nie reagować. - Narzędzia cyfrowe i automatyzacja
Wykorzystanie oprogramowania QMS może usprawnić śledzenie skarg, dokumentację i sprawozdawczość. Automatyzacja zwiększa identyfikowalność oraz zgodność z normą ISO 13485:2016. - Kultura jakości i ciągłe doskonalenie
Promowanie podejścia, w którym opinie są cenione, zachęca do proaktywnego zgłaszania problemów i wspiera wprowadzanie ulepszeń w zakresie jakości.
Zgodność z przepisami i nie tylko: przewaga marketingowa
Wdrażanie systemów zgodnych z normą ISO 13485:2016 w zakresie obsługi skarg i nadzorowania bezpieczeństwa nie tylko zapewnia przestrzeganie przepisów, ale także pozycjonuje firmę jako godną zaufania i skupioną na jakości. W branży, w której bezpieczeństwo i skuteczność bezpośrednio wpływają na ludzkie życie, takie zaangażowanie może być potężnym narzędziem marketingowym.
Zdaniem FDA, dostosowanie się do standardów międzynarodowych poprawia dostęp do rynków globalnych, wzmacnia zaufanie klientów oraz zmniejsza ryzyko kosztownych wycofań produktów lub postępowań sądowych.
| Region | Ramy regulacyjne | Odnośnik do punktu / artykułu dotyczącego rozpatrywania skarg | Odnośnik do punktu / artykułu dotyczącego nadzorowania bezpieczeństwa / zgłaszania zdarzeń niepożądanych |
| Unia Europejska | EU MDR 2017/745 | Artykuł 83, załącznik III (system PMS); artykuł 10 ust. 9 | Artykuły 87–92 (system nadzorowania bezpieczeństwa), załącznik III |
| Stany Zjednoczone (FDA) | 21 CFR część 820 (QSR) | § 820.198 – Rejestry skarg | 21 CFR część 803 – Zgłaszanie zdarzeń związanych z wyrobami medycznymi (MDR) |
| Indie (CDSCO) | Przepisy dotyczące wyrobów medycznych z 2017 r. (MDR) | Rozdział VII, reguła 25 i 26 | Rozdział VII, reguła 27 |
| Globalne (norma ISO) | ISO 13485:2016 | Punkt 8.2.2 – Obsługa skarg | Punkt 8.2.3 – Zgłaszanie organom regulacyjnym |
Podsumowanie
W dzisiejszym konkurencyjnym otoczeniu regulacyjnym dotyczącym wyrobów medycznych skuteczne systemy zarządzania skargami i nadzorowania bezpieczeństwa są niezbędne. Zgodnie z normą ISO 13485:2016 procesy te nie tylko chronią pacjentów, ale także budują silną markę opartą na dobrej reputacji. Inwestując w systematyczne procedury, ciągłe szkolenia i nadzór po wprowadzeniu do obrotu, producenci mogą przekształcić wymogi regulacyjne w szanse na wzrost i pozycję lidera na rynku.









