

2 min czytania
Dążąc do globalnej identyfikowalności wyrobów, Ministerstwo Bezpieczeństwa Żywności i Leków (MFDS) w Korei Południowej zaproponowało/nakazało wprowadzenie nowego wymogu regulacyjnego dotyczącego umieszczania systemu niepowtarzalnej identyfikacji wyrobów (UDI) na wyrobach medycznych. Rejestracja wyrobów medycznych i UDI to powiązane procedury, a UDI stanowi warunek wstępny wprowadzenia wyrobów medycznych na rynek koreański. Aby zagwarantować bezpieczeństwo pacjentów, urząd MFDS wdrożył w 2016 roku Zintegrowany System Informacji o Wyrobach Medycznych (IMDIS), czyli platformę służącą do monitorowania identyfikowalności wyrobów medycznych w Korei Południowej.
Zgodnie z Artykułem 2 Ustawy o wyrobach medycznych, która określa przepisy dotyczące UDI dla wyrobów medycznych, system UDI obejmuje numery i kody kreskowe umieszczane na pojemniku, opakowaniu itp. wyrobów medycznych w ramach znormalizowanego systemu, który pozwala na ich dokładne i skuteczne identyfikowanie oraz zarządzanie nimi. MFDS oczekuje od producentów rejestracji tych informacji na platformie IMDIS. System IMDIS służy do elektronicznego łączenia systemów informatycznych powiązanych z wyrobami medycznymi.
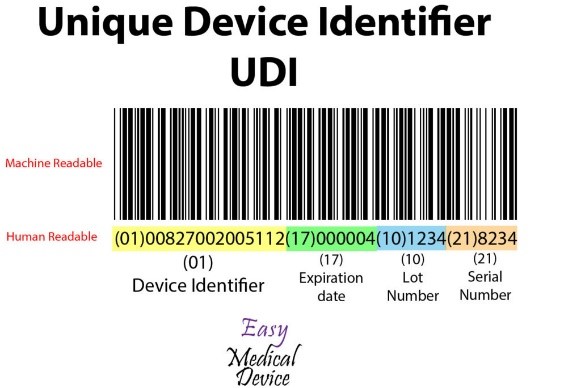
Źródło: Easy Medical Device
Kod UDI składa się z czytelnego dla maszyny kodu kreskowego, który zawiera:
- Identyfikator wyrobu (Device Identifier) – kombinacja cyfr lub liter generowana indywidualnie dla każdego produktu w ramach systemu UDI
- Identyfikator produkcji (Product Identifier) – kombinacja cyfr lub liter generowana przez jednostkę produkcyjną w ramach systemu UDI. Obejmuje numer produkcyjny (numer partii, numer seryjny), datę produkcji oraz informacje o wersji produktu
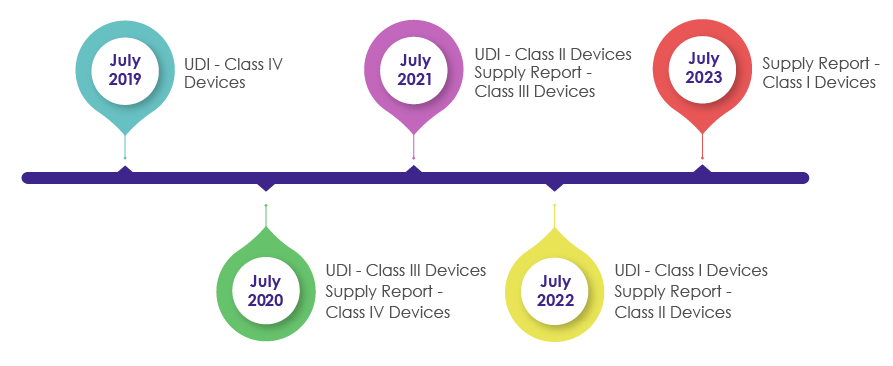
Harmonogram wprowadzania wymogów dotyczących UDI na opakowaniach wyrobów medycznych:
W ramach nowelizacji Ustawy o wyrobach medycznych z 2016 roku wprowadzono system IMDIS w celu zrozumienia i prowadzenia systematycznego śledzenia wyrobów. Po skutecznym wdrożeniu platformy IMDIS umieszczanie kodu UDI na opakowaniach przeprowadzano etapami, w ramach których UDI stało się obowiązkowe, jak pokazano na poniższej ilustracji.
MFDS wymaga od producentów, dystrybutorów i dostawców wyrobów medycznych rejestrowania danych dotyczących dostarczonych wyrobów oraz przekazywania informacji o dostawie (które obejmują dostawcę, numer partii, jednostkę opakowaniową, ilość, datę, cenę jednostkową według ceny sprzedaży) w ramach zgłoszenia dostawy w systemie UDI.
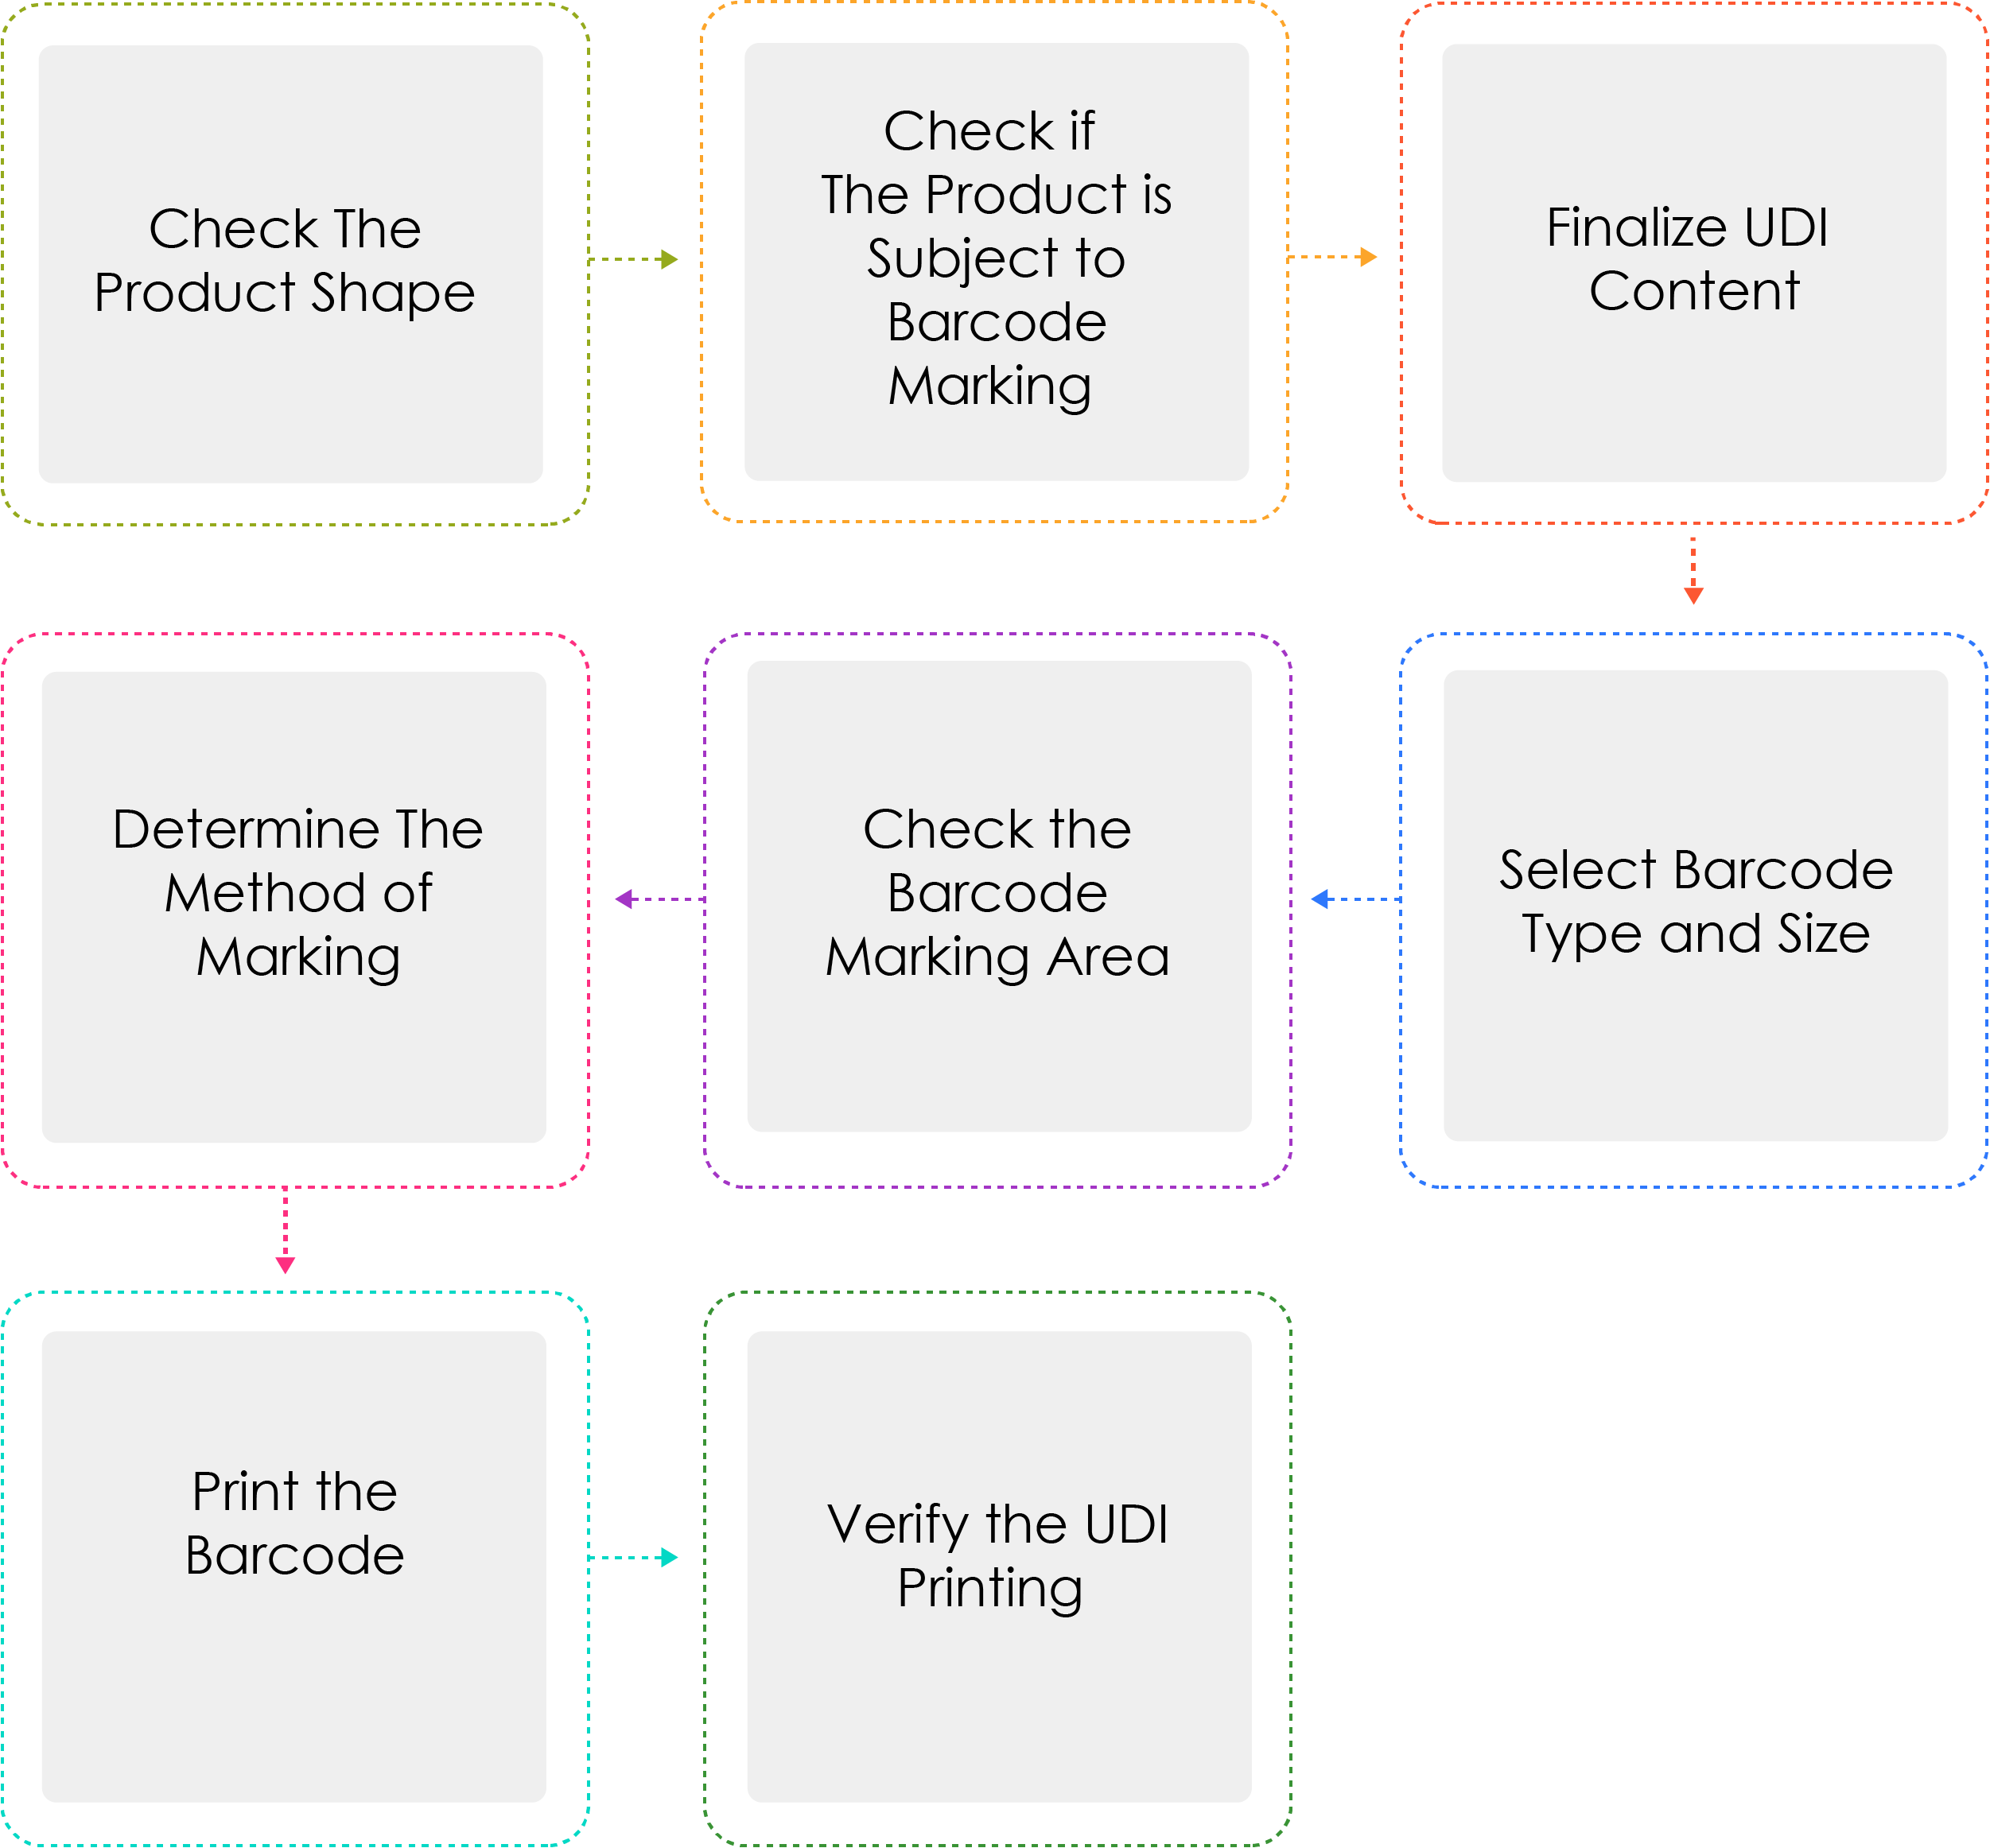
Proces generowania kodu UDI:
Producenci lub importeri wyrobów medycznych mają obowiązek przypisać UDI do swoich wyrobów według nazwy modelu i jednostki opakowaniowej zgodnie z Artykułem 3 ust. 2 przed wysyłką wyrobów medycznych, które zostały dopuszczone do obrotu, certyfikowane lub zgłoszone. Jeśli UDI jest oznaczony jako kod kreskowy, należy stosować znormalizowany system GS1 International Standard System. W przypadku kodu UDI-DI należy stosować globalny numer jednostki handlowej (GTIN), natomiast w przypadku UDI-PI należy stosować identyfikatory zastosowania GS1 (AI).
Dlaczego punkt dotyczący określenia metody znakowania pojawia się trzykrotnie?
Wraz z wdrożeniem wymagań dotyczących zgodności z UDI, MFDS może usprawnić działania podejmowane przed wprowadzeniem wyrobu na rynek (tj. zgodność z systemem zarządzania jakością QMS, ocenę badań klinicznych i ogólne zatwierdzenie), a także działania po wprowadzeniu wyrobu na rynek (tj. zgłaszanie zdarzeń niepożądanych, wycofywanie z rynku). Świadome dążenie urzędu MFDS do śledzenia i monitorowania wyrobów zapewni ich bezpieczeństwo i skuteczność na rynku południowokoreańskim.
Aby dowiedzieć się więcej o zgodności z UDI oraz procesie rejestracji wyrobów medycznych w Korei Południowej, skontaktuj się z Freyr.









