

Czas czytania: 3 min
510(k) to zgłoszenie przed wprowadzeniem do obrotu składane do FDA w celu wykazania, że wyrób mający trafić na rynek jest tak samo bezpieczny i skuteczny – czyli w istotnym stopniu równoważny – jak wyrób legalnie wprowadzony do obrotu (wyrób odniesienia). Wyroby o umiarkowanym ryzyku muszą przejść procedurę zgłoszenia 510(k), która obejmuje mniejszość wyrobów klasy I i III oraz większość wyrobów klasy II.
Istnieją trzy (03) rodzaje procedur 510(k): tradycyjny (Traditional), uproszczony (Abbreviated) oraz specjalny (Special). Ścieżka dotycząca bezpieczeństwa i działania została wprowadzona w 2019 roku i opiera się na procedurze uproszczonej. Program eSTAR, wprowadzony w 2020 roku, umożliwia przygotowanie kompleksowego zgłoszenia wyrobu medycznego za pomocą interaktywnego formularza PDF.
Kto potrzebuje certyfikacji 510(k)?
510(k) to w zasadzie nazwa procesu/ścieżki, którą muszą przejść producenci wyrobów medycznych zamierzający wprowadzić na rynek w US wyroby o umiarkowanym i wysokim ryzyku, aby udowodnić, że produkt ma być tak samo bezpieczny i skuteczny jak legalnie wprowadzony do obrotu wyrób.
Poniżej przedstawiono szczegółowy proces uzyskania dopuszczenia 510(k) krok po kroku.
Krok 1 – Określenie kodu klasy wyrobu, rodzaju zgłoszenia oraz wyrobu odniesienia
- Określenie kodu produktu i numeru przepisu – Aby ustalić wymagania dotyczące testów w ramach 510(k), należy najpierw określić kod produktu oraz numer przepisu. Można rozpocząć wyszukiwanie w bazie danych FDA, aby znaleźć 7-cyfrowy numer przepisu, którego opis odpowiada przewidzianemu zastosowaniu danego wyrobu.
- Kod produktu FDA składa się z trzech (03) liter. Za pomocą tego kodu można znaleźć informacje dotyczące klasyfikacji produktu, opisu przepisów oraz wymagań Dobrej Praktyki Produkcyjnej (GMP).
- Wybór rodzaju zgłoszenia – Osoba dokonująca zgłoszenia może wybrać jeden z trzech (03) wspomnianych wcześniej rodzajów zgłoszeń. Tradycyjna procedura 510(k) (Traditional 510(k)) jest przeznaczona dla nowych zgłoszeń, specjalna procedura 510(k) (Special 510(k)) jest przeznaczona dla producentów wyrobów medycznych, którzy chcą zgłosić zmiany w istniejącym wyrobie, natomiast uproszczoną procedurę 510(k) (Abbreviated 510(k)) można wybrać, gdy wyrób jest zgodny z przyjętymi dobrowolnymi normami konsensusu. W przypadku uproszczonej procedury 510(k) (Abbreviated 510(k)) zgłaszający musi opierać się na dokumentach wytycznych FDA.
- Identyfikacja wyrobu odniesienia – Producent wyrobów medycznych musi udowodnić, że wyrób, który zamierza wprowadzić na rynek, ma takie samo przewidziane zastosowanie i charakterystykę techniczną jak wyrób legalnie wprowadzony do obrotu, zwany również wyrobem odniesienia. Jeśli występują jakiekolwiek różnice w charakterystyce technicznej, zgłaszający musi udowodnić, że z różnicą tą nie wiążą się żadne obawy dotyczące bezpieczeństwa i skuteczności.
Krok 2 – Przygotowanie dokumentacji 510(k)
Kolejnym krokiem jest przygotowanie dokumentacji 510(k), wytycznych oraz informacji dostępnych na stronie internetowej FDA. Obejmuje ona listę kontrolną akceptacji dla wszystkich trzech (03) typów programów 510(k) oraz mikrowitrynę zatytułowaną Treść dla 510(k), która zawiera m.in. informacje dotyczące oświadczeń o przeznaczeniu, porównania równoważności oraz projektu etykiety, a także inne przydatne informacje.
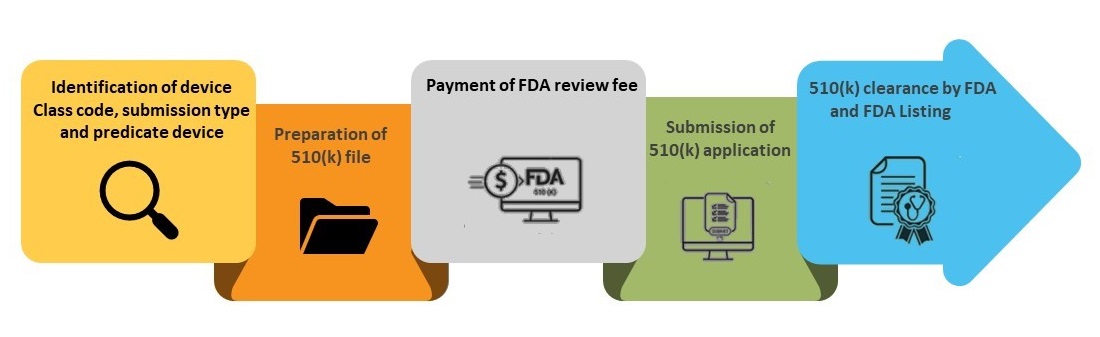
Etapy procesu składania wniosku 510(k)
Krok 3 – Uiszczenie opłaty za rozpatrzenie wniosku przez FDA
Wszystkie rodzaje wniosków 510(k) podlegają opłacie uiszczanej przez wnioskodawcę. W roku budżetowym 2023 standardowa opłata za wniosek 510(k) wynosi 19 870 USD. W przypadku przedsiębiorstw certyfikowanych przez Centrum ds. Urządzeń Radiologicznych i Diagnostycznych (CDRH), zwanych również małymi przedsiębiorstwami, opłata wynosi 4 967 USD. Opłata może ulec zmianie w kolejnym roku budżetowym.
Krok 4 – Złożenie wniosku 510(k)
Wnioskodawca może przesłać kopię elektroniczną (eCopy) lub elektroniczny szablon zgłoszenia i zasoby (eSTAR) dotyczące zgłoszenia przed wprowadzeniem do obrotu za pośrednictwem portalu CDRH.
Od 1 października 2023 r. wszystkie zgłoszenia 510(k), chyba że są zwolnione zgodnie z ostatecznymi wytycznymi, muszą być przesyłane jako zgłoszenia elektroniczne przy użyciu systemu eSTAR.
Po złożeniu wniosku 510(k) przydzielany jest unikalny numer kontrolny, znany jako „numer 510(k)” lub „numer K”. FDA przeprowadza dwie weryfikacje: pierwszą w celu sprawdzenia, czy uiszczono właściwą opłatę, oraz drugą w celu zweryfikowania, czy dostarczono ważną kopię eCopy lub eSTAR.
- Do 7. dnia FDA wysyła pismo z potwierdzeniem w przypadku uiszczenia odpowiedniej opłaty i dostarczenia ważnej kopii eCopy lub eSTAR. W przeciwnym razie FDA wysyła pismo wstrzymujące z powodu nierozwiązanych kwestii.
- Do 15. dnia FDA przeprowadza przegląd akceptacji i informuje wnioskodawcę, czy wniosek 510(k) został zaakceptowany do szczegółowego rozpatrzenia, czy też wstrzymany z powodu odmowy przyjęcia (RTA).
- Do 60. dnia FDA przeprowadza szczegółowy przegląd. FDA komunikuje się za pośrednictwem
interakcji merytorycznej, aby poinformować, że przystąpi do przeglądu interaktywnego albo wniosek 510(k) zostanie wstrzymany i zażądano dodatkowych informacji.
Krok 5 – Zatwierdzenie przez FDA i umieszczenie w bazie danych FDA 510(k)
Celem FDA jest ogłoszenie decyzji w ramach przepisów o opłatach za wyroby medyczne (MDUFA) w ciągu 90 dni roboczych FDA. Dni FDA to dni kalendarzowe pomiędzy datą otrzymania wniosku 510(k) a datą podjęcia decyzji MDUFA, z wyłączeniem dni, w których wniosek był wstrzymany z powodu żądania dodatkowych informacji. Decyzje MDUFA dla zgłoszeń 510(k) obejmują stwierdzenie istotnej równoważności (SE) lub braku istotnej równoważności (NSE).
Po podjęciu decyzji FDA wysyła wnioskodawcy pismo z decyzją pocztą elektroniczną. Wniosek 510(k), który otrzyma decyzję o istotnej równoważności (SE), uznaje się za „zatwierdzony”. Jest on następnie umieszczany w bazie danych 510(k) wraz z informacjami o przeznaczeniu wyrobu medycznego oraz podsumowaniem 510(k) lub oświadczeniem 510(k) jako załącznikami.
Można wywnioskować, że staranne planowanie i realizacja poprzez dokładną dokumentację oraz dogłębne zrozumienie otoczenia regulacyjnego mają kluczowe znaczenie dla pomyślnego złożenia wniosku 510(k) do FDA.
Aby uzyskać pomoc w procesie składania wniosku 510(k) dla swojego wyrobu medycznego, możesz napisać do nas na adres sales@freyrsoltions.com lub zaplanować rozmowę z naszymi ekspertami, którzy pomogą Ci przejść przez te procedury. Bądź na bieżąco. Działaj zgodnie z przepisami.









