

4 min czytania
Największym wyzwaniem, z jakim mierzą się innowacyjne programy badawczo-rozwojowe (B+R) w obszarze wyrobów medycznych, jest znalezienie równowagi między dowodami klinicznymi a wczesnym dostępem pacjentów do terapii. Aby temu zaradzić, w Japonii zaproponowano nowy system zatwierdzania, który ma przyspieszyć dopuszczanie wyrobów do obrotu, dbając jednocześnie o bezpieczeństwo i skuteczność. Przynosi to korzyści pacjentom cierpiącym na choroby zagrażające życiu, w przypadku których brakuje skutecznych metod leczenia.
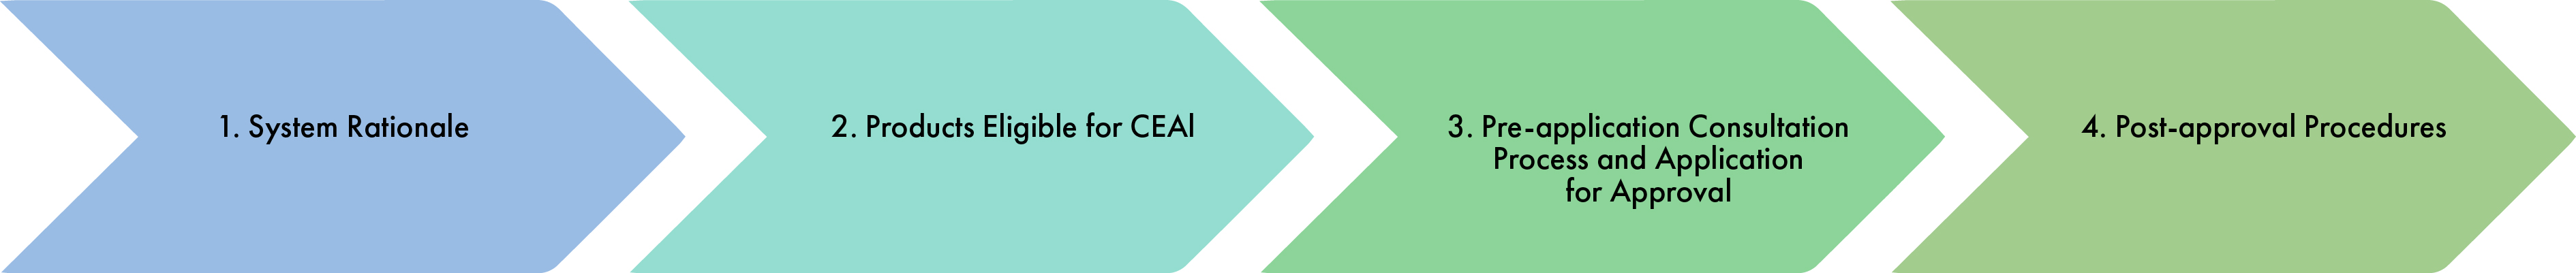
W odpowiedzi na to japońskie Ministerstwo Zdrowia, Pracy i Opieki Społecznej (MHLW) utworzyło system warunkowego wczesnego zatwierdzenia (CEA). System ten ma na celu ograniczenie obciążeń związanych z badaniami klinicznymi przed wprowadzeniem produktu do obrotu oraz wzmocnienie działań z zakresu nadzoru po wprowadzeniu do obrotu (PMS). Poniższy rysunek 1 przedstawia cztery (04) kluczowe kroki, które należy wykonać w ramach systemu CEA dla innowacyjnych wyrobów medycznych.
Rysunek 1: Cztery (04) główne kroki w systemie CEA
Przejdźmy teraz do szczegółowego omówienia poszczególnych kroków:
- Uzasadnienie systemu: System ma na celu przyspieszenie dostępu pacjentów do innowacyjnych wyrobów medycznych przeznaczonych do leczenia chorób zagrażających życiu, dla których nie ma jeszcze dostępnych terapii. Skupia się na sytuacjach, w których rozwój kliniczny obiecującego i innowacyjnego wyrobu medycznego napotyka przeszkody.
Intencją jest przezwyciężenie ograniczeń związanych z danymi klinicznymi gromadzonymi przed zatwierdzeniem poprzez monitorowanie rzeczywistej skuteczności produktu i identyfikowanie wszelkich nieprzewidzianych ryzyk, które mogą pojawić się po jego udostępnieniu publicznym. Podejście to gwarantuje wdrożenie odpowiednich środków służących zarządzaniu ryzykiem związanym z produktem oraz jego ograniczaniu, nawet jeśli ryzyko to nie było początkowo widoczne w trakcie ograniczonych badań klinicznych przeprowadzonych przed zatwierdzeniem w systemie CEA.
Przed złożeniem wniosku o zatwierdzenie
| Do wniosku należy dołączyć plan zarządzania ryzykiem po wprowadzeniu do obrotu dla wyrobów medycznych (RMP). |
| Dokument RMP opisuje działania z zakresu zarządzania ryzykiem po wprowadzeniu do obrotu – takie jak gromadzenie danych i pomiary oparte na informacjach dotyczących bezpieczeństwa, które mają zostać uwzględnione. | |
| Plan RMP należy przygotować w ścisłej współpracy z odpowiednimi towarzystwami naukowymi lub podobnymi podmiotami. | |
| Podczas przeglądu wniosku o zatwierdzenie skuteczność i bezpieczeństwo wyrobu medycznego są oceniane na podstawie danych klinicznych zgromadzonych przed wprowadzeniem do obrotu, przy założeniu, że opisane działania w zakresie zarządzania ryzykiem będą odpowiednio wdrażane. | |
| Uwaga – jest to uproszczone przedstawienie procesu, a rzeczywista procedura może uwzględniać dodatkowe kwestie. | |
- Produkty kwalifikujące się do procedury CEA: Poniższa tabela 1 zawiera listę produktów, które kwalifikują się do programu szybkiej ścieżki.
Tabela 1: Produkty kwalifikujące się do CEA
|
|
|
|
|
2.2. Złożenie wniosku w ramach systemu
- Przygotuj „Podsumowanie kryteriów kwalifikowalności do systemu warunkowego wczesnego zatwierdzenia wraz z warunkami dla innowacyjnych wyrobów medycznych” jako załącznik do wniosku głównego.
- Złóż wniosek główny wraz z podsumowaniem kryteriów kwalifikowalności do Agencji ds. Żywności i Leków (PMDA) przed ustaleniem terminu konsultacji dotyczących wyrobu medycznego na etapie przedwdrożeniowym.
- Podczas konsultacji MHLW oraz PMDA ocenią, czy produkt kwalifikuje się do tego systemu.
2.3. Proces przeglądu prowadzony przez MHLW i PMDA
- MHLW i PMDA oceniają kwalifikowalność produktu do tego systemu na podstawie pięciu (05) wspomnianych wcześniej kryteriów. W celu usprawnienia procesu przeglądu mogą zostać zażądane dodatkowe materiały lub dane.
- W razie potrzeby MHLW angażuje „Grupu roboczą ds. przyspieszonego wprowadzania wyrobów medycznych zaspokajających potrzeby w obszarach o dużym niezaspokojonym zapotrzebowaniu medycznym” w celu dalszej oceny powagi proponowanych wskazań oraz dostępności alternatywnych metod leczenia.
- Ustalenie kwalifikowalności zostanie udokumentowane w protokole konsultacji przedwdrożeniowych dotyczących wyrobu medycznego.
- Jeśli decyzja o kwalifikowalności nie zostanie podjęta w ciągu trzydziestu (30) dni roboczych od konsultacji osobistych, MHLW i PMDA powiadomią o tym wnioskodawcę.
2.4. Kwalifikowalność bez konsultacji przedwdrożeniowych
Jeżeli produkt kandydacki jest przeznaczony do leczenia rzadkiej choroby lub zaspokaja pilną potrzebę medyczną w obszarze o wysokim niezaspokojonym zapotrzebowaniu, ustalenie kwalifikowalności do systemu może nastąpić bez konsultacji przedwdrożeniowych dotyczących wyrobu medycznego.
W takich przypadkach wnioskodawcy powinni przygotować podsumowanie kwalifikowalności i skonsultować się z Wydziałem Oceny Wyrobów Medycznych (MDED) w Ministerstwie Zdrowia, Pracy i Opieki Społecznej (MHLW) przed złożeniem wniosku o konsultacje przedwdrożeniowe dotyczące wyrobu medicznego.
2.5. Kluczowe kwestie przy sporządzaniu podsumowania kwalifikowalności:
| Wymóg A | Podsumowanie dostępnych danych, w tym informacji o produkcie kandydackim, docelowych chorobach, charakterystyce pacjentów, wielkości docelowej populacji pacjentów oraz wspierających źródłach danych. |
| Wymóg B | Szczegółowe informacje na temat istniejących terapii, w tym procedur, stosowanych wyrobów medycznych, danych dotyczących skuteczności klinicznej oraz podkreślenie lepszej skuteczności produktu kandydackiego. Dodatkowe elementy uwzględniające odniesienia, wytyczne i odpowiednie materiały. Należy również przedstawić opisy, jeśli podobne produkty są opracowywane w Japonii. |
| Wymóg C |
|
| Wymóg D |
|
| Wymóg E |
|
| Inny wymóg | Jeśli rozwijany produkt kandydacki zostanie uznany za wyrób medyczny przeznaczony do leczenia rzadkich chorób lub spełniający potrzeby w obszarze niezaspokojonych potrzeb medycznych, informację tę należy umieścić w polu uwag. |
W ten sposób japoński program szybkiej ścieżki oferuje uproszczony i przyspieszony proces zatwierdzania innowacyjnych wyrobów medycznych, dążąc do zapewnienia wczesnego dostępu pacjentom przy jednoczesnym zagwarantowaniu bezpieczeństwa i skuteczności. Program ten stanowi odpowiedź na wyzwania, przed jakimi stają programy badawczo-rozwojowe w zakresie godzenia potrzeby posiadania dowodów klinicznych z terminową dostępnością terapii ratujących życie.
Aby przejść przez program szybkiej ścieżki i zatwierdzić swoje wyroby medyczne, skontaktuj się z Freyr. Skorzystaj z tej okazji, aby dostarczyć swoje innowacyjne wyroby medyczne pacjentom, którzy ich potrzebują. Bądź na bieżący! Bądź zgodny z przepisami!









