

Czas czytania: 3 min
W stale zmieniającym się świecie wyrobów medycznych zgodność z przepisami nie jest zadaniem jednorazowym – to ciągłe zobowiązanie. Ciągłe monitorowanie i aktualizowanie kluczowych raportów, takich jak raporty z oceny klinicznej (CER), raporty z oceny działania (PER) oraz okresowe raporty o bezpieczeństwie (PSUR), ma kluczowe znaczenie przez cały cykl życia wyrobu medycznego, od początkowych badań po nadzór po wprowadzeniu do obrotu. Ponieważ krajobraz postępu medycznego i wymagań regulacyjnych stale ewoluuje, zapewnienie bezpieczeństwa i zgodności wyrobów medycznych oraz wyrobów medycznych do diagnostyki in vitro poprzez skuteczne pisanie tekstów medycznych pozostaje kamieniem węgielnym sukcesu i długoterminowej żywotności.
Przyjrzyjmy się, jak zarządzanie cyklem życia pozostaje kluczowe dla sukcesu wyrobu medycznego
Wprowadzenie wyrobu medycznego na rynek to ukoronowanie wieloletnich wysiłków poświęconych na poszczególne etapy, takie jak badania, rozwój, badania kliniczne, zgłoszenia regulacyjne oraz nadzór po wprowadzeniu do obrotu. Proces ten trwa wiele lat, a na każdym etapie gromadzone są duże ilości kluczowych danych, które muszą zostać starannie skompilowane i przeanalizowane, aby zagwarantować bezpieczeństwo wyrobu.
Zgodność z przepisami to nie jednorazowe zadanie, a skuteczne zarządzanie cyklem życia pomaga unikać opóźnień, które w późniejszym czasie mogą okazać się kosztowne. Opóźnienia te wynikają często z nieskutecznego planowania nieprzewidzianych zmian regulacyjnych lub niezgodności, które mogły zostać przeoczone. Regularne aktualizacje kluczowych dokumentów, takich jak CER, PER i PSUR, gwarantują, że producenci spełniają ewoluujące wymagania regulacyjne i utrzymują bezpieczeństwo produktów. Zarządzanie cyklem życia sprawia, że producenci od samego początku planują każdy etap, dzięki czemu mogą unikać wszelkich pułapek oraz zapewnić udane wprowadzenie wyrobów na rynek i ich długoterminowe funkcjonowanie.
Czy nadążasz za wymogami dotyczącymi zgodności?
Od materiałów opatrunkowych po implanty – branża wyrobów medycznych to nowoczesny, kreatywny sektor z dużymi perspektywami. Mimo silnego pragnienia producentów, aby dostarczać na rynek bezpieczne i wysokiej jakości produkty, nadal pojawia się niepewność. Rozporządzenie w sprawie wyrobów medycznych (EU MDR) zastąpiło dyrektywę dotyczącą wyrobów medycznych (MDD) oraz dyrektywę dotyczącą aktywnych wyrobów medycznych do implantacji (AIMDD). Przepis ten wdrożono w celu wprowadzenia bardziej rygorystycznych kontroli, poprawy bezpieczeństwa pacjentów oraz zwiększenia przejrzystości w sektorze opieki zdrowotnej. Wokół tych standardów narosło wiele niepewności, a kluczowe kwestie związane ze zgodnością są często pomijane. Jednak producenci wyrobów medycznych powinni podjąć kroki, aby unikać trudności regulacyjnych.
Przyjrzyjmy się najczęstszym wyzwaniom, z jakimi mierzą się producenci wyrobów medycznych
- Utrzymanie działań korygujących i zapobiegawczych (CAPA)
- Przestrzeganie procedur dotyczących reklamacji
- Postępowanie zgodnie z procedurami nadzoru nad bezpieczeństwem
- Ocena kliniczna i nadzór po wprowadzeniu do obrotu
- Współpraca z jednostkami notyfikowanymi
Najlepsze praktyki zapewniające zgodność z przepisami
Aby stawić czoła tym wyzwaniom, firma Freyr wdrożyła
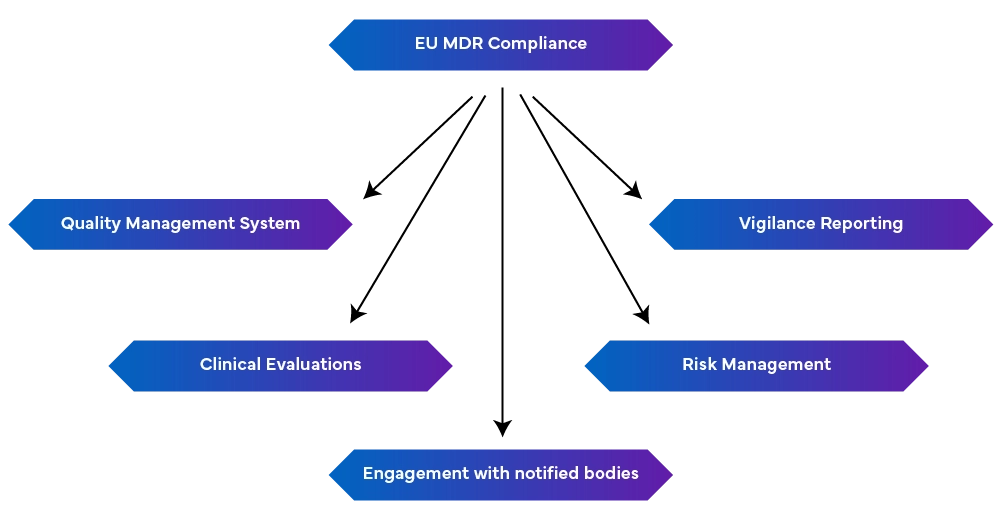
-solidny system zarządzania jakością (EN ISO 13485:2016): Obejmuje on aspekty produkcyjne, w tym zgodność z przepisami, dokumentację techniczną, unijne deklaracje zgodności oraz zarządzanie ryzykiem.
-Raportowanie w ramach nadzoru: Traktowanie raportowania w ramach nadzoru jako procesu ciągłego, a nie jednorazowego działania.
- Proaktywne zarządzanie ryzykiem: Pozwala ono identyfikować i ograniczać ryzyko przez cały cykl życia wyrobu dzięki regularnym aktualizacjom uwzględniającym pojawiające się zagrożenia.
- Przeprowadzanie oceny klinicznej i nadzoru po wprowadzeniu do obrotu: Odbywa się to poprzez wykazanie bezpieczeństwa i działania wyrobu przy użyciu danych klinicznych. W razie potrzeby należy przeprowadzić badania kliniczne oraz regularnie aktualizować oceny kliniczne za pomocą danych z nadzoru po wprowadzeniu do obrotu. Wymagane jest również sporządzanie okresowych raportów bezpieczeństwa podsumowujących wnioski.
- Kontakt z jednostkami notyfikowanymi: Zmiany w przepisach mogą wpływać na wymagania MDR, dlatego utrzymywanie dobrych relacji z jednostkami notyfikowanymi ma kluczowe znaczenie dla szybkiego wprowadzania aktualizacji i modyfikacji.
Jak ekspert ds. regulacyjnych może Ci pomóc
Nnadążanie za stale zmieniającymi się przepisami może być trudne. Dlaczego więc nie pozwolić ekspertowi poprowadzić Cię przez ten labirynt? Zarządzanie wymaganiami regulacyjnymi w cyklu życia wyrobu medycznego jest nie tylko złożone, ale również zasobożerne. W przypadku mniejszych firm, których zasoby wewnętrzne mogą być lepiej wykorzystane w innych obszarach, pomoc zewnętrznego partnera ds. regulacyjnych może okazać się niezastąpiona. Oferuje on specjalistyczną wiedzę na temat ewoluujących przepisów i dba o to, aby kluczowe raporty – takie jak CER, PER i PSUR – były stale aktualizowane i zgodne z wymogami.
Możesz uniknąć kosztownych opóźnień, zapobiec niezgodnościom z przepisami i usprawnić proces zatwierdzania. Ponadto ekspert ds. regulacyjnych może zaoferować rozwiązania dopasowane do konkretnych potrzeb Twojego wyrobu, dbając o to, aby nadzór po wprowadzeniu do obrotu, analiza luk oraz cała dokumentacja dotycząca zgodności były aktualne. Jego udział może uprościć cały proces, zminimalizować ryzyko oraz zagwarantować, że wyrób spełni oczekiwania dotyczące bezpieczeństwa i działania.
Freyr może pomóc Ci we wszystkich kwestiach regulacyjnych związanych z zarządzaniem cyklem życia produktu. Skontaktuj się z nami już dziś!









