

3 min di lettura
Nel settore in continua evoluzione e fortemente regolamentato della produzione di dispositivi medici, garantire la qualità del prodotto e la sicurezza del paziente non rappresenta solo un obbligo di legge, ma anche un imperativo strategico. Sistemi efficaci di gestione dei reclami e di sorveglianza, conformemente alla norma ISO 13485:2016, costituiscono la base di qualsiasi solido sistema di gestione della qualità (QMS). Questi meccanismi garantiscono la conformità alle normative globali e accrescono la fiducia dei clienti e la credibilità del marchio.
Analizziamo il ruolo fondamentale svolto dalla gestione dei reclami e dalla sorveglianza nel preservare la qualità e la conformità normativa nel settore dei dispositivi medici, con approfondimenti allineati alla norma ISO 13485:2016 e supportati da quadri normativi globali.
Comprendere la gestione dei reclami ai sensi della norma ISO 13485:2016
La norma ISO 13485:2016 definisce un reclamo come qualsiasi comunicazione scritta, orale o elettronica che segnali presunti difetti relativi all'identità, alla qualità, alla durata, all'affidabilità, all'usabilità, alla sicurezza o alle prestazioni di un dispositivo medico. Tale norma richiede alle aziende produttrici di dispositivi medici di stabilire procedure documentate per la gestione dei reclami, che comprendano la valutazione, l'analisi e la risoluzione degli stessi nell'ambito di un efficace sistema di gestione della qualità.
Un sistema di gestione dei reclami è fondamentale per la conformità, per mantenere la soddisfazione dei clienti e per migliorare la qualità dei dispositivi. Il processo deve essere organizzato e tracciabile, e comprendere le seguenti fasi:
- Ricezione e documentazione dei reclami
Tutti i reclami devono essere registrati tempestivamente, fornendo quanti più dettagli possibili sulla natura del problema, sulle specifiche del dispositivo, sul modello, sulle condizioni d'uso e su eventuali conseguenze riscontrate dall'utente o dal paziente. - Valutazione della notificabilità
Una volta registrati, i reclami devono essere valutati per stabilire se costituiscano incidenti notificabili. Ad esempio, negli Stati Uniti, i produttori di dispositivi medici sono tenuti a segnalare determinati problemi dei dispositivi nell'ambito del sistema di segnalazione dei dispositivi medici (MDR) regolamentato dalla FDA. I produttori devono attenersi alle normative applicabili per quanto riguarda le tempistiche di segnalazione. - Indagine e analisi delle cause principali
Ai reclami validi deve seguire un'indagine approfondita. L'identificazione della causa principale è essenziale per implementare azioni correttive e preventive (CAPA) efficaci. - Azioni correttive e preventive (CAPA)
In base alle risultanze relative al dispositivo medico, le aziende devono avviare le CAPA per affrontare sia il problema immediato sia il ripetersi dello stesso, oltre a prevenirne futuri eventi. - Ciclo di feedback e chiusura
Una volta risolto il problema, il reclamo deve essere chiuso formalmente con una documentazione completa e una comunicazione di riscontro al reclamante, laddove previsto per il dispositivo medico.
Sorveglianza: un pilastro fondamentale della sorveglianza post-commercializzazione
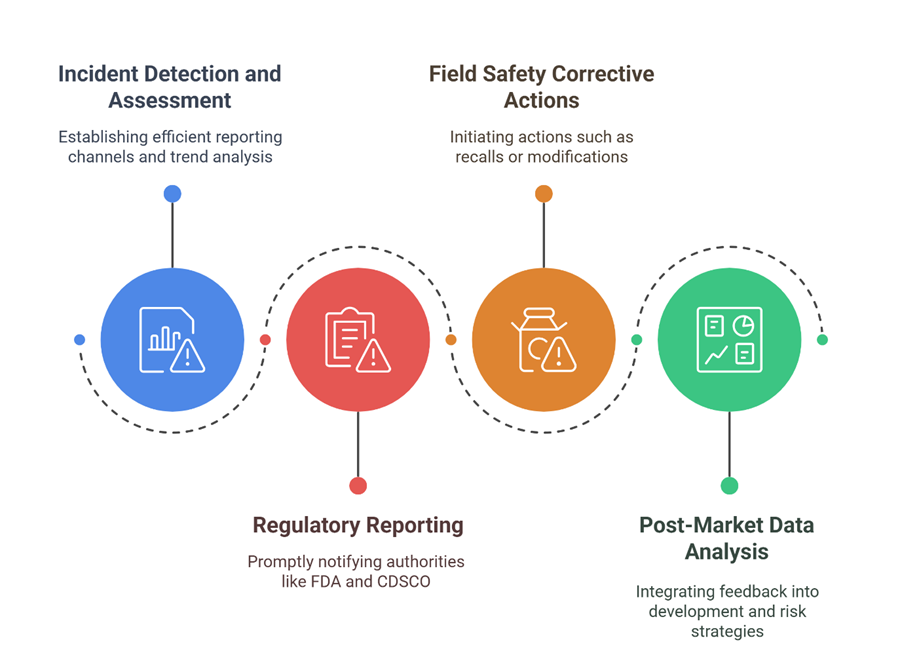
Per sorveglianza si intende il monitoraggio e la segnalazione di eventi avversi e incidenti una volta che un dispositivo medico è presente sul mercato. Ai sensi della norma ISO 13485:2016 e delle normative globali corrispondenti, questo monitoraggio continuo è essenziale per la rilevazione precoce di potenziali rischi e per l'implementazione di interventi tempestivi.
Il sistema di sorveglianza dell'Unione Europea, aggiornato ai sensi del Regolamento sui dispositivi medici (EU MDR), obbliga i produttori di dispositivi medici a disporre di piani di sorveglianza post-commercializzazione. Tali piani devono includere processi per la raccolta e l'analisi dei dati derivanti dall'utilizzo reale di un dispositivo.
Allo stesso modo, in India, la Central Drugs Standard Control Organization (CDSCO) disciplina i processi di sorveglianza e gestione dei reclami per i dispositivi medici, incoraggiando la segnalazione di eventi avversi e guasti dei prodotti per migliorare continuamente la sicurezza e l'efficacia dei dispositivi medici.
Gli elementi chiave di un solido sistema di sorveglianza includono:
Creazione di una strategia integrata di gestione dei reclami e sorveglianza
I produttori di dispositivi medici possono migliorare il proprio sistema di gestione della qualità integrando la gestione dei reclami e la sorveglianza in un unico sistema coerente. Ecco le migliori pratiche:
SOP chiare e definizione dei ruoli
Le procedure operative standard (SOP) dovrebbero delineare le fasi per la ricezione, la valutazione, la segnalazione e la risoluzione dei reclami. Definiscono chi è responsabile in ogni fase per evitare ritardi e lacune.
- Formazione e sensibilizzazione del personale
Una formazione regolare del personale garantisce che i dipendenti sappiano come identificare e gestire efficacemente i reclami e gli eventi avversi. - Strumenti digitali e automazione
L'utilizzo di software per il sistema di gestione della qualità può ottimizzare il monitoraggio, la documentazione e la rendicontazione dei reclami. L'automazione migliora la tracciabilità e la conformità alla norma ISO 13485:2016. - Cultura della qualità e miglioramento continuo
Promuovere una filosofia in cui il feedback è apprezzato incoraggia la segnalazione proattiva dei problemi e favorisce l'innovazione nei miglioramenti della qualità.
Conformità e oltre: un vantaggio di marketing
L'implementazione di sistemi conformi alla norma ISO 13485:2016 per la gestione dei reclami e la sorveglianza non solo garantisce il rispetto delle normative, ma posiziona anche un'azienda come affidabile e orientata alla qualità. In un settore in cui la sicurezza e le prestazioni incidono direttamente sulla vita delle persone, tale impegno può rappresentare un potente strumento di marketing.
Secondo la FDA, l'allineamento agli standard internazionali migliora l'accesso ai mercati globali, rafforza la fiducia dei clienti e riduce il rischio di costosi richiami o contenziosi.
| Regione | Quadro normativo | Numero di clausola/articolo di riferimento per la gestione dei reclami | Numero di clausola/articolo di riferimento per la sorveglianza / segnalazione di eventi avversi |
| Unione Europea | EU MDR 2017/745 | Articolo 83, Allegato III (sistema di sorveglianza post-commercializzazione); Articolo 10(9) | Articoli 87–92 (Sistema di sorveglianza), Allegato III |
| Stati Uniti (FDA) | 21 CFR Parte 820 (QSR) | §820.198 – Fascicoli dei reclami | 21 CFR Parte 803 – Segnalazione dei dispositivi medici (MDR) |
| India (CDSCO) | Regolamenti sui dispositivi medici del 2017 (MDR) | Capitolo VII, Regola 25 e 26 | Capitolo VII, Regola 27 |
| Globale (Standard ISO) | ISO 13485:2016 | Clausola 8.2.2 – Gestione dei reclami | Clausola 8.2.3 – Segnalazione alle autorità normative |
Conclusione
Nell'odierno panorama normativo competitivo dei dispositivi medici, sistemi efficaci di gestione dei reclami e di sorveglianza sono imprescindibili. Allineati alla norma ISO 13485:2016, questi processi non solo proteggono i pazienti, ma costruiscono anche un marchio resiliente e basato sulla reputazione. Investendo in procedure sistematiche, formazione continua e sorveglianza post-commercializzazione, i produttori possono trasformare i requisiti normativi in opportunità di crescita e di leadership di mercato.









