Panoramica sui Software come Dispositivo Medico (SaMD)
Il Software come Dispositivo Medico (SaMD) è l'argomento di maggiore attualità nel settore sanitario. Si prevede che il mercato dei SaMD crescerà a un tasso di crescita annuo composto (CAGR) del 10,78% a livello globale. Questa crescita è guidata da diversi fattori, come l'adozione dell'Internet delle cose (IoT), le piattaforme sanitarie digitali e l'utilizzo di software per il monitoraggio continuo dei parametri fisiologici da parte degli operatori sanitari per l'assistenza a distanza. Tuttavia, questo scenario promettente presenta anche sfide uniche, tra cui quella di determinare se il software rientri nella categoria dei dispositivi medici e soddisfi i requisiti normativi.
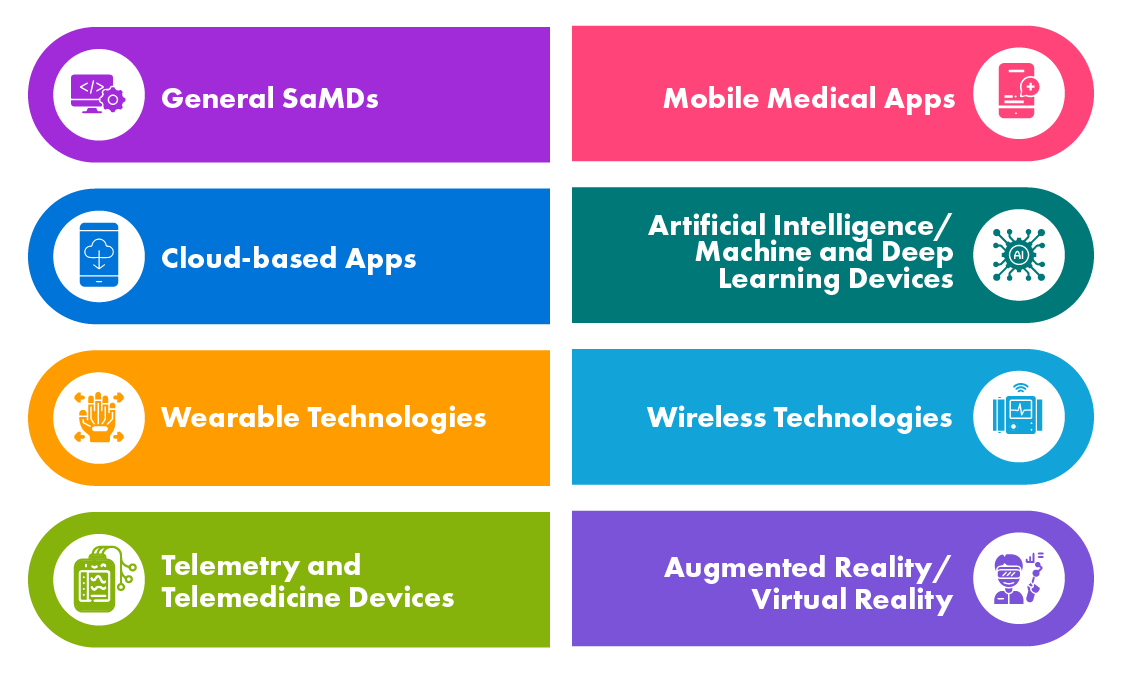
Dversi tipi di prodotti di sanità digitale
Scenario normativo globale per la registrazione dei Software come Dispositivo Medico (SaMD)
I SaMD trovano impiego in diverse applicazioni, tra cui screening e diagnosi, monitoraggio e allerta, gestione delle malattie e altro ancora. Le autorità sanitarie dei paesi sviluppati come UE, US, Canada e Australia hanno definito normative sui SaMD e alcune di esse hanno già sviluppato documenti di indirizzo, mentre altre sono in fase di elaborazione.
Alcuni mercati regolamentati e non considerano il software come un dispositivo medico, ma non dispongono di linee guida differenziate e specifiche per la classificazione dei SaMD. Seguono le linee guida armonizzate e accettate a livello internazionale per la valutazione e l'approvazione del software.
Di seguito sono elencate alcune delle principali linee guida disponibili sulla registrazione dei Software come Dispositivo Medico (SaMD):
- Guida IMDRF per la classificazione, il sistema di gestione della qualità (QMS), la valutazione della cybersecurity e la valutazione clinica.
- Il regolamento EU MDR 2017/745 ha definito in dettaglio i requisiti normativi e le linee guida per questa categoria di dispositivi.
- Le linee guida MDCG sulla qualificazione e classificazione dei SaMD, i requisiti relativi ai Clinical evaluation reports (CER) e ai rapporti di valutazione delle prestazioni (PER) per i SaMD.
- La guida della US FDA su sicurezza informatica, valutazione clinica e requisiti di registrazione per diversi tipi di software come sistemi di decisione, sistemi di archiviazione e trasmissione delle immagini (PACS), applicazioni mobili, ecc.
- Documento guida di Health Canada sulla definizione e classificazione dei SaMD.
- Nuove normative della TGA per i dispositivi medici basati su software.
La registrazione dei SaMD in altri mercati globali deve essere gestita caso per caso e richiede una stretta interazione con la rispettiva autorità sanitaria per l'approvazione. Il percorso generale seguito per la registrazione dei SaMD comprende:
- Stabilire se un determinato software si qualifichi come SaMD.
- Classificazione dei dispositivi in base al rischio associato.
- Identificazione degli standard applicabili e dei requisiti relativi ai dati stabiliti dall'autorità sanitaria competente.
- Generazione dei dati richiesti dalla rispettiva autorità.
- Compilazione del fascicolo tecnico secondo i requisiti del Paese.
- Invio della pratica e gestione dei chiarimenti fino all'approvazione.
- Gestione del ciclo di vita post-approvazione.
Le nostre competenze
- Servizi di intelligence normativa (relativi al supporto per mercato ed etichettatura)
- Due diligence normativa / Rapporti strategici
- Qualificazione e Classificazione del SaMD
- Richiesta di classificazione del prodotto all'organismo notificato
- Analisi delle carenze
- Incontri di pre-presentazione con la FDA
- Identificazione delle norme applicabili
- Attività di gestione del rischio
- Supporto alla gestione del rischio
- Supporto per l'etichettatura
- Creazione, revisione e aggiornamento di procedure e modelli specifici per i SaMD
- UDI/GUDID
- Registrazione del prodotto (registrazione del software)
- Registrazione dello stabilimento
- Elenco dei dispositivi
- Gestione delle risposte ai quesiti delle autorità sanitarie per i servizi SaMD
Perché Freyr?
Domande Frequenti (FAQ)
La regolamentazione del software medico è supervisionata da vari enti normativi globali, tra cui la FDA negli Stati Uniti, l'EMA in Europa e la PMDA in Giappone. Questi enti classificano il software medico in base al rischio e stabiliscono linee guida per la sicurezza, la qualità e l'efficacia. È richiesta la conformità agli standard ISO, come ISO 13485 e 62304.
La determinazione della classificazione di rischio di un Software come Dispositivo Medico (SaMD) comporta la valutazione di fattori quali l'uso previsto e il potenziale danno. I SaMD vengono classificati come i tradizionali dispositivi medici in base all'importanza delle informazioni fornite per le decisioni sanitarie e allo stato della situazione o condizione clinica (non grave, grave e critica). Le linee guida normative e la consulenza di esperti sono fondamentali in questo processo, per garantire la conformità e la sicurezza del paziente.
Il SaMD fa riferimento a un software destinato a essere utilizzato per uno o più scopi medici, senza essere parte di un dispositivo medico fisico. Funziona su piattaforme di calcolo generiche come smartphone, tablet o personal computer. D'altra parte, il SiMD è un software che costituisce parte integrante di un dispositivo medico fisico, di cui favorisce funzionalità e prestazioni. Il SiMD non può essere utilizzato autonomamente e dipende dal dispositivo medico associato per svolgere la sua funzione prevista.
Un software integrato in un dispositivo medico hardware e necessario per assicurarne la destinazione d'uso medica NON è considerato un SaMD.
Le tempistiche per ottenere la conformità SaMD dipendono dalla classe di rischio e dai requisiti regolatori. Tuttavia, con il giusto supporto regolatorio è possibile garantire un processo di conformità più agevole e con rischi ridotti al minimo.
Registrazione dei dispositivi medici
- Strategia regolatoria completa per i SaMD.
- Supporto di intelligence normativa e di mercato.
- Servizi di classificazione e registrazione dei prodotti per i SaMD.
- Supporto regolatorio per i documenti di sviluppo dei prodotti SaMD.
- Servizi di consulenza sugli studi di valutazione clinica dei SaMD.
- Gestione delle modifiche post-approvazione.
- Servizio di rappresentanza locale.
- Strategia regolatoria completa per i SaMD.
- Supporto di intelligence normativa e di mercato.
- Servizi di classificazione e registrazione dei prodotti per i SaMD.
- Supporto regolatorio per i documenti di sviluppo dei prodotti SaMD.
- Servizi di consulenza sugli studi di valutazione clinica dei SaMD.
- Gestione delle modifiche post-approvazione.
- Servizio di rappresentanza locale.