Contacte-nos

2 min de leitura
O principal objetivo da US FDA é examinar constantemente e colmatar a lacuna entre os processos regulamentares para a importação e venda ininterruptas de dispositivos médicos novos e de alta qualidade no mercado US. Em 1998, a US FDA lançou um programa denominado "The New 510(k) Paradigm: Alternate Approaches to Demonstrating Substantial Equivalence in Premarket Notifications". Pretende estabelecer uma via de submissão FDA 510(k) eficiente que contenha determinadas alterações na submissão 510(k) já aprovada. Esta nova notificação 510(k) oferece (03) três tipos de submissões, a saber: 510(k) especial, 510(k) abreviado e 510(k) tradicional. Em 2019, a US FDA emitiu um documento de orientação para o 510(k) especial que descreve uma via opcional para fabricantes que efetuam determinadas modificações bem definidas no seu dispositivo comercializado legalmente.
Porquê um 510(k) Especial?
Quando um fabricante pretende obter aprovação para as modificações efetuadas num dispositivo já comercializado, ou seja, o dispositivo existente, pode candidatar-se a um 510(k) especial. Os principais fatores a considerar ao determinar se uma alteração num dispositivo existente pode ser adequada para um 510(k) especial são os seguintes:
- A alteração ocorre no próprio dispositivo de predicado comercializado legalmente pelo requerente.
- Não são necessários dados de desempenho, ou estão disponíveis métodos bem estabelecidos, caso sejam considerados necessários para avaliar a alteração.
- Todos os dados de desempenho para apoiar uma determinação de equivalência substancial podem ser revistos num formato de resumo ou de análise de risco.
Documentos Necessários para o 510(k) Especial
- Carta de apresentação
- O nome do dispositivo comercializado legalmente (existente) do fabricante e o número 510(k)
- Uma descrição detalhada da(s) alteração(ões) efetuada(s) no dispositivo que resultou na submissão de um novo 510(k)
- Uma comparação do dispositivo modificado com o dispositivo autorizado num formato tabular
- Outras alterações à rotulagem ou ao design
- Um resumo conciso das atividades de controlo de design
- Com base na análise de risco, uma identificação das atividades de verificação e/ou validação necessárias para cumprir a norma 21 CFR 820.30
- Formulário de indicações de uso
- Uma declaração de que o requerente cumpriu e não se encontra atualmente em violação dos requisitos do procedimento de controlo de design especificados na norma 21 CFR 820.30 e que os registos estão disponíveis para revisão mediante pedido
Cronograma de Revisão do 510(k) Especial pela US FDA
De acordo com as orientações da FDA “Refuse to Accept Policy for 510(k)s”, o prazo de revisão para submissões de 510(k) especial é de trinta (30) dias a contar da sua receção.
Quando Aplicar para o 510(k) Especial?
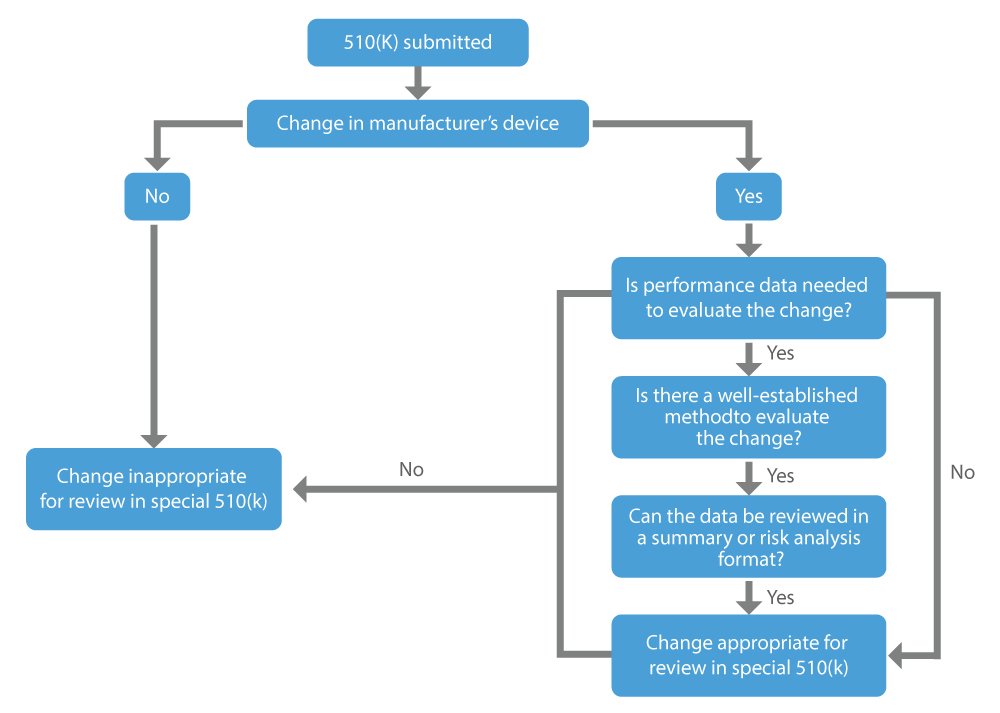
A US FDA faz esforços consistentes para fornecer dispositivos médicos seguros e eficazes para promover a saúde humana. O programa 510(k) Especial é eficiente e coerente com o procedimento de revisão menos oneroso que ajuda os fabricantes estrangeiros a vender os seus dispositivos no US e permite aos pacientes o acesso atempado a novos dispositivos médicos.
Para quaisquer esclarecimentos adicionais sobre o processo 510(k) especial da FDA, contacte a Freyr - um especialista regulamentar comprovado. Mantenha-se informado. Mantenha-se em conformidade.