

5 min de lectura
El software como dispositivo médico en Corea del Sur se utiliza para diagnosticar, tratar y monitorizar a los pacientes en el sistema sanitario moderno. Comprende tanto el software incrustado que está integrado en los dispositivos médicos como el software independiente que puede utilizarse en PC, dispositivos móviles y servicios basados en la web. El Ministerio de Seguridad de Alimentos y Medicamentos (MFDS) de Corea del Sur se encarga de regular el software como dispositivo médico y de garantizar su seguridad y eficacia. El 5 de julio de 2023, el MFDS estableció los criterios para la aprobación y la inspección del software como dispositivo médico; estas normativas proporcionan una estructura que los peticionarios civiles pueden seguir al presentar software para su aprobación o revisión.
Las normativas abordan una variedad de temas, incluido el ámbito de aplicación, los requisitos de documentación técnica y los informes de verificación de cumplimiento. Existen normas y directrices internacionales que se aplican al software como dispositivo médico, además de las directrices del MFDS, como la norma 62304 de la Comisión Electrotécnica Internacional (IEC) para los procesos del ciclo de vida del software y la orientación de la Administración de Alimentos y Medicamentos de los Estados Unidos (US FDA) sobre aplicaciones médicas móviles.
Plan de desarrollo de software y análisis de requisitos
- El plan de desarrollo de software describe el enfoque general para el desarrollo de software, incluidas las especificaciones, los métodos y las herramientas de desarrollo. También abarca la verificación, la gestión de riesgos de dispositivos médicos, la gestión de la configuración y la documentación.
- El análisis de requisitos establece los requisitos del software como dispositivo médico, incluidas las medidas de control de riesgos y los métodos de verificación. Al planificar y analizar cuidadosamente el proceso de desarrollo de software, los desarrolladores pueden garantizar que el software resultante cumpla con las normas necesarias de seguridad y eficacia.
- El informe de verificación de conformidad del software incluye un resumen del plan de desarrollo de software, el número de control de documentos del fabricante y una visión general del análisis de requisitos. Al cumplir con estas directrices, el software como dispositivo médico se puede desarrollar con confianza, sabiendo que se ha sometido a pruebas rigurosas y cumple con las normas necesarias de seguridad y eficacia.
Verificación y validación del software como dispositivo médico
- La verificación del software como dispositivo médico garantiza que el software cumpla con los requisitos especificados.
- La validación del software como dispositivo médico garantiza que el software satisfaga las necesidades del usuario y los usos previstos.
- El informe de verificación y validación del software como dispositivo médico describe el proceso de verificación y validación, incluido el nombre del producto, la revisión y los nombres de las personas que examinaron y aprobaron el informe. El informe puede variar según las características del software, pero debe incluir una descripción del software, los métodos de verificación y validación utilizados y los resultados de las pruebas.
Entorno operativo y software de origen desconocido (SOUP)
- Si el software depende de un hardware específico, como el software incrustado, el documento técnico debe describir las especificaciones del hardware.
- Sin embargo, si el software es independiente y se ha desarrollado para funcionar en un hardware de uso general, el entorno operativo debe describirse en la materia prima. Esto incluye las especificaciones mínimas recomendadas, como Microsoft Windows 10 o superior.
- Además, si el software como dispositivo médico incluye software comercial de procedencia desconocida (SOUP), se debe crear un entorno operativo para garantizar su correcto funcionamiento. Al describir cuidadosamente el entorno operativo y abordar cualquier SOUP, los desarrolladores pueden garantizar que su software como dispositivo médico sea seguro y eficaz para el uso previsto.
Requisitos de documentación y gestión de riesgos del software como dispositivo médico
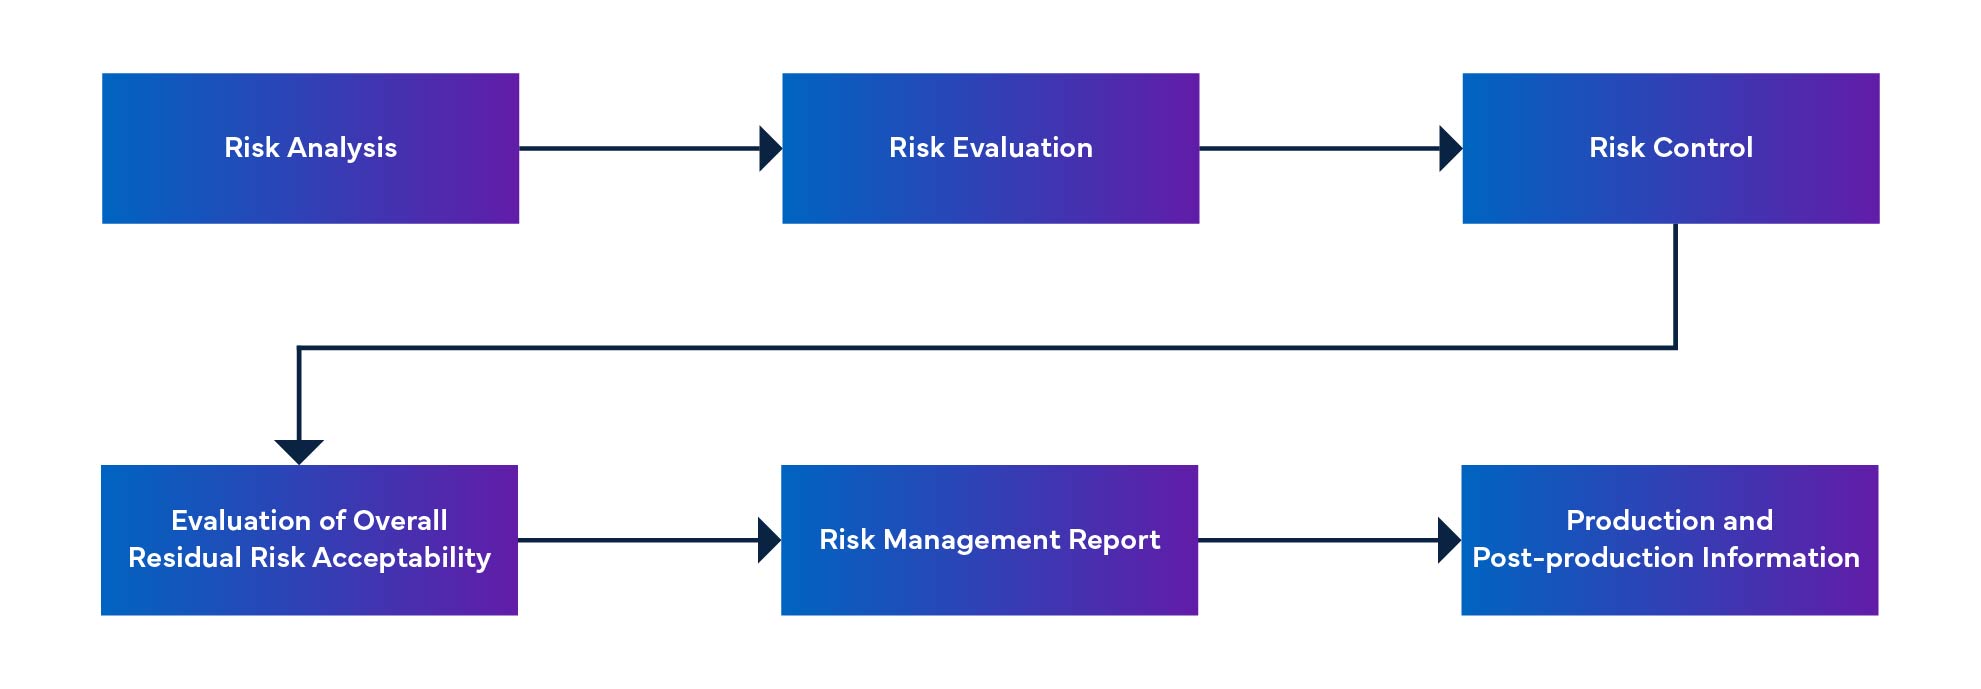
- El proceso de gestión de riesgos del software como dispositivo médico incluye la identificación de situaciones peligrosas, el establecimiento de medidas de control de riesgos, la verificación de dichas medidas y la gestión de los cambios en el software.
- El documento de gestión de riesgos del software MFDS-RM proporciona información sobre la gestión de riesgos del software.
- Además, los requisitos de documentación son fundamentales para garantizar que el software cumpla con las normas necesarias de seguridad y eficacia.
- El plan de desarrollo de software, el análisis de requisitos del software como dispositivo médico y los informes de verificación y validación del software deben incluirse en la documentación.
- El Informe de Verificación de Conformidad del Software detalla los requisitos de documentación; también incluye un resumen de los documentos aplicables y el número de control de documentos del fabricante.
Figura 1: Proceso de gestión de riesgos del software como dispositivo médico
Anomalías no resueltas y acciones correctivas para el software SaMD
- El documento MFDS-PR (Resolución de Problemas de Software) describe el proceso de resolución de problemas de software, que incluye la notificación de problemas, el análisis, la implementación y la verificación.
- El documento también incluye una lista de problemas no resueltos, errores, defectos y anomalías, así como una evaluación de riesgos residuales para el sistema de software.
- Las acciones correctivas adoptadas para abordar estos problemas deben documentarse en el plan de mantenimiento del software, que se establece de acuerdo con el proceso de mantenimiento del software.
- El documento de mantenimiento de la MFDS proporciona información sobre el mantenimiento y la resolución de problemas del software SaMD.
Revisión de documentos técnicos y requisitos de presentación para el software SaMD
Los principales documentos de revisión durante el proceso de revisión son los datos de rendimiento, el informe de confirmación de conformidad y los datos de verificación y validación del software como dispositivo médico, la especificación de diseño del software (SDS), la declaración de requisitos del software (SRS) como dispositivo médico y los informes de verificación y validación. Se deben presentar el informe de confirmación de conformidad y el informe de verificación y validación del software como dispositivo médico.
Gestión de riesgos del software como dispositivo médico
- Identificar los peligros potenciales asociados con el software y su uso.
- Evaluar la gravedad de los riesgos asociados con estos peligros.
- Implementar medidas de control de riesgos para minimizar la probabilidad de daños.
- Supervisar y revisar la eficacia de estas medidas de control de riesgos.
- Documentación de todas las actividades y decisiones de gestión de riesgos del software como dispositivo médico.
En un sistema de software, los elementos de software se dividen en partes más pequeñas, incluidos elementos de software detallados. Cuando un elemento ya no se puede dividir más, se denomina unidad. El sistema permite realizar divisiones hasta el nivel de unidad, lo que ayuda a determinar el nivel de seguridad de cada elemento de software. Al reunir estos elementos de software, podemos calcular el nivel de seguridad de todo el sistema de software.
Figura 2: Desensamblaje e integración del software de Dispositivos Médicos
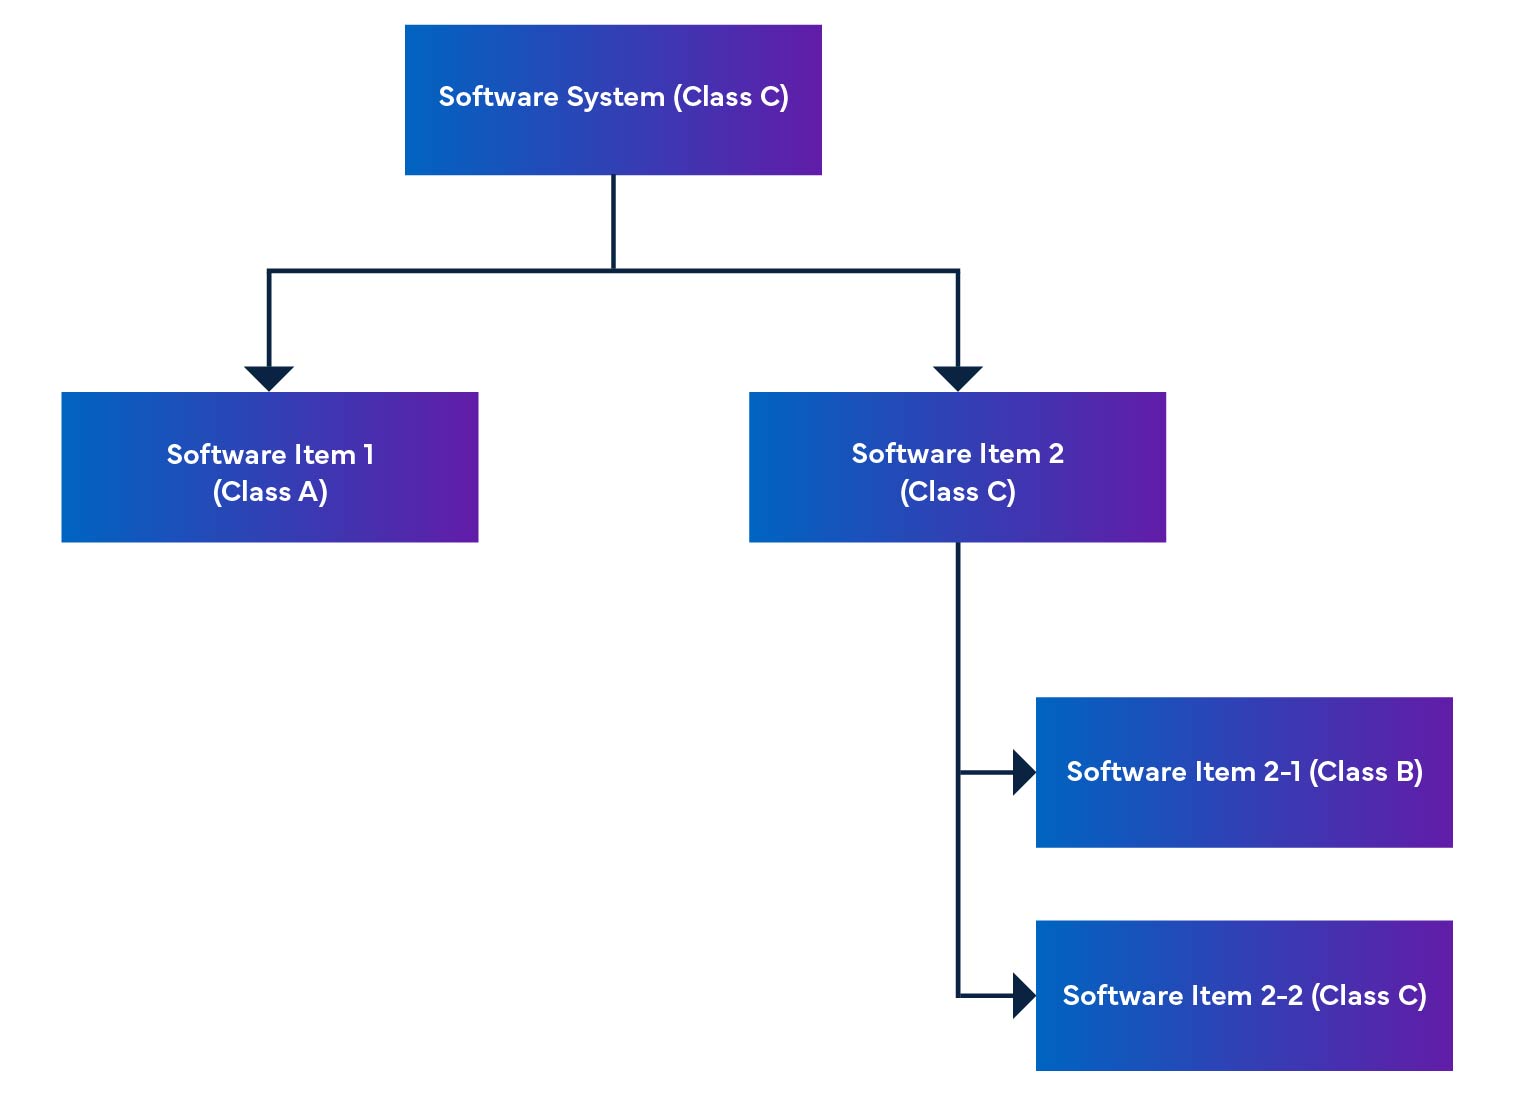
La normativa también menciona la clasificación de seguridad del software, que es una calificación para identificar los riesgos del software SaMD (consulte la Tabla 1).
Tabla 1: Definición de la clasificación de seguridad
| Valoración | Definición de la clase de seguridad del software de Dispositivos Médicos |
| Clase A | No hay posibilidad de lesiones o daños corporales. |
| Clase B | Es probable que se produzcan lesiones menos graves (lesiones menores). |
| Clase C | Posibilidad de lesiones graves o muerte. |
Gestión de la configuración del software
- Mantener una documentación precisa y actualizada de todas las versiones, cambios y actualizaciones del software.
- Garantizar que toda la documentación se revise y apruebe debidamente.
- Implementar procedimientos para gestionar los cambios en la configuración del software.
- Documentar todas las actividades y decisiones de gestión de la configuración del software.
Mantenimiento de software
- Probar y supervisar periódicamente el software para garantizar que siga siendo seguro y eficaz para el uso previsto.
- Implementar procedimientos para abordar cualquier problema que pueda surgir, incluidas las correcciones de errores y las actualizaciones de software.
- Documentar todas las actividades y decisiones relacionadas con el mantenimiento del software.
Resolución de problemas
- Identificar la causa raíz del problema.
- Implementar acciones correctivas para solucionar el problema.
- Documentar todo el proceso de resolución de problemas para futuras consultas.
Al seguir las pautas anteriores, los desarrolladores pueden asegurarse de que cualquier problema con el software de sus dispositivos médicos se aborde y documente debidamente, y que el software cumpla con los requisitos necesarios para su aprobación o examen.
Si es un fabricante de dispositivos médicos que busca cumplir con las normas de software de dispositivos médicos de Corea del Sur, los expertos reglamentarios de Freyr pueden guiarle a través del complejo panorama reglamentario del país. Nos aseguraremos de que sus dispositivos se alineen con las normativas más recientes sobre dispositivos médicos de Corea del Sur para lograr un cumplimiento perfecto. ¡Contáctanos para obtener más información!









