

5 min de lectura
Presentaciones programadas para el 24 de septiembre de 2016.
Ahora que se ha implementado la segunda fase de cumplimiento de UDI (Unique Device Identification) para Dispositivos Médicos de Clase III I/LS/LS, muchos fabricantes de dispositivos, especialmente de tipo Clase II, se preguntan cuál es la mejor forma de prepararse para la fecha límite de presentación de datos de dispositivos de Clase II del 24 de septiembre de 2016. Para adelantarnos a esto, en Freyr hemos identificado algunos de los requisitos previos que deben tener en cuenta para alinear los Dispositivos Médicos de Clase II con el mandato UDI (Unique Device Identification) de la FDA.
La nueva regulación exige que todos los Dispositivos Médicos de clase II estén etiquetados y empaquetados con un identificador único de dispositivo (UDI) y se registren en la base de datos Global Unique Device Identification Database (GUDID) de la FDA. Dada la volatilidad de los requisitos de cumplimiento junto con plazos de presentación más cortos, el reto para los fabricantes de dispositivos es conocer a fondo los procesos de cumplimiento. Al mismo tiempo, deben asegurarse de no pasar por alto ningún atributo clave del dispositivo al recopilar los datos dispersos de los dispositivos en diferentes sistemas y reconciliarlos en hojas de cálculo para crear informes de cumplimiento.
Para ayudar a los fabricantes de dispositivos a navegar fácilmente y sin errores a través de este complejo proceso de cumplimiento que requiere un tiempo crítico, Freyr ha recopilado los siguientes requisitos previos que deben seguirse.
Determine la fecha de cumplimiento del UDI: Desde que la FDA emitió su norma definitiva, algunas de las fechas de cumplimiento de los dispositivos han sido modificadas y prorrogadas. Para planificar meticulosamente las estrategias y los procesos de cumplimiento con antelación y evitar modificaciones precipitadas de última hora, los etiquetadores determinarán la fecha de cumplimiento exacta.
Fecha de cumplimiento para Dispositivos Médicos de clase II Requisitos de cumplimiento 24 de sep de 2016Los Dispositivos Médicos de clase III que deban estar etiquetados con un UDI deben llevar un UDI como marca permanente en el propio dispositivo si este está destinado a utilizarse más de una vez y a reprocesarse antes de cada uso. Las etiquetas y los envases de los Dispositivos Médicos de clase II deben llevar un UDI Las fechas en las etiquetas de estos dispositivos deben tener el formato requerido El software independiente de clase II debe proporcionar su UDI según lo requerido Los datos de los Dispositivos Médicos de clase II que deben estar etiquetados con un UDI deben enviarse a la base de datos GUDID Para la mayoría de los dispositivos, la fecha de cumplimiento del marcado directo es diferente a la de los otros requisitos. En función de su categoría de producto, ya sea para ser reutilizado o para ser reprocesado, determine la fecha de cumplimiento del marcado directo del UDI como se muestra aquí:
Fechas de cumplimiento del marcado directo Categoría de dispositivo: reutilizado y reprocesado 24 de sep de 2015 Dispositivos de soporte vital y mantenimiento de la vida, independientemente de la clase del dispositivo 24 de sep de 2016 Dispositivos Médicos de clase III y dispositivos autorizados bajo la Ley del Servicio de Salud Pública (Public Health Service Act) 24 de sep de 2018 Dispositivos de Clase II 24 de sep de 2020 Dispositivos de clase I y dispositivos no clasificados Evalúe la necesidad del marcado directo del número UDI: Todos los Dispositivos Médicos que se utilicen más de una vez o que deban reprocesarse antes de cada uso deben llevar el marcado directo del UDI. La excepción se aplica a los dispositivos implantables, que no requieren marcado directo según la norma del UDI. Los dispositivos destinados a un solo uso, incluso si se reprocesan, tampoco están obligados a llevar un UDI permanente (21 CFR 801.45(d)(3)). Por lo tanto, evalúe la necesidad del marcado directo en función de la categoría de Dispositivos Médicos que fabrique.
- Planifique para un cumplimiento integral: Revise los requisitos de la FDA para que sus productos específicos cumplan con la normativa. Realice un análisis de deficiencias exhaustivo para detectar problemas relacionados con los datos o la tecnología y así afrontar algunos de los principales retos en el proceso de cumplimiento de los estrictos plazos de la FDA. Algunos de estos retos podrían ser la obtención de la información del DI o del PI, y el manejo de grandes volúmenes de datos no estructurados procedentes de diversas fuentes, entre otros. En lugar de trasnochar para reconcilar todos los datos de los Dispositivos Médicos a última hora, planifique con antelación un cumplimiento integral mediante sistemas y herramientas validados que favorezcan la integración, la calidad y la gestión de los datos.
![]()
Obtenga el número DI y la membresía de la agencia: El UDI se compone de un identificador de dispositivo (DI: número único basado en la versión o modelo del dispositivo) y un identificador de producto (PI: incluye el número de lote, el número de serie o la fecha de caducidad). La parte del DI del UDI servirá como clave principal para buscar información sobre el dispositivo en el GUDID. Para asignar el DI, la FDA ha acreditado a tres agencias emisoras: GS1, HIBCC e ICCBBA. En este escenario, los etiquetadores deben obtener la afiliación a una de las agencias para conseguir el número DI que debe introducirse en el GUDID de la FDA.
![]()
Identificador Atributos Agencias emisoras UDI DI (Identificador del dispositivo – Datos estáticos)
Se requiere que esté sincronizado con GUDIDNúmero único de
Fabricante
Marca del dispositivo
Modelo del dispositivo
GSI
HIBCC
ICCBBAPI (Identificador de producto – Datos dinámicos)
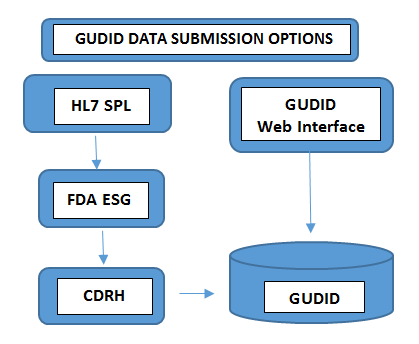
Requerido en todos los niveles de envasadoNúmero de lote, número de serie, fecha de fabricación, fecha de caducidad, - Enviar los datos: La forma en que envía los datos a GUDID varía según el volumen de carteras de productos que gestione. Los fabricantes de dispositivos con un número mínimo de dispositivos eligen enviar la información de UDI manualmente a través de la interfaz web gratuita GUDID de la FDA. En este caso, solo se puede enviar un registro de DI a la vez a través de una interfaz web GUDID segura. En el otro caso, los fabricantes con un mayor número de carteras de productos eligen la opción de envío HL7 SPL para recopilar datos electrónicamente y convertir los datos consolidados al formato SPL antes de enviarlos a la pasarela de envío electrónico (ESG) de la FDA, utilizando el número DUNS. Tenga en cuenta que la cuenta GUDID no es por tipo de envío. La cuenta es para identificarlo a usted, el etiquetador, para permitir el envío de datos de dispositivos a través de ambas opciones.
![]()
- Configurar una cuenta GUDID: Un etiquetador / fabricante de dispositivos requiere una o más cuentas GUDID según el número de funciones que se asignarán; por nombrar algunas, coordinador de GUDID, usuario de entrada de datos, etc. Pero para autorizar cada función para la entrada de datos, el fabricante necesita la aprobación de la FDA antes de la creación de la cuenta. El proceso de creación de una cuenta GUDID adecuada implica el envío de una solicitud por correo electrónico a la FDA, tras lo cual el solicitante (usted) recibirá un documento de solicitud de cuenta para completar. Una vez que devuelva el documento completado a la FDA por correo electrónico, la agencia revisará el formulario y luego enviará un correo electrónico con la información de inicio de sesión de la cuenta GUDID.
La implementación de UDI es un proceso complejo y laborioso. Durante el proceso, al cumplir con los requisitos de UDI de la FDA, los fabricantes de Dispositivos Médicos se enfrentan a muchos desafíos relacionados con la gestión de datos, la integración de datos y el envío de datos. Dado que la fecha límite de cumplimiento para los dispositivos de Clase II está a solo un año, Freyr recomienda que las empresas comiencen a trabajar en ello ahora mismo.
Para guiar a su organización a través de este complejo proceso de cumplimiento, Freyr ofrece lo mejor de ambos mundos: una solución de software UDI bajo demanda, totalmente configurable,Freyr IDENTITY, así como un centro de excelencia (CoE) que ofrece los mejores servicios UDI rentables y personalizables de su clase, diseñados en torno a sus requisitos únicos y exigentes.









