

3 min de lectura
El etiquetado es una parte fundamental en la comercialización de dispositivos médicos. La etiqueta es información que se adjunta al dispositivo o a su embalaje en un formato legible para las personas. Su objetivo principal es ofrecer información de seguridad a los usuarios, que pueden ser profesionales sanitarios, consumidores o cualquier otra persona pertinente.
Todas las autoridades reguladoras a nivel mundial cuentan con ciertos requisitos de etiquetado. Del mismo modo, la UE ha detallado los requisitos de etiquetado en el capítulo III del anexo I de los reglamentos sobre Dispositivos Médicos de la UE (EU MDR) 2017/745. Lo más importante que debe tener en cuenta es incluir todos los símbolos con la información necesaria en la etiqueta del dispositivo y en los documentos que lo acompañan (folletos, manuales, instrucciones de uso, etc.).
Algunas de las consideraciones críticas sobre el etiquetado que deben tenerse en cuenta para cumplir con el EU MDR 2017/745 son:
1. Símbolos en el etiquetado de Dispositivos Médicos

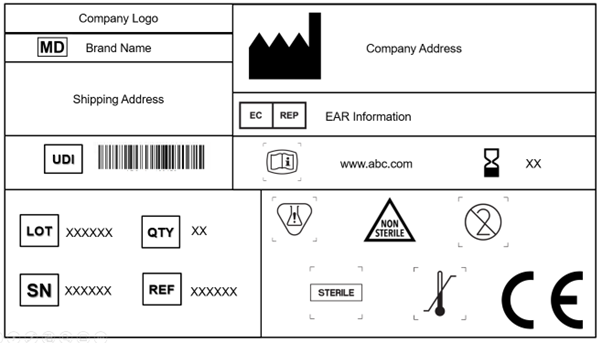
Todo fabricante debe incluir el símbolo de dispositivo médico, que indica que el producto suministrado al mercado de la UE es un dispositivo médico. Es obligatorio colocar este símbolo en el dispositivo y en todos los niveles de envasado. Además, la etiqueta debe mostrar el nombre comercial y el nombre original del dispositivo.
2. Dispositivos especiales
Si el producto es un dispositivo especial o hecho a medida, debe indicarse en el etiquetado. Por ejemplo, si la finalidad del producto es exclusivamente la investigación clínica, la etiqueta debe especificarlo claramente.
En el caso de dispositivos con materiales absorbentes o que puedan disolverse localmente en el cuerpo humano, el etiquetado debe indicar la composición del material y detalles cuantitativos sobre los componentes principales.
También se exige un etiquetado explícito para los dispositivos de un solo uso y los estériles. Para los dispositivos reprocesados, el etiquetado debe indicar cuántas veces se pueden reprocesar, cuántas veces se han reprocesado hasta la fecha y el método de esterilización utilizado.
3. Presencia de sustancias tóxicas
Es obligatorio declarar en las etiquetas la presencia de sustancias CMR (cancerígenas, mutágenas o tóxicas para la reproducción) y sustancias disruptoras endocrinas si su concentración supera el 0,1 % p/p. La lista de dichas sustancias debe figurar en el dispositivo o en su embalaje.
Asimismo, los dispositivos deben llevar una etiqueta que indique la presencia de derivados de sangre y tejidos (incluso cuando estén contenidos en la sustancia medicinal de un dispositivo combinado).
4. Normas armonizadas
El EU MDR 2017/745 reconoce y acepta la norma ISO 15223-1: 2021. Este documento define los símbolos que se deben utilizar en el etiquetado de los dispositivos médicos y sus envases. El capítulo 3 (23.1,h) del anexo I del EU MDR especifica que se pueden emplear símbolos reconocidos internacionalmente y que, en aquellas regiones donde no se reconozcan, se debe proporcionar una descripción de los mismos en un documento adjunto al dispositivo.
5. UDI
Los artículos 27, 28 y 29, junto con el anexo VI (A, B, C), detallan las normas y los reglamentos sobre el UDI. Ahora es obligatorio que la etiqueta incluya un soporte UDI [representación de Identificación Automática de Datos (AIDC) e Interpretación Legible por Humanos (HRI) del UDI] en el dispositivo y también en los niveles superiores de envasado. El embalaje superior del dispositivo (excluidos los paquetes de envío) contará con su propio soporte UDI.
6. Información electrónica para el usuario (eIFU)
Además de las instrucciones de uso en papel, se puede incluir una dirección web (URL) con las eIFU en el etiquetado del dispositivo médico. Las eIFU se pueden utilizar en el caso de dispositivos implantables, dispositivos implantables activos, dispositivos médicos fijos y programas informáticos (también destinados a legos).
7. Información de los operadores económicos (EO)
La etiqueta suele contener la información del fabricante. Sin embargo, en el caso de los fabricantes extranjeros, la información del representante autorizado debe figurar en las etiquetas comerciales.
8. Advertencias y precauciones
Las advertencias y precauciones deben mencionarse en la etiqueta del dispositivo. La información sobre este aspecto puede reducirse al mínimo y los detalles correspondientes pueden incluirse en las instrucciones de uso (IFU).
Los fabricantes también deben adaptarse a los requisitos de etiquetado específicos de cada país. El requisito de idioma depende del Member State de la UE. Esto puede repercutir significativamente en el etiquetado, las instrucciones de uso y el embalaje del dispositivo en términos de tiempo y costes.
Estos requisitos adicionales pueden aumentar la carga para el fabricante debido a la complejidad del proceso de etiquetado existente. No cumplir con ellos puede resultar muy costoso, implicando la retirada de productos del mercado y los pasos posteriores para una acción correctiva y preventiva (CAPA).
¿Busca asistencia con el etiquetado conforme al EU MDR? Freyr ofrece servicios integrales en el etiquetado de Dispositivos Médicos. No dude en ponerse en contacto con nuestros expertos en Asuntos Regulatorios ahora en: sales@freyrsolutions.com









