

2 min de lectura
Con la visión de lograr la trazabilidad global de los dispositivos, el Ministerio de Seguridad de Alimentos y Medicamentos (MFDS) de Corea del Sur ha establecido un nuevo requisito normativo para incorporar el sistema de Identificación Única de Dispositivos (UDI) en los Dispositivos Médicos. El registro de dispositivos médicos y el UDI son procedimientos integrados, y el UDI es un requisito previo para comercializar dispositivos médicos en el mercado coreano. Para garantizar la seguridad del paciente, el MFDS introdujo en 2016 el Sistema de Información de Dispositivos Médicos Integrados (IMDIS), una plataforma para regular la trazabilidad de los dispositivos médicos en Corea del Sur.
De acuerdo con el Artículo 2 de la Ley de Dispositivos Médicos que especifica las normas de UDI para dispositivos médicos, un sistema UDI incluye números y códigos de barras indicados en el envase y el embalaje, entre otros, de los dispositivos médicos dentro de un sistema estandarizado para identificarlos y gestionarlos de forma exhaustiva y eficaz. El MFDS espera que los fabricantes registren la información en la plataforma IMDIS. El IMDIS se utiliza para vincular electrónicamente los sistemas de información relacionados con los dispositivos médicos.
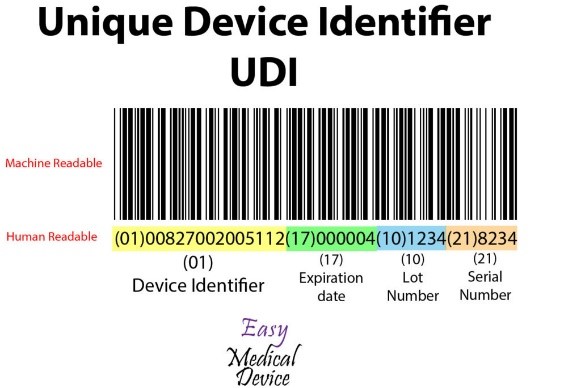
Fuente: Easy Medical Device
El UDI consiste en un código de barras legible por máquina que incluye:
- Identificador del dispositivo: una combinación de cifras o letras generada de forma única para cada producto en el UDI
- Identificador del producto: una combinación de cifras o letras generada por la unidad de producción en el UDI. Incluye el número de fabricación (lote, número de serie), la fecha de producción y la información sobre la versión del producto
Plazos para incorporar los requisitos de UDI en el empaque de Dispositivos Médicos:
Como parte de la revisión de la Ley de Dispositivos Médicos en 2016, se introdujo el IMDIS para comprender y llevar a cabo un rastreo sistemático de los dispositivos. Tras la aplicación exitosa de la plataforma IMDIS, la incorporación del UDI en el empaque se llevó a cabo de manera gradual, donde el UDI se hizo obligatorio como se muestra en la siguiente imagen.
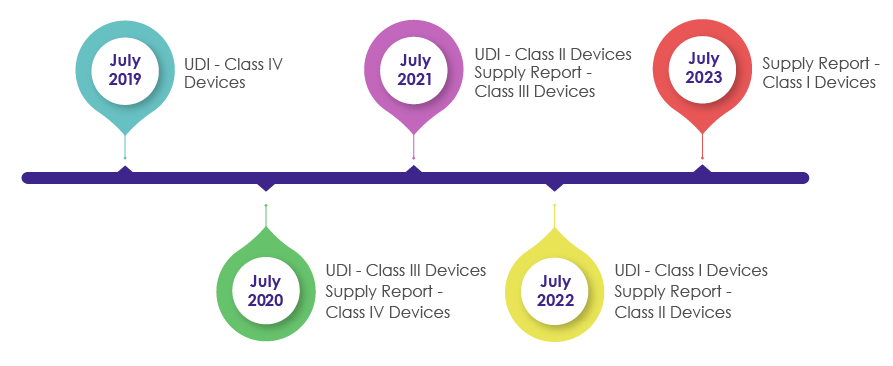
El MFDS requiere que los fabricantes, proveedores y distribuidores de Dispositivos Médicos registren los datos de los dispositivos suministrados y proporcionen la información de suministro (que incluye proveedor, número de lote, unidad de empaque, cantidad, fecha, precio unitario por precio de venta) en el informe de suministro del UDI.
Proceso de generación de un UDI:
Los fabricantes o importadores de Dispositivos Médicos asignarán un UDI a sus dispositivos por nombre de modelo y unidad de empaque en virtud del Artículo 3(2) antes de enviar Dispositivos Médicos que estén permitidos, certificados o reportados. Cuando el UDI esté marcado como un código de barras, se utilizará el sistema estándar internacional GS1. Para el UDI-DI, se utilizará un código de número de artículo comercial global (GTIN), mientras que para el UDI-PI, se utilizarán los identificadores de aplicación GS1 (AI).
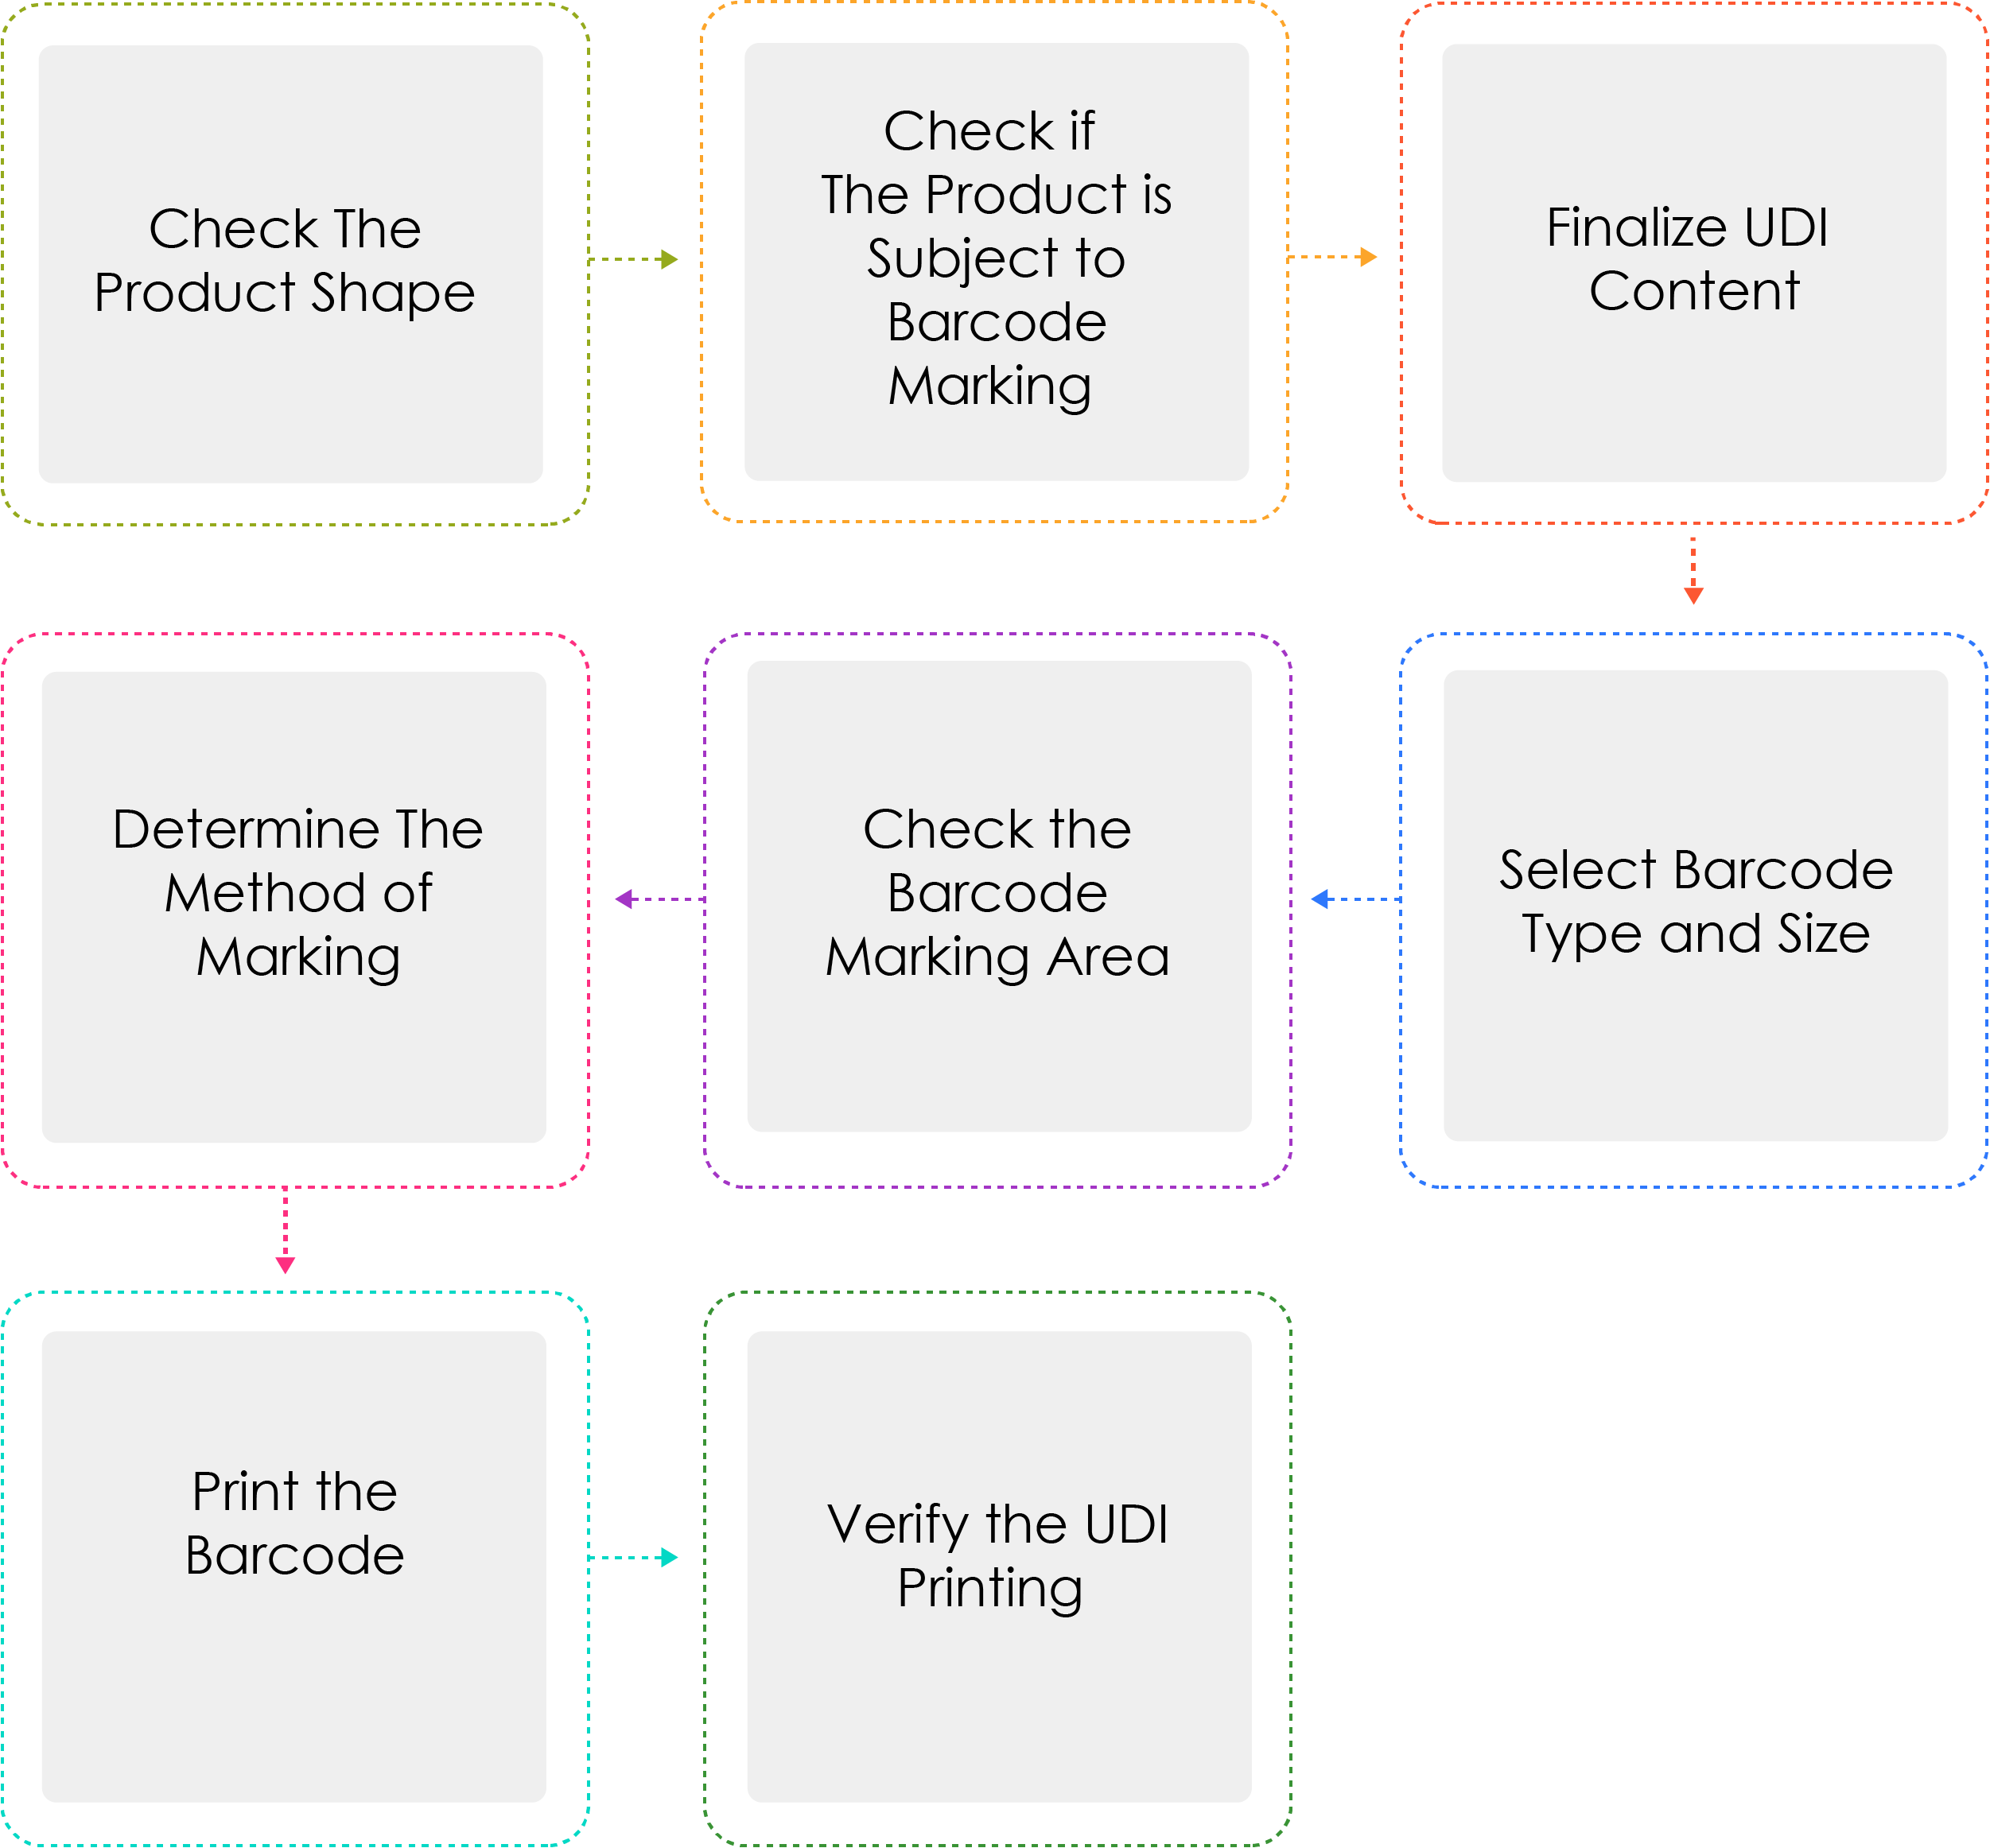
¿Por qué se repite tres veces «Determinar el método de marcado»?
Con la implementación de los requisitos de cumplimiento de UDI, el MFDS puede optimizar las actividades previas a la comercialización (es decir, la conformidad del SGC, la evaluación de ensayos clínicos y la aprobación general), así como las actividades posteriores a la comercialización (es decir, la notificación de eventos adversos, las retiradas) de los dispositivos. El intento consciente del MFDS de rastrear y monitorear los dispositivos garantizará la seguridad y eficacia de los mismos en el mercado surcoreano.
Para obtener más información sobre el cumplimiento de UDI y el proceso de registro de Dispositivos Médicos en Corea del Sur, póngase en contacto con Freyr.









