

3 min de lectura
La 510(k) es una solicitud previa a la comercialización que se presenta a la FDA para demostrar que el dispositivo que se va a comercializar es tan seguro y eficaz —es decir, sustancialmente equivalente— como un dispositivo comercializado legalmente (dispositivo predicado). Los dispositivos con un riesgo moderado deben presentar una notificación 510(k), lo que incluye a una minoría de dispositivos de Clase I y III y a la mayoría de los dispositivos de Clase II.
Existen tres (03) tipos de programas 510(k): Tradicional, Abreviado y Especial. La vía de seguridad y rendimiento se introdujo en 2019 y se basa en el programa abreviado. El programa eSTAR, introducido en 2020, permite realizar una presentación completa del dispositivo médico a través de un formulario PDF interactivo.
¿Quién necesita una certificación 510(k)?
La 510(k) es esencialmente el nombre del proceso o vía que siguen los fabricantes de dispositivos médicos que tienen la intención de comercializar sus dispositivos de riesgo moderado a alto en US para demostrar que el producto que se va a comercializar es tan seguro y eficaz como un dispositivo comercializado legalmente.
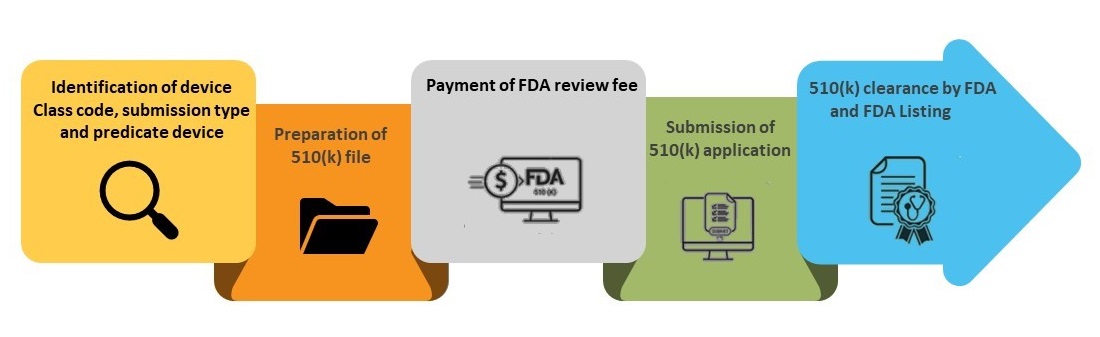
A continuación se detalla el proceso paso a paso para obtener una autorización 510(k).
Paso 1: Identificación del código de clase del dispositivo, tipo de presentación y dispositivo predicado
- Identifique el código de producto y el número de regulación: para determinar los requisitos de la prueba 510(k), primero es necesario identificar el código de producto y el número de regulación. Se puede iniciar una búsqueda en la base de datos de la FDA para encontrar el número de regulación de 7 dígitos cuya identificación coincida con el uso previsto del dispositivo en cuestión.
- El código de producto de la FDA consta de tres (03) letras. Con este código se puede ubicar información sobre la clasificación del producto, la descripción de la regulación y los requisitos de GMP.
- Selección del tipo de presentación: el solicitante puede elegir uno de los tres (03) tipos de presentación mencionados anteriormente. Tradicional 510(k) es para presentaciones por primera vez, Especial 510(k) es para fabricantes de dispositivos médicos que desean presentar cambios en un dispositivo existente y Abreviado 510(k) se puede elegir cuando el dispositivo cumple con los estándares de consenso voluntarios establecidos. En el caso de un Abreviado 510(k), el solicitante debe basarse en los documentos de orientación de la FDA.
- Identificación del dispositivo predicado: un fabricante de dispositivos médicos debe demostrar que el dispositivo que pretende comercializar tiene el mismo uso previsto y las mismas características técnicas que el dispositivo comercializado legalmente, también conocido como dispositivo predicado. Si existen diferencias en las características técnicas, el solicitante debe demostrar que no hay problemas de seguridad y eficacia asociados con dicha diferencia.
Paso 2: Preparación del archivo 510(k)
El siguiente paso es preparar el archivo 510(k), la guía y la información disponible en el sitio web de la FDA. Incluye la lista de verificación de aceptación para los tres (03) tipos de programas 510(k) y un micrositio titulado Contenido para 510(k), que incluye información sobre declaraciones de indicaciones de uso, comparación de equivalencia sustancial y etiquetado propuesto, entre otra información útil.
Pasos del proceso de presentación de la 510(k)
Paso 3: Pago de la tasa de revisión de la FDA
Todos los tipos de solicitudes 510(k) están sujetos al pago de tasas para usuarios. Para el año fiscal 2023, la tasa estándar para la 510(k) es de 19 870 USD. Para las empresas certificadas bajo el Centro de Dispositivos y Salud Radiológica (CDRH), también conocidas como pequeñas empresas, la tasa es de 4967 USD. La tasa está sujeta a cambios en el próximo año fiscal.
Paso 4: Presentación de la solicitud 510(k)
El solicitante puede enviar una copia electrónica (eCopy) o una presentación previa a la comercialización mediante la Plantilla y Recurso de Presentación Electrónica (eSTAR) a través del portal del CDRH.
A partir del 1 de octubre de 2023, todas las presentaciones 510(k), a menos que estén exentas según la guía definitiva, deben presentarse como presentaciones electrónicas utilizando eSTAR.
Una vez presentada la solicitud 510(k), se asigna un número de control único, conocido como «número 510(k)» o «número K». La FDA realiza dos comprobaciones de verificación: una para comprobar si se ha pagado la tasa correspondiente y otra para verificar si se ha proporcionado un eCopy o un eSTAR válidos.
- Para el día 07, la FDA envía una carta de acuse de recibo en caso de que se haya pagado la tasa correspondiente y se proporcione un eCopy o eSTAR válido. De lo contrario, la FDA envía una carta de suspensión por cuestiones pendientes.
- Para el día 15, la FDA realiza una revisión de aceptación y comunica al solicitante si la 510(k) se acepta para una revisión detallada o si se suspende por negativa a aceptar (RTA).
- Para el día 60, la FDA lleva a cabo una revisión detallada. La FDA se comunica mediante una
interacción sustantiva para informar de que procederá con una revisión interactiva, o bien que la 510(k) quedará en suspensión y se solicitará información adicional.
Paso 5: Autorización de la FDA e inclusión en la base de datos 510(k) de la FDA
El objetivo de la FDA es anunciar su decisión sobre las Enmiendas a las Tasas de Usuarios de Dispositivos Médicos (MDUFA) en un plazo de 90 días de la FDA. Los días de la FDA son los días naturales transcurridos entre la fecha en que se recibió la 510(k) y la fecha de la decisión de la MDUFA, excluyendo los días en que la solicitud estuvo suspendida por una solicitud de información adicional. Las decisiones de la MDUFA para las presentaciones 510(k) incluyen conclusiones de equivalencia sustancial (SE) o no equivalencia sustancial (NSE).
Cuando se toma una decisión, la FDA envía una carta de decisión al solicitante por correo electrónico. Una solicitud 510(k) que recibe una carta de decisión de SE se considera «autorizada». A continuación, se incluye en la base de datos 510(k) junto con las indicaciones de uso del dispositivo médico y el resumen o la declaración 510(k) como archivos adjuntos.
Se puede concluir que una planificación y ejecución cuidadosas mediante una documentación exhaustiva y un profundo conocimiento del entorno normativo son fundamentales para el éxito de una presentación 510(k) ante la FDA.
Si necesita ayuda con el proceso de presentación 510(k) de su dispositivo médico, puede escribirnos a sales@freyrsoltions.com o programar una llamada con nuestros expertos, quienes le ayudarán a gestionar los procedimientos. Manténgase informado. Mantenga el cumplimiento.









