

2 min de lectura
Un 510(k) o notificación previa a la comercialización es una presentación realizada ante la Administración de Alimentos y Medicamentos de los Estados Unidos (US FDA) para demostrar que el dispositivo que se va a comercializar es seguro y eficaz, es decir, sustancialmente equivalente a un dispositivo legalmente comercializado o a uno de referencia. A continuación se muestran los tres (03) tipos de 510(k) que un fabricante de Dispositivos Médicos puede presentar:
- Tradicional
- Abreviado
- 510(k) especial
En este blog, analizaremos los casos en los que su solicitud cumpliría los requisitos para el segundo tipo, un 510(k) abreviado, según los requisitos de la US FDA.
Un 510(k) abreviado se utiliza para demostrar la equivalencia sustancial con una norma reconocida, un control especial o una guía mediante una Declaración de Conformidad (DoC). En una presentación abreviada, los fabricantes demuestran la equivalencia sustancial con normas reconocidas basándose en el uso de documentos de orientación o DoCs, en lugar de un dispositivo de referencia, para facilitar la revisión de la US FDA. A continuación se muestra el diagrama de flujo para determinar la equivalencia sustancial para una solicitud de 510(k) abreviado.
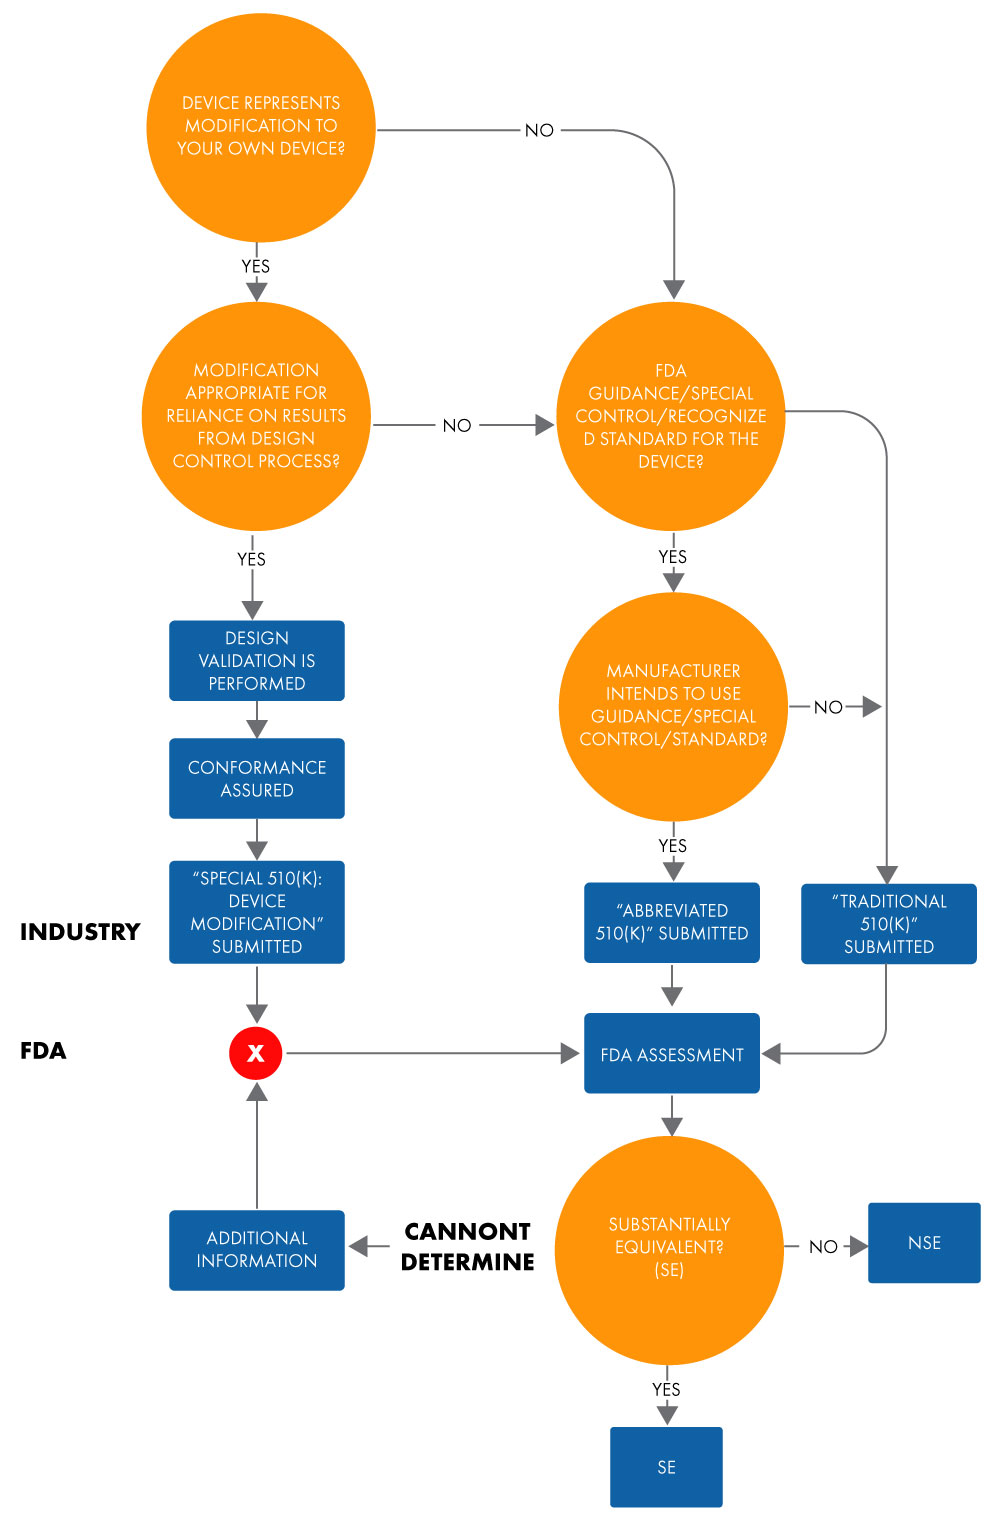
Figura 1: Intención de comercializar el dispositivo a través de 510(k)
El término «abreviado» sugiere que este tipo de proceso de aprobación 510(k) es más corto. Sin embargo, esto no es del todo cierto. Requiere tanto tiempo como una aprobación tradicional 510(k). Lo mismo se aplica a la documentación y a los costos. Además, el formato de las presentaciones 510(k) tradicionales y abreviadas es similar en cuanto a capítulos y estructura.
Al presentar una 510(k) abreviada, debe basarse en los elementos especificados en el 21 CFR 807.87 (presentaciones tradicionales 510[k]). Puede optar por presentar una 510(k) abreviada cuando la presentación se base en lo siguiente:
- Documento(s) de orientación de la FDA: Al presentar una 510(k) abreviada, debe incluir un informe resumen que detalle el cumplimiento del documento de orientación pertinente y cómo se utilizó durante el desarrollo y las pruebas del dispositivo.
- Demostración de cumplimiento de los controles especiales para el tipo de dispositivo: Debe cumplir con los controles especiales, como normas de rendimiento, vigilancia poscomercialización (PMS), registros de pacientes, desarrollo y difusión de directrices, recomendaciones, etc., que ofrezcan una garantía razonable de la seguridad y eficacia del dispositivo. Una presentación de 510(k) abreviada que se base en uno o varios controles especiales debe incluir lo siguiente: un informe resumen que describa el cumplimiento de los controles especiales y cómo se utilizaron durante el desarrollo y las pruebas del dispositivo.
- Cómo se utilizaron los controles especiales para abordar un riesgo o problema específico.
- Información que describe cualquier desviación de los controles específicos y los intentos del fabricante por cumplir con ellos.
- Normas de consenso voluntarias: Debe proporcionar una DoC a la norma reconocida para una presentación de 510(k) abreviado que se base en ella. Una DoC debe incluir lo siguiente:
- El nombre y la dirección del solicitante o patrocinador responsable de la DoC.
- Detalles de la identificación del producto o dispositivo, incluidos los códigos de producto, el nombre comercial del dispositivo, el número de modelo y cualquier otro dato único de identificación del producto específico de la DoC en cuestión.
- Una declaración de conformidad.
- Una lista de las normas a las que se aplica la DoC, incluidas las opciones seleccionadas para cada norma, si las hubiera.
- El número de reconocimiento de la US FDA para cada norma.
- La fecha y el lugar de emisión de la DoC.
- La firma, el nombre en letra imprenta y el cargo del patrocinador responsable de la DoC.
- Cualquier limitación en la validez de la DoC (por ejemplo, durante cuánto tiempo es válida la declaración, qué se probó, concesiones hechas sobre los resultados de las pruebas, etc.)
En conclusión, un 510(k) abreviado es una forma útil para que los fabricantes de dispositivos demuestren la equivalencia sustancial con normas reconocidas o controles especiales utilizando una DoC. Para cumplir los requisitos de un 510(k) abreviado, los fabricantes de dispositivos deben proporcionar un informe resumen que explique su cumplimiento de los documentos de orientación pertinentes, demostrar el cumplimiento de los controles especiales y proporcionar DoCs a las normas reconocidas. Sin embargo, es importante señalar que el proceso de aprobación, la documentación y el coste de un 510(k) abreviado son similares a los de un 510(k) tradicional.
¿Cumple su dispositivo médico los requisitos para una solicitud de 510(k) abreviado? Si necesita ayuda para presentar su solicitud de 510(k) abreviado, póngase en contacto con nuestro experto en Asuntos Regulatorios. ¡Manténgase informado! ¡Manténgase en cumplimiento!









