Termin vereinbaren

Was ist QMSR?
Die FDA QMSR ist ein optimierter Ansatz, der an den Anforderungen von ISO 13485:2016 ausgerichtet ist und eine Aktualisierung der früheren QSR-Struktur darstellt. Diese Anpassung ist von entscheidender Bedeutung, da sie die globale Einhaltung von Vorschriften für Hersteller vereinfacht, insbesondere für solche, die weltweit tätig sind. Diese Harmonisierung ermöglicht es Unternehmen, die regulatorischen Anforderungen sowohl in den US als auch in anderen Märkten auf viel einheitlichere Weise zu erfüllen.
Die QMSR schreibt Verbesserungen beim Risikomanagement, beim Produktdesign und bei der Marktüberwachung nach dem Inverkehrbringen vor. Diese Aktualisierung bringt möglicherweise mehr Komplexität mit sich, bietet Herstellern jedoch auch die Möglichkeit, ihre Qualitätsverfahren zu standardisieren. Dies wiederum erhöht die Sicherheit der Produkte und sorgt für eine bessere Dokumentation, was bei Inspektionen durch die USFDA von entscheidender Bedeutung sein kann.
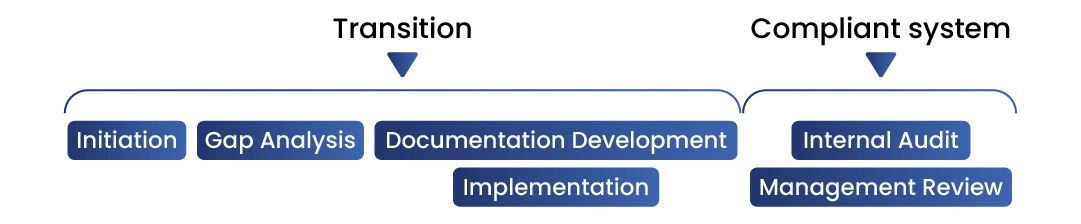
Warum ist der Übergang von QSR zu QMSR so wichtig?
![]()
Anpassung an globale Standards
Dies hilft Herstellern, sich durch die Umstellung auf die QMSR an globale Anforderungen an Qualitätsmanagementsysteme für Medizinprodukte anzupassen, wodurch regulatorische Überschneidungen für weltweit tätige Medizinproduktehersteller reduziert werden.
![]()
Verbesserte Qualität, Sicherheit und Wirksamkeit
Diese Integration stellt sicher, dass die Produkte gemäß den globalen Anforderungen an Qualitätsmanagementsysteme hergestellt werden. Dies hilft dem Hersteller, die Qualität und Sicherheit der Produkte zu verbessern.
![]()
Einhaltung von Vorschriften
Dies hilft Herstellern dabei, sich an die neuen Anforderungen anzupassen, und verringert das Risiko von Verstößen, wenn die Verordnung am 2. Februar 2026 in Kraft tritt.


Wichtigste Änderungen beim Übergang von QSR zu QMSR:
![]()
Harmonisierung mit der Terminologie von ISO 13485:2016
Dadurch wird sichergestellt, dass Hersteller weltweit anerkannte Standards übernehmen.
![]()
Risikomanagement:
Der Schwerpunkt liegt auf dem Risikomanagement während des gesamten Lebenszyklus des Medizinprodukts.
![]()
Produktdesign und -kontrollen
Unter dem FDA QMSR wurden die Designkontrollen ausgeweitet, um sicherzustellen, dass Hersteller die Bedürfnisse der Anwender, die Sicherheit des Medizinprodukts und die Leistungskriterien vollständig berücksichtigen. Dies ist ein Hauptfokus während einer USFDA-Inspektion.
![]()
Überwachung nach dem Markteintritt
Unternehmen müssen ihr Marktüberwachungssystem ausbauen. Dies erfordert von Herstellern, Informationen über die Sicherheit und Wirksamkeit des Medizinprodukts zu sammeln, um Probleme schnell zu erkennen und zu beheben.
![]()
Dokumentation und Aufbewahrung von Aufzeichnungen
Die endgültige Vorschrift legt großen Wert auf die Dokumentation; eine sorgfältige Aufbewahrung von Aufzeichnungen ist während der Inspektion von entscheidender Bedeutung.


Wichtige Termine
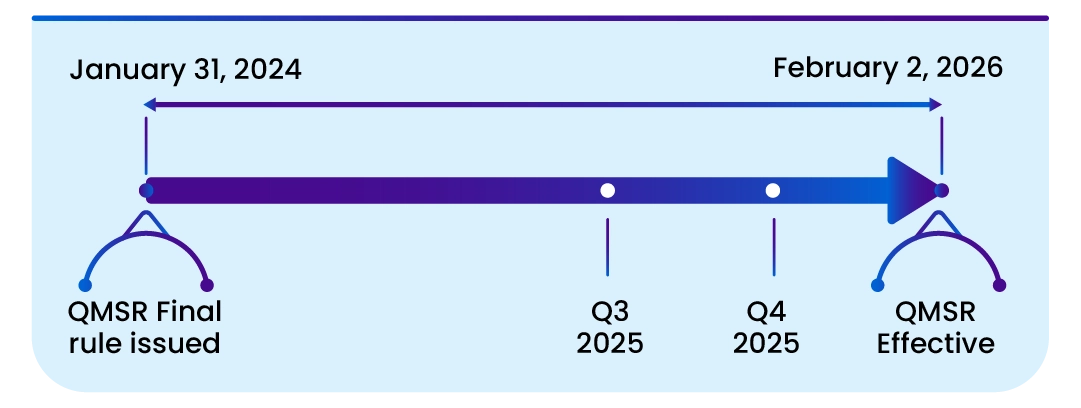
Diese Vorschrift tritt am 2. Februar 2026 in Kraft. Die Einbeziehung bestimmter in dieser Vorschrift aufgeführter Materialien durch Verweis wurde vom Director of the Federal Register am 2. Februar 2024 genehmigt.
Warum sollten Sie sich an das FDA QMSR-Regelwerk halten?
![Regulatory Intelligence (RI)]() Das QMSR wird ab dem 2. Februar 2026 durchgesetzt, was für Hersteller die Aktualisierung ihres QMS verbindlich macht.
![Ein einziger Partner für alles]() Eine pünktliche Umsetzung und effektive Pflege können die Wahrscheinlichkeit von Produktmängeln und Kundenbeschwerden verringern.
![Genauigkeit bei Einreichungen – wird sichergestellt durch]() Die Einhaltung des QMSR kann Beanstandungen durch die US FDA reduzieren, wodurch der Status des Produkts auf dem regulierten Markt nicht beeinträchtigt wird.
 Das QMSR wird ab dem 2. Februar 2026 durchgesetzt, was für Hersteller die Aktualisierung ihres QMS verbindlich macht.
 Eine pünktliche Umsetzung und effektive Pflege können die Wahrscheinlichkeit von Produktmängeln und Kundenbeschwerden verringern.
 Die Einhaltung des QMSR kann Beanstandungen durch die US FDA reduzieren, wodurch der Status des Produkts auf dem regulierten Markt nicht beeinträchtigt wird.
Entscheiden Sie sich für die FDA QMSR-Beratungsdienste von Freyr: Unsere erstklassigen Berater begleiten Sie akribisch bei jedem Schritt des Lebenszyklus Ihres Medizinprodukts, um eine reibungslose Umsetzung der QMSR-Anforderungen sicherzustellen!
QMSR
- Klassifizierung von Medizinprodukten gemäß US-FDA.
- Erstellung von Dokumenten gemäß 21 CFR 820.
- Gap-Analyse bestehender QM-Dokumente (QMS) gemäß 21 CFR 820.
- Korrekturmaßnahmenplan für die Einhaltung von 21 CFR 820.
- Probeaudits.

- Ein engagiertes QA-Expertenteam für Medizinprodukte.
- Nachgewiesene Expertise im Umgang mit der Einhaltung von 21 CFR 820.
- Flexible Projektumsetzungsmodelle.