

3 min di lettura
Nel mutevole settore dei dispositivi medici, la conformità non è un'attività occasionale, ma un impegno costante. Il monitoraggio continuo e l'aggiornamento di documenti chiave come le Relazioni di Valutazione Clinica (CER), le Relazioni di Valutazione delle Prestazioni (PER) e le Relazioni Periodiche di Aggiornamento sulla Sicurezza (PSUR) sono fondamentali per l'intero ciclo di vita di un dispositivo medico, dalla ricerca iniziale alla sorveglianza post-commercializzazione. Poiché il panorama dei progressi medici e dei requisiti normativi evolve continuamente, garantire la sicurezza e la conformità di dispositivi medici e IVD attraverso un'efficace redazione medica rimane il pilastro del successo e della sostenibilità a lungo termine.
Analizziamo l'importanza fondamentale della gestione del ciclo di vita per il successo di un dispositivo medico
Il lancio di un dispositivo medico è il risultato di anni di lavoro dedicati a diverse fasi, come la ricerca, lo sviluppo, le sperimentazioni cliniche, le sottomissioni regolatorie e la sorveglianza post-commercializzazione. Questo processo si estende su molti anni e ogni fase raccoglie una grande quantità di dati fondamentali, che devono essere attentamente compilati e analizzati per garantire che il dispositivo mantenga i requisiti di sicurezza.
La conformità non è un'attività una tantum e una gestione efficace del ciclo di vita aiuta a evitare ritardi che potrebbero rivelarsi costosi in seguito. Questi ritardi si verificano spesso a causa di una pianificazione inefficace per modifiche normative impreviste o non conformità che potrebbero essere state trascurate. Aggiornamenti regolari di documenti critici come CER, PER e PSUR garantiscono che i produttori rispettino i requisiti normativi in evoluzione e mantengano la sicurezza del prodotto. La gestione del ciclo di vita assicura che i produttori abbiano pianificato ogni fase fin dall'inizio, evitando così insidie e garantendo il successo dell'accesso al mercato e la longevità dei loro dispositivi.
Ti stai mantenendo al passo con la conformità?
Dalle bende agli impianti, il settore dei dispositivi medici è un campo innovativo e all'avanguardia con grandi prospettive. Nonostante il forte desiderio dei produttori di offrire al mercato prodotti sicuri e di alta qualità, permangono alcune incertezze. Il regolamento UE sui dispositivi medici ha sostituito la direttiva sui dispositivi medici (MDD) e la direttiva sui dispositivi medico-chirurgici impiantabili attivi (AIMDD). Questo regolamento è stato introdotto per imporre controlli più rigorosi, migliorare la sicurezza dei pazienti e promuovere una maggiore trasparenza nel settore sanitario. Vi è molta incertezza riguardo a questi standard e questioni cruciali di conformità vengono spesso trascurate. Tuttavia, i produttori di dispositivi medici dovrebbero prendere provvedimenti per prevenire difficoltà normative.
Esaminiamo le sfide più comuni che i produttori devono affrontare
- Mantenimento del CAPA (Corrective and Preventive Action)
- Rispetto delle procedure per i reclami
- Rispetto delle procedure di sorveglianza
- Valutazione clinica e sorveglianza post-commercializzazione
- Interazione con gli organismi notificati
Le migliori pratiche per rimanere conformi
Per superare queste sfide, noi di Freyr abbiamo istituito
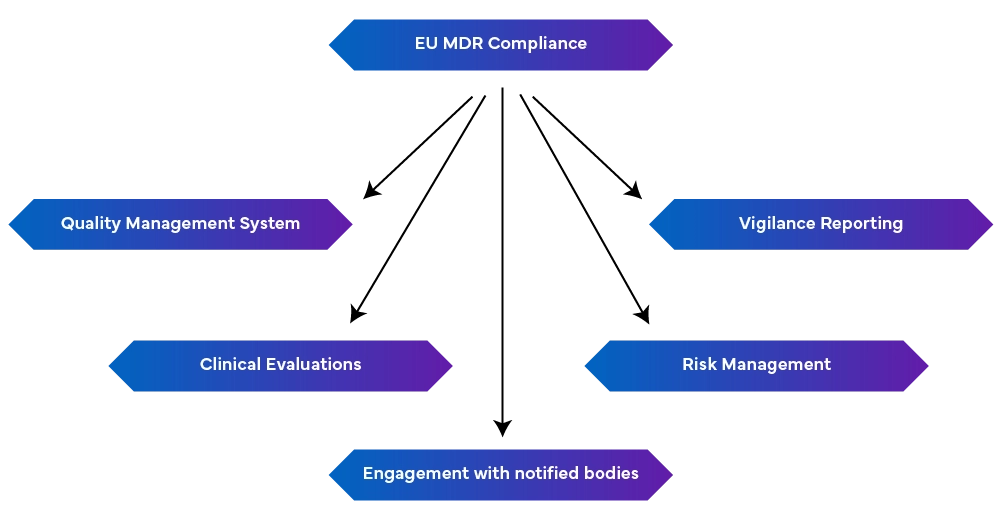
-un solido sistema di gestione della qualità (EN ISO 13485:2016): questo include gli aspetti produttivi, tra cui la conformità normativa, la documentazione tecnica, le dichiarazioni di conformità EU e la gestione del rischio.
-Segnalazione della sorveglianza: mantenere la segnalazione della sorveglianza come un processo continuativo anziché come un'attività occasionale.
- Gestione proattiva del rischio: identifica e attenua i rischi lungo tutto il ciclo di vita del dispositivo, aggiornandosi regolarmente per affrontare i nuovi rischi.
- Conduzione di valutazioni cliniche e sorveglianza post-commercializzazione: ciò avviene dimostrando la sicurezza e le prestazioni del dispositivo tramite dati clinici. Se necessario, è opportuno effettuare indagini cliniche e aggiornare regolarmente le valutazioni cliniche con i dati di sorveglianza post-commercializzazione. Sono inoltre richieste relazioni periodiche di aggiornamento sulla sicurezza che ne sintetizzino i risultati.
- Collegamento con gli organismi notificati: i cambiamenti normativi possono influenzare i requisiti del regolamento sui dispositivi medici (MDR), rendendo fondamentale mantenere un buon rapporto con gli organismi notificati per ricevere tempestivamente aggiornamenti e modifiche.
Come un esperto normativo può aiutarti
Stare al passo con un panorama normativo in continua evoluzione può essere difficile. Perché non affidarsi a un esperto per orientarsi in questo labirinto? Gestire i requisiti normativi del ciclo di vita di un dispositivo medico non è solo complesso, ma richiede anche molte risorse. Nel caso di aziende più piccole, in cui le risorse interne possono essere impiegate al meglio in altri settori, l'aiuto di un partner normativo esterno può rivelarsi indispensabile. Offrono una conoscenza specialistica delle normative in evoluzione e garantiscono che i vostri report chiave, come CER, PER e PSUR, siano costantemente aggiornati e conformi.
È possibile evitare costosi ritardi, prevenire la non conformità e semplificare il processo di approvazione. Inoltre, un esperto regolatore può offrire soluzioni su misura in base alle esigenze specifiche del tuo dispositivo, assicurando che la sorveglianza post-commercializzazione, l'analisi delle lacune e tutta la documentazione di conformità siano aggiornate. Il suo intervento può semplificare il processo generale, ridurre al minimo i rischi e garantire che il dispositivo soddisfi le aspettative di sicurezza e prestazioni.
Freyr può aiutarti con tutte le tue esigenze regolatorie riguardanti la gestione del ciclo di vita. Contattaci oggi stesso!









