
2 Min. Lesezeit
Shonin (Zulassung vor dem Markteintritt) ist der regulatorische Weg zur Registrierung von Medizinprodukten in Japan. Der Shonin-Pfad ist primär für die Registrierung von Medizinprodukten der Klassen II und III gedacht, für die keine Klassifizierungsstandards der PMDA vorliegen. Auch für die risikoreichen Produkte der Klasse IV müssen Hersteller den Shonin-Antrag einreichen. Die PMDA ist für die Prüfung und Genehmigung des Shonin-Antrags zuständig.
Welche weiteren Registrierungswege gibt es für Medizinprodukte in Japan?
Neben Shonin werden für Medizinproduktzulassungen in Japan auch die Wege Todokede und Ninsho genutzt. Medizinproduktehersteller können einen davon wählen, abhängig von der Risikoklasse des Produkts und der Verfügbarkeit von Vergleichsprodukten in Japan. Der Hersteller muss die Klassifizierung des Produkts bestimmen und prüfen, ob japanische Industrienormen (JIS) verfügbar sind, bevor er den anwendbaren Registrierungsweg festlegt.
- Todokede (Meldung vor dem Markteintritt) – Dies gilt für Produkte der Klasse I und erfordert, dass Hersteller eine Vorabmeldung zur Genehmigung bei der PMDA einreichen.
- Ninsho (Prä-Markt-Zertifizierung) – Dies gilt für generische Medizinprodukte der Klassen II und III, für die Zertifizierungsstandards (JIS-Standards) vorliegen. Die registrierte Zertifizierungsstelle (RCB) ist für die Prüfung und Genehmigung des Antrags verantwortlich.
Welche Voraussetzungen gelten für die Shonin-Registrierung?
Hersteller, die ihre Produkte über den Shonin-Weg registrieren lassen, müssen die Einreichungen sorgfältig planen. Dabei ist auf Folgendes zu achten:
- Einreichung allgemeiner Produktdaten wie Medizinproduktkategorie, Indikation, Wirksamkeits- und Risikoanalysedaten, klinische Daten usw.
- Bereitstellung der technischen Dokumentation (STED)
- Bereitstellung von Dokumenten ausschließlich in japanischer Sprache
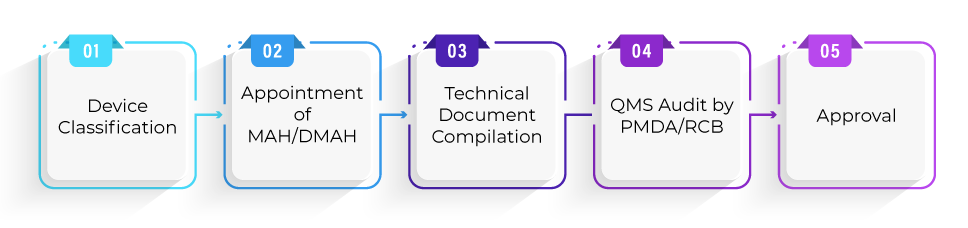
- Ausländische Hersteller müssen zwingend einen Inhaber der Genehmigung für das Inverkehrbringen (MAH) oder einen benannten Inhaber der Genehmigung für das Inverkehrbringen (DMAH) benennen.
- Ausländische Hersteller müssen für ihre Produktionsstätten ein Zertifikat zur Registrierung ausländischer Hersteller (FMR) einholen.
Welche QMS-Anforderungen gelten für die Produktregistrierung über den Shonin-Weg?
Hersteller müssen alle QMS-Anforderungen erfüllen, die in der Verordnung 169 festgelegt sind. Der Sponsor, der DMAH oder der MAH muss einen Antrag bei der PMDA stellen. Die PMDA führt eine detaillierte QMS-Inspektion der Betriebsstätte des Herstellers durch und stellt das Zertifikat nach erfolgreicher Implementierung des QMS aus.
Wie läuft der Registrierungsprozess für die Produktzulassung über den Shonin-Weg ab?
Wie lange dauert die Zulassung eines Medizinprodukts im Rahmen des Shonin-Verfahrens durchschnittlich?
Die PMDA benötigt für die technische Bewertung ab dem Datum des Eingangs des Shonin-Antrags in der Regel 12 Monate. Hersteller müssen die Zeit, die für die Erstellung der Einreichungsdokumente oder die Durchführung klinischer Studien benötigt wird, in ihren Projektzeitplänen berücksichtigen.
Gibt es eine Gültigkeitsdauer für die Registrierung von Medizinprodukten im Rahmen des Shonin-Verfahrens?
Die Registrierung von Medizinprodukten verliert ihre Gültigkeit nicht, aber der Sponsor muss die Zertifikate des Qualitätsmanagementsystems (QMS) alle fünf (05) Jahre erneuern.
Japan ist ein lukrativer Markt, der jedoch von Natur aus regulatorische Komplexitäten und sprachliche Barrieren mit sich bringt. Hersteller müssen diese Faktoren berücksichtigen und ihre Markteinführungsstrategie (GTM) für Japan proaktiv planen. Hersteller von Medizinprodukten und In-vitro-Diagnostika können sich dafür entscheiden, alle regulatorischen Feinheiten an einen zuverlässigen Partner auszulagern und die eigenen Ressourcen auf andere wesentliche Bereiche zu konzentrieren.
Um mehr über die Shonin-Zulassung von Medizinprodukten in Japan oder andere Vorschriften der PMDA Japan zu erfahren, kontaktieren Sie noch heute die Regulatorik-Experten von Freyr.