

2 min di lettura
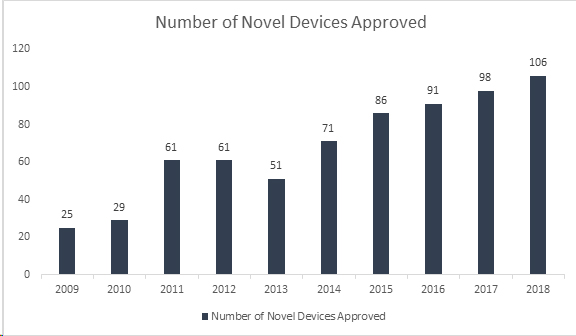
Lo sapevi? La US Food and Drug Administration (FDA) ha stabilito un altro record importante approvando 106 nuovi dispositivi nel 2018, rendendolo l'anno di maggior successo per i dispositivi medici. Con questo traguardo, la FDA ha superato il suo record vecchio di 40 anni stabilito nel 2017 con l'approvazione di 99 nuovi dispositivi, mostrando una crescita continua negli ultimi 8 anni. I dispositivi approvati includono una gamma di prodotti innovativi come sistemi automatizzati di dosaggio dell'insulina per bambini, la valvola cardiaca più piccola al mondo per neonati, la prima app medica mobile per aiutare a gestire i disturbi da abuso di oppioidi e sostanze, e tecnologie di intelligenza artificiale che diagnosticano la retinopatia diabetica.
La FDA ha sempre promosso la sicurezza e l'innovazione dei dispositivi medici per garantirne l'alta qualità. Per stare al passo con questo numero crescente di approvazioni di nuovi dispositivi e con la loro sicurezza, la FDA prevede di "modernizzare" il percorso di autorizzazione dei dispositivi medici. Secondo l'agenzia, la modernizzazione dell'autorizzazione potrebbe richiedere una nuova autorità. Nel 2018, la FDA e il Center for Devices and Radiological Health (CDRH) hanno pubblicato un documento congiunto in cui si afferma che il 510(k) è uno dei due tipi di sottomissione aggiunti alla definizione di nuovi dispositivi. Insieme a questo, anche le esenzioni per dispositivi umanitari (HDE) sono state aggiunte alla definizione di nuovo dispositivo in seguito alle modifiche apportate al programma per dispositivi medici innovativi del CDRH a causa del 21st Century Act.
La proposta della FDA e del CDRH risponde alla potenziale necessità di perseguire una nuova autorità per modernizzare il processo 510(k). Il motivo della proposta è limitare l'uso di dispositivi di riscontro, come Sostanzialmente Equivalente (SE), che hanno più di 10 anni, al fine di promuovere l'innovazione. È un passo avanti rispetto alle linee guida pubblicate dall'agenzia nell'aprile 2018. La bozza è stata rilasciata dalla FDA per proporre l'espansione del programma 510(k) abbreviato presso il CDRH della FDA con il titolo – "Percorso basato su sicurezza e prestazioni". È stato introdotto per diminuire l'onere delle disposizioni sui dispositivi medici. L'approccio intende inoltre aumentare l'efficienza della revisione delle sottomissioni 510(k), riducendo così la pressione sull'agenzia.
Ecco alcuni dei punti salienti delle linee guida:
- Il nuovo percorso valuta la sicurezza e l'efficacia dei dispositivi rispetto a standard definiti di sicurezza e parametri di prestazione
- Nonostante i nuovi standard, i dispositivi dovranno rispettare gli standard esistenti per poter essere commercializzati
- La tecnologia moderna sarà testata rispetto a standard moderni.
- Questo approccio stimolerà una maggiore concorrenza per lo sviluppo di dispositivi più sicuri.
Il numero di dispositivi medici presentati per l'approvazione è aumentato in modo esponenziale nel corso degli anni. Ciò ha offerto alla FDA ampie opportunità di adottare e implementare misure innovative per migliorare i percorsi di approvazione. L'agenzia crede fermamente nei meriti di questa proposta, ma la risposta del settore deve ancora essere decifrata.
Poiché la FDA rilascia continuamente nuovi documenti di guida per aggiornare la registrazione dei dispositivi medici, è necessario che i produttori di dispositivi medici ne tengano traccia e agiscano di conseguenza. Rimani aggiornato. Rimani conforme.









