

5 min di lettura
Nel moderno sistema sanitario della Corea del Sud, il software per dispositivi medici viene utilizzato per diagnosticare, trattare e monitorare i pazienti. Comprende sia software incorporati integrati nei dispositivi medici sia software indipendenti che possono essere utilizzati su PC, dispositivi mobili e servizi basati sul web. Il Ministero della Sicurezza Alimentare e Farmaceutica (MFDS) della Corea del Sud è responsabile della regolamentazione dei software per dispositivi medici e della garanzia della loro sicurezza ed efficacia. Il 5 luglio 2023, l'MFDS ha stabilito i criteri per l'approvazione e l'ispezione dei software per dispositivi medici; questi regolamenti forniscono una struttura che i richiedenti civili possono seguire quando presentano un software per l'approvazione o la revisione.
Le normative affrontano svariati argomenti, tra cui l'ambito di applicazione, i requisiti della documentazione tecnica e i rapporti di verifica della conformità. Oltre alle linee guida MFDS, esistono standard e linee guida internazionali applicabili al software per dispositivi medici, come lo standard IEC 62304 (International Electrotechnical Commission) per i processi del ciclo di vita del software e la guida della Food and Drug Administration (US FDA) sulle applicazioni mediche mobili.
Piano di sviluppo del software e analisi dei requisiti
- Il piano di sviluppo del software descrive l'approccio generale allo sviluppo del software, comprese le specifiche, i metodi e gli strumenti di sviluppo. Comprende inoltre la verifica, la gestione del rischio per i dispositivi medici, la gestione della configurazione e la documentazione.
- L'analisi dei requisiti stabilisce i requisiti del software per dispositivi medici, incluse le misure di controllo del rischio e i metodi di verifica. Pianificando e analizzando attentamente il processo di sviluppo del software, gli sviluppatori possono garantire che il software risultante soddisfi i necessari standard di sicurezza ed efficacia.
- Il rapporto di verifica della conformità del software include una panoramica del piano di sviluppo del software, il numero di controllo dei documenti del fabbricante e una sintesi dell'analisi dei requisiti. Aderendo a queste linee guida, il software per dispositivi medici può essere sviluppato con sicurezza, sapendo che è stato sottoposto a rigorosi test e soddisfa i necessari standard di sicurezza ed efficacia.
Verifica e validazione del software per dispositivi medici
- La verifica del software per dispositivi medici garantisce che il software soddisfi i requisiti specificati.
- La validazione del software per dispositivi medici garantisce che il software soddisfi le esigenze dell'utente e gli usi previsti.
- Il rapporto di verifica e convalida del software per dispositivi medici delinea il processo di verifica e convalida, inclusi il nome del prodotto, la revisione e i nomi delle persone che hanno esaminato e approvato il rapporto. Il rapporto può variare a seconda delle caratteristiche del software, ma deve includere una descrizione del software, i metodi di verifica e convalida utilizzati e i risultati dei test.
Ambiente operativo e software di origine sconosciuta (SOUP)
- Se il software dipende da hardware specifico, come il software incorporato, il documento tecnico deve descrivere le specifiche dell'hardware.
- Tuttavia, se il software è indipendente e sviluppato per funzionare su hardware generico, l'ambiente operativo deve essere descritto nella documentazione di base. Questo include le specifiche minime raccomandate, come Microsoft Windows 10 o versioni successive.
- Inoltre, se il software per dispositivi medici include software commerciale di origine sconosciuta (SOUP), è necessario creare un ambiente operativo per garantirne il corretto funzionamento. Descrittivamente e accuratamente l'ambiente operativo e affrontando qualsiasi SOUP, gli sviluppatori possono garantire che il proprio software per dispositivi medici sia sicuro ed efficace per l'uso previsto.
Requisiti di documentazione e gestione del rischio per i dispositivi medici
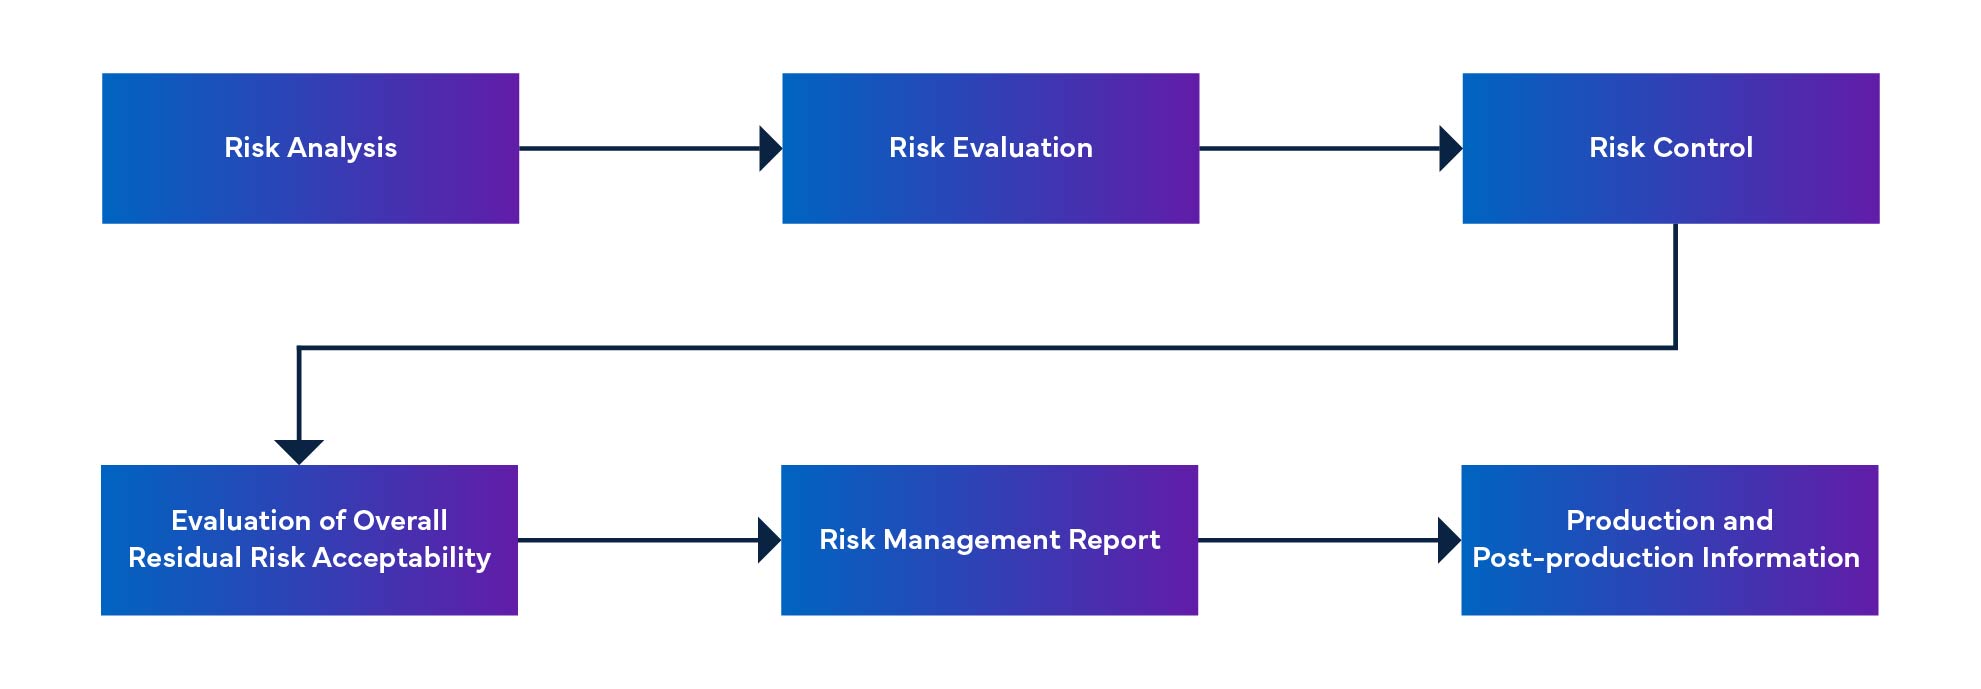
- Il processo di gestione del rischio del software come dispositivo medico (SaMD) comprende l'identificazione delle situazioni pericolose, la definizione di misure di controllo del rischio, la verifica di tali misure e la gestione delle modifiche del software.
- Il documento di gestione del rischio del software MFDS-RM fornisce informazioni sulla gestione del rischio del software.
- Inoltre, i requisiti di documentazione sono essenziali per garantire che il software soddisfi i necessari standard di sicurezza ed efficacia.
- Il piano di sviluppo del software, l'analisi dei requisiti del software per dispositivi medici e i rapporti di verifica e validazione del software devono essere inclusi nella documentazione.
- Il rapporto di verifica della conformità del software delinea i requisiti di documentazione; include anche una sintesi dei documenti applicabili e il numero di controllo dei documenti del fabbricante.
Figura 1: Processo di gestione del rischio per i dispositivi medici
Anomalie irrisolte e azioni correttive per il software SaMD
- Il documento MFDS-PR (Risoluzione dei problemi del software) delinea il processo di risoluzione dei problemi del software, che comprende la segnalazione dei problemi, l'analisi, l'implementazione e la verifica.
- Il documento include anche un elenco di problemi irrisolti, bug, difetti e anomalie, nonché una valutazione del rischio residuo per il sistema software.
- Le azioni correttive intraprese per affrontare questi problemi devono essere documentate nel piano di manutenzione del software, stabilito in conformità con il processo di manutenzione del software.
- Il documento di manutenzione dell'MFDS fornisce informazioni sulla manutenzione e sulla risoluzione dei problemi del software SaMD.
Requisiti di revisione e sottomissione della documentazione tecnica per il software SaMD
I principali documenti di revisione durante il processo di revisione sono i dati sulle prestazioni, il rapporto di conferma della conformità, i dati di verifica e validazione del software per dispositivi medici, la specifica di progettazione del software (SDS), la dichiarazione dei requisiti del software (SRS) per dispositivi medici e i relativi rapporti di verifica e validazione. Devono essere presentati il rapporto di conferma della conformità e il rapporto di verifica e validazione del software per dispositivi medici.
Gestione del rischio del software per dispositivi medici
- Identificazione dei potenziali pericoli associati al software e al suo utilizzo.
- Valutazione della gravità dei rischi associati a questi pericoli.
- Implementazione di misure di controllo del rischio per ridurre al minimo la probabilità di danni.
- Monitoraggio e riesame dell'efficacia di queste misure di controllo del rischio.
- Documentazione di tutte le attività e le decisioni relative alla gestione del rischio dei dispositivi medici.
In un sistema software, gli elementi software vengono suddivisi in parti più piccole, inclusi elementi software dettagliati. Quando un elemento non può essere ulteriormente suddiviso, viene definito unità. Il sistema consente la scomposizione fino al livello di unità, contribuendo a determinare il livello di sicurezza per ciascun elemento software. Assemblando questi elementi software, siamo in grado di calcolare il livello di sicurezza dell'intero sistema software.
Figura 2: Scomposizione e integrazione del software per dispositivi medici
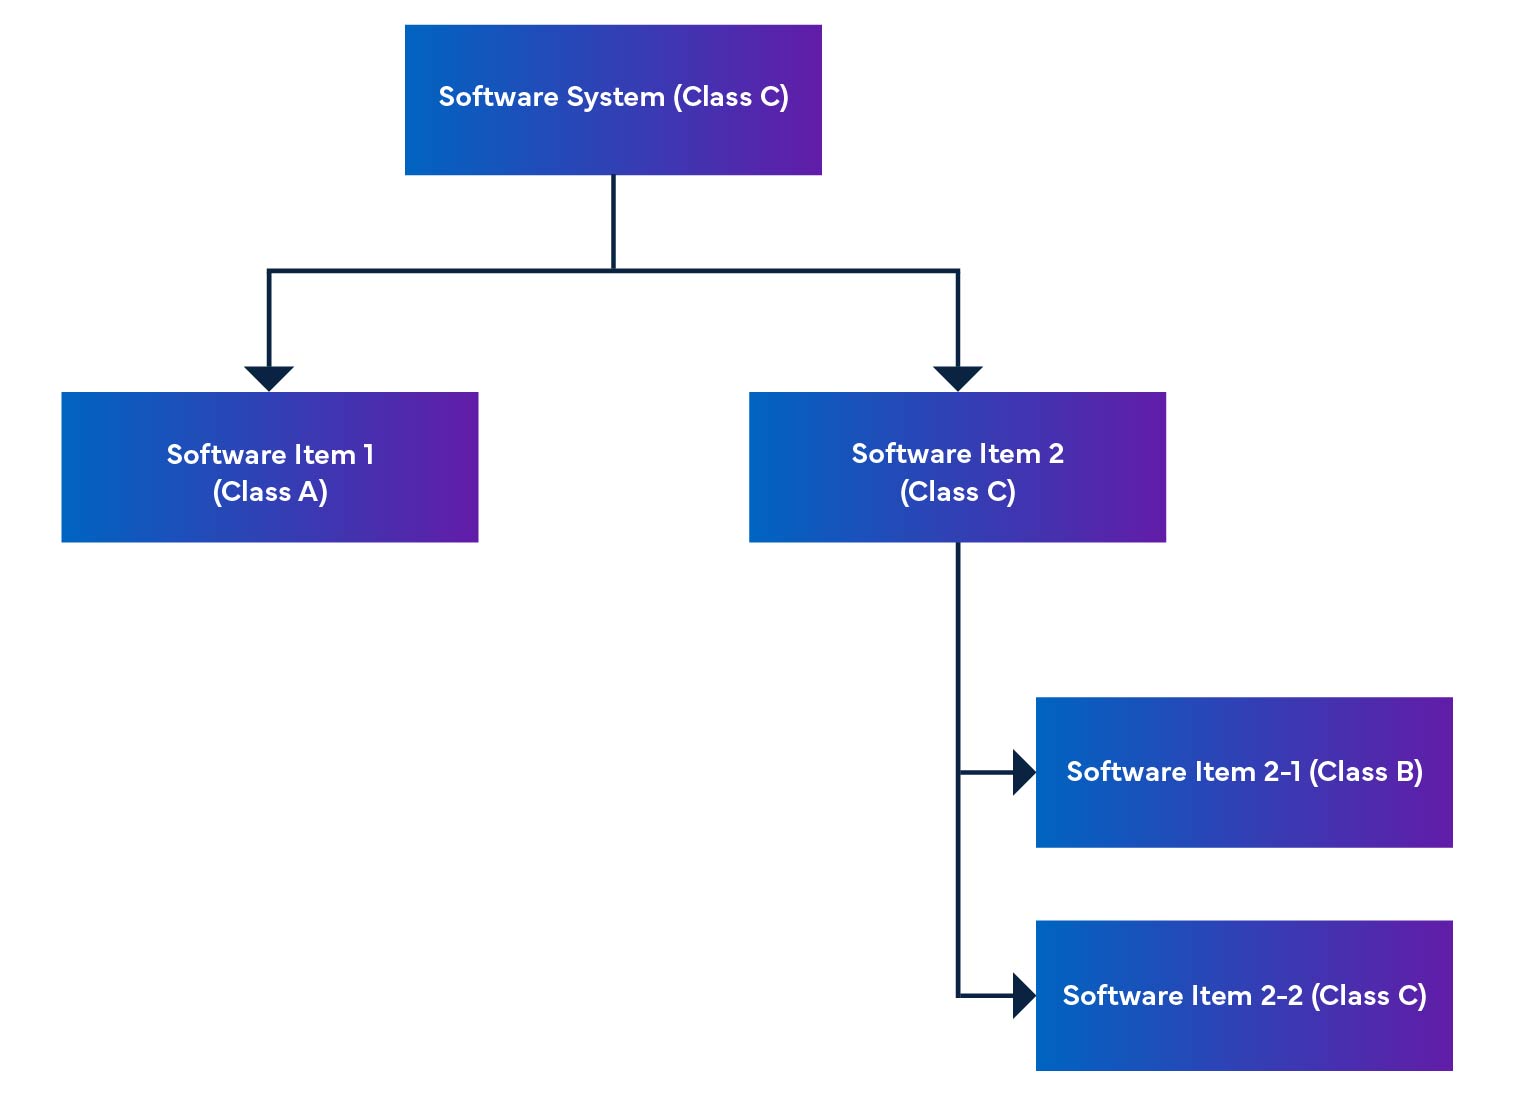
Il regolamento menziona anche la classe di sicurezza del software, ovvero una classificazione per identificare i rischi del software SaMD (vedere la Tabella 1).
Tabella 1: Definizione della classe di sicurezza
| Valutazione | Definizione della classe di sicurezza del software per dispositivi medici |
| Classe A | Nessuna possibilità di lesioni o danni fisici. |
| Classe B | Probabilità di lesioni meno gravi (lesioni minori). |
| Classe C | Possibilità di lesioni gravi o decesso. |
Gestione della configurazione del software
- Mantenimento di una documentazione accurata e aggiornata per tutte le versioni, le modifiche e gli aggiornamenti del software.
- Garantire che tutta la documentazione sia adeguatamente revisionata e approvata.
- Implementazione di procedure per la gestione delle modifiche alla configurazione del software.
- Documentazione di tutte le attività e le decisioni relative alla gestione della configurazione del software.
Manutenzione del software
- Test e monitoraggio regolari del software per garantire che rimanga sicuro ed efficace per l'uso previsto.
- Implementazione di procedure per affrontare eventuali problemi che potrebbero sorgere, inclusi la correzione di bug e gli aggiornamenti software.
- Documentazione di tutte le attività e decisioni relative alla manutenzione del software.
Risoluzione dei problemi
- Identificazione della causa principale del problema.
- Implementazione di azioni correttive per risolvere il problema.
- Documentazione dell'intero processo di risoluzione dei problemi per future consultazioni.
Seguendo le linee guida di cui sopra, gli sviluppatori possono garantire che qualsiasi problema con il loro software per dispositivi medici venga adeguatamente affrontato e documentato e che il software soddisfi i requisiti necessari per l'approvazione o l'esame.
Se sei un fabbricante di dispositivi medici che punta alla conformità agli standard sudcoreani per il software per dispositivi medici, gli esperti normativi di Freyr possono guidarti attraverso l'intricato panorama normativo del Paese. Ci assicureremo che i tuoi dispositivi siano conformi alle ultime normative sudcoreane sui dispositivi medici per una conformità senza problemi. Contattaci per saperne di più!









