

5 min di lettura
Invii programmati per il 24 settembre 2016.
Ora che è stata implementata la seconda fase di conformità UDI per i dispositivi medici di Classe III I/LS/LS, molti produttori di dispositivi, in particolare quelli di Classe II, si chiedono quale sia il modo migliore per prepararsi alla scadenza per l'invio dei dati dei dispositivi di Classe II del 24 settembre 2016. Per dare loro un vantaggio, noi di Freyr abbiamo individuato alcuni prerequisiti che dovrebbero prendere in considerazione per preparare i dispositivi di Classe II alla conformità con le direttive UDI della FDA.
La nuova normativa richiede che tutti i dispositivi medici di Classe II siano etichettati e confezionati con un identificativo unico del dispositivo (UDI) e inseriti nel database globale di identificazione dei dispositivi medici (GUDID) della FDA. Data la volatilità dei requisiti di conformità unita a tempistiche di invio più brevi, la sfida per i produttori di dispositivi è conoscere i dettagli dei processi di conformità. Allo stesso tempo, devono assicurarsi che non venga tralasciata nessuna delle caratteristiche chiave dei dispositivi mentre mettono insieme i dati sparsi dei dispositivi su diversi sistemi e li riconciliano nei fogli di calcolo per creare report di conformità.
Per aiutare i produttori di dispositivi a orientarsi facilmente e senza errori in questo processo di conformità complesso e urgente, Freyr ha raccolto i seguenti prerequisiti da seguire.
Determina la data di conformità UDI: da quando la FDA ha emesso la sua norma definitiva, alcune date di conformità dei dispositivi sono state modificate ed estese. Per pianificare in anticipo le strategie e i processi di conformità ed evitare modifiche affrettate all'ultimo minuto, i soggetti responsabili dell'etichettatura devono determinare la data di conformità esatta.
Data di conformità per i dispositivi di Classe II Requisiti di conformità 24 set 2016I dispositivi di Classe III che devono essere etichettati con un UDI devono riportare un UDI come marcatura permanente sul dispositivo stesso, se il dispositivo è destinato a essere utilizzato più volte e a essere ricondizionato prima di ogni utilizzo. Le etichette e le confezioni dei dispositivi medici di classe II devono riportare un UDI Le date sulle etichette di questi dispositivi devono essere formattate come richiesto Il software autonomo di Classe II deve fornire il proprio UDI come richiesto I dati per i dispositivi di classe II che devono essere etichettati con un UDI devono essere inviati al database GUDID Per la maggior parte dei dispositivi, la data di conformità per la marcatura diretta è diversa rispetto agli altri requisiti. In base alla categoria del prodotto, se destinato al riutilizzo o al ricondizionamento, determina la data di conformità UDI per la marcatura diretta come mostrato qui:
Date di conformità per la marcatura diretta Categoria di dispositivo – Riutilizzato e ricondizionato 24 set 2015 Dispositivi salvavita e di supporto vitale, indipendentemente dalla classe del dispositivo 24 set 2016 Dispositivi di Classe III e dispositivi autorizzati ai sensi del Public Health Service Act 24 set 2018 Dispositivi di Classe II 24 set 2020 Dispositivi di Classe I e dispositivi non classificati Valuta la necessità della marcatura diretta del numero UDI: tutti i dispositivi medici utilizzati più di una volta o sottoposti a nuovo trattamento prima di ciascun uso devono recare la marcatura diretta dell'UDI. Fanno eccezione i dispositivi impiantabili che non richiedono la marcatura diretta secondo la regola UDI. I dispositivi monouso, anche se ritrattati, non devono necessariamente recare un UDI permanente – 21 CFR 801.45(d)(3). Valuta quindi la necessità della marcatura diretta in base alla categoria di dispositivi medici che produci.
- Pianifica per una conformità completa: esamina i requisiti della FDA per i tuoi prodotti specifici da conformare. Esegui un'analisi approfondita delle lacune per individuare eventuali carenze relative a dati o tecnologia per affrontare alcune delle sfide principali nel processo di rispetto delle rigide scadenze della FDA. Alcune delle sfide potrebbero essere l'ottenimento delle informazioni DI o PI e la gestione di grandi volumi di dati non strutturati provenienti da fonti disparate, ecc. Invece di lavorare fino a tardi per riconciliare tutti i dati dei dispositivi medici all'ultimo minuto, pianifica in anticipo una conformità completa attraverso sistemi e strumenti convalidati che supportano l'integrazione, la qualità e la gestione dei dati.
![]()
Ottieni il numero DI e l'adesione all'agenzia: L'UDI è composto da un identificatore del dispositivo (DI – numero univoco basato sulla versione o sul modello del dispositivo) e da un identificatore del prodotto (PI – include numero di lotto, numero di serie o data di scadenza). La parte DI dell'UDI servirà come chiave primaria per cercare informazioni sul dispositivo nel GUDID. Per assegnare il DI, la FDA ha accreditato tre agenzie di emissione: GS1, HIBCC e ICCBBA. In questo scenario, i responsabili dell'etichettatura devono associarsi a una delle agenzie per ottenere il numero DI da inserire nel GUDID della FDA.
![]()
Identificatore Attributi Agenzie di emissione UDI DI (Identificatore del dispositivo – Dati statici)
Richiesto per la sincronizzazione con GUDIDNumero univoco di
Fabbricante
Marca del dispositivo
Modello del dispositivo
GSI
HIBCC
ICCBBAPI (Identificatore del prodotto – Dati dinamici)
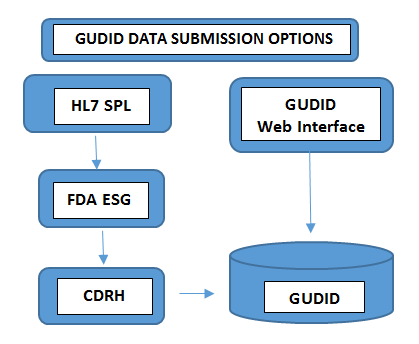
Richiesto su tutti i livelli di confezionamentoNumero di lotto, numero di serie, data di produzione, data di scadenza, - Invia i dati: il modo in cui invii i dati a GUDID varia in base al volume dei portafogli di prodotti che gestisci. I produttori di dispositivi con un numero minimo di dispositivi scelgono di inviare le informazioni UDI manualmente tramite l'interfaccia Web GUDID gratuita della FDA. In questo caso, è possibile inviare un solo record DI alla volta tramite un'interfaccia Web GUDID sicura. Nell'altro caso, i produttori con un numero maggiore di portafogli di prodotti scelgono l'opzione di invio HL7 SPL per raccogliere dati elettronicamente e convertire i dati consolidati in formato SPL prima di inviarli all'Electronic Submission Gateway (ESG) della FDA, utilizzando il numero DUNS. Si prega di notare che l'account GUDID non dipende dal tipo di invio. L'account serve a identificare l'utente, ovvero il responsabile dell'etichettatura, per consentire l'invio dei dati del dispositivo tramite entrambe le opzioni.
![]()
- Configura un account GUDID: un responsabile dell'etichettatura / produttore di dispositivi richiede uno o più account GUDID in base al numero di ruoli da assegnare; per citarne alcuni, coordinatore GUDID, utente di immissione dati, ecc. Ma per autorizzare ogni ruolo all'immissione dei dati, il produttore necessita dell'approvazione della FDA prima della creazione dell'account. Il processo di creazione di un account GUDID appropriato prevede l'invio di una richiesta via e-mail alla FDA, a seguito della quale il richiedente, ovvero tu, riceverà un documento di richiesta account da compilare. Una volta rispedito il documento compilato alla FDA tramite e-mail, l'agenzia esaminerà il modulo e invierà quindi un'e-mail con le informazioni di accesso all'account GUDID.
L'implementazione dell'UDI è un processo complesso e dispendioso in termini di tempo. Nel corso del processo, mentre soddisfano i requisiti UDI della FDA, i produttori di dispositivi medici affrontano molte sfide relative alla gestione, all'integrazione e all'invio dei dati. Con la scadenza della conformità per i dispositivi di Classe II a solo un anno di distanza, Freyr consiglia alle aziende di iniziare a lavorarci adesso.
Per guidare la tua organizzazione attraverso questo complesso processo di conformità, Freyr offre il meglio di entrambi i mondi: una soluzione software UDI on-demand, completamente configurabile, Freyr IDENTITY, nonché un Centro di Eccellenza (CoE) che offre servizi UDI migliori della categoria, convenienti e personalizzabili, strutturati attorno alle tue esigenze uniche ed esigenti.









