

3 min di lettura
La gestione del rischio è un'attività fondamentale in tutte le fasi del ciclo di vita di un dispositivo medico, poiché influisce direttamente sulla sicurezza e sul benessere dei pazienti. I rischi sono inevitabili; tuttavia, possono essere ridotti se le aziende conoscono i pericoli imminenti e seguono procedure efficaci di gestione del rischio.
L'analisi dei modi e degli effetti dei guasti (FMEA) è uno strumento di revisione utile per individuare possibili difetti nella progettazione, nel processo di produzione o assemblaggio, oppure in un prodotto o servizio associato a un dispositivo. Per "modi di guasto" si intendono le modalità in cui un dispositivo potrebbe guastarsi, con potenziali ripercussioni sui pazienti. Per "analisi degli effetti" si intende l'esame delle conseguenze di tali guasti. Si tratta di un approccio graduale per garantire l'affidabilità e la qualità di un dispositivo.
Esistono due tipi di FMEA: la FMEA di progetto (DFMEA) e la FMEA di processo (PFMEA). Nel contesto dei dispositivi medici, i produttori utilizzano la DFMEA per valutare i guasti relativi al design e alle specifiche del dispositivo, mentre la PFMEA viene impiegata per migliorare il processo produttivo.
Sebbene la FMEA riguardi gli aspetti legati al rischio, non costituisce un sistema di gestione del rischio. I requisiti per la gestione del rischio sono definiti dalla norma ISO 14971:2019, che funge da quadro di riferimento per i produttori di dispositivi medici per prevedere la probabilità dei rischi e le relative conseguenze lungo l'intero ciclo di vita del prodotto. La metodologia di valutazione del rischio della FMEA non coincide con la norma ISO 14971:2019. La FMEA possiede un proprio standard riconosciuto a livello internazionale, la norma IEC 60812:2018, che spiega come pianificare, eseguire, documentare e mantenere l'analisi dei modi e degli effetti dei guasti. La FMEA e la norma ISO 14971 differiscono tra loro per alcuni aspetti, che sono i seguenti:
Uso normale e condizione di guasto
Secondo la norma ISO 14971, la gestione del rischio comprende sia l'uso normale sia l'uso scorretto del dispositivo, mentre la FMEA include unicamente i rischi associati al guasto del dispositivo. Un semplice esempio in tal senso è rappresentato dai rischi legati a una linea endovenosa (IV). La norma ISO 14971 prende in considerazione il rischio potenziale di infezione nonostante la corretta somministrazione della terapia endovenosa, che può essere dovuto a vari motivi, come la ridotta immunità del paziente o la presenza di infezioni in ambito ospedaliero o clinico. Tali rischi non vengono presi in considerazione in una valutazione FMEA. Sebbene i produttori di dispositivi medici non possano evitare del tutto questi rischi, possono informare gli utenti sui rischi residui associati all'utilizzo del dispositivo.
Valutazione della gravità
La norma ISO 14971 valuta la gravità del rischio in base ai danni arrecati alla vita delle persone, mentre la FMEA la valuta in base ai malfunzionamenti delle prestazioni del sistema. La gravità di un rischio può essere considerata bassa nella FMEA se si verifica una perdita minore di funzionalità, anche se ciò potrebbe comportare la perdita di vite umane. La gravità sarà invece considerata elevata in caso di guasto totale del dispositivo.
Ad esempio, la FDA ha ritirato un filo guida (Classe I) destinato a essere inserito all'interno di un catetere percutaneo per guidare il catetere stesso attraverso un vaso sanguigno. Il filo guida in questione presentava il rischio che il rivestimento potesse sfaldarsi. La FMEA ha potenzialmente classificato questo aspetto come un rischio di gravità bassa a seguito della valutazione, nonostante possa avere implicazioni gravi per la salute del paziente.
La procedura di valutazione del rischio e dei modi di guasto
La FMEA e la norma ISO 14971 differiscono nel modo in cui viene valutato il rischio. Nella FMEA, il rischio viene valutato identificando i potenziali modi e i relativi effetti di guasto, seguiti dalla classificazione della gravità dei guasti stessi. Vengono individuate ciascuna delle cause potenziali e determinata la probabilità che si verifichino. Il rischio viene quindi valutato sulla base del numero di priorità del rischio (RPN).
Mappatura FMEA
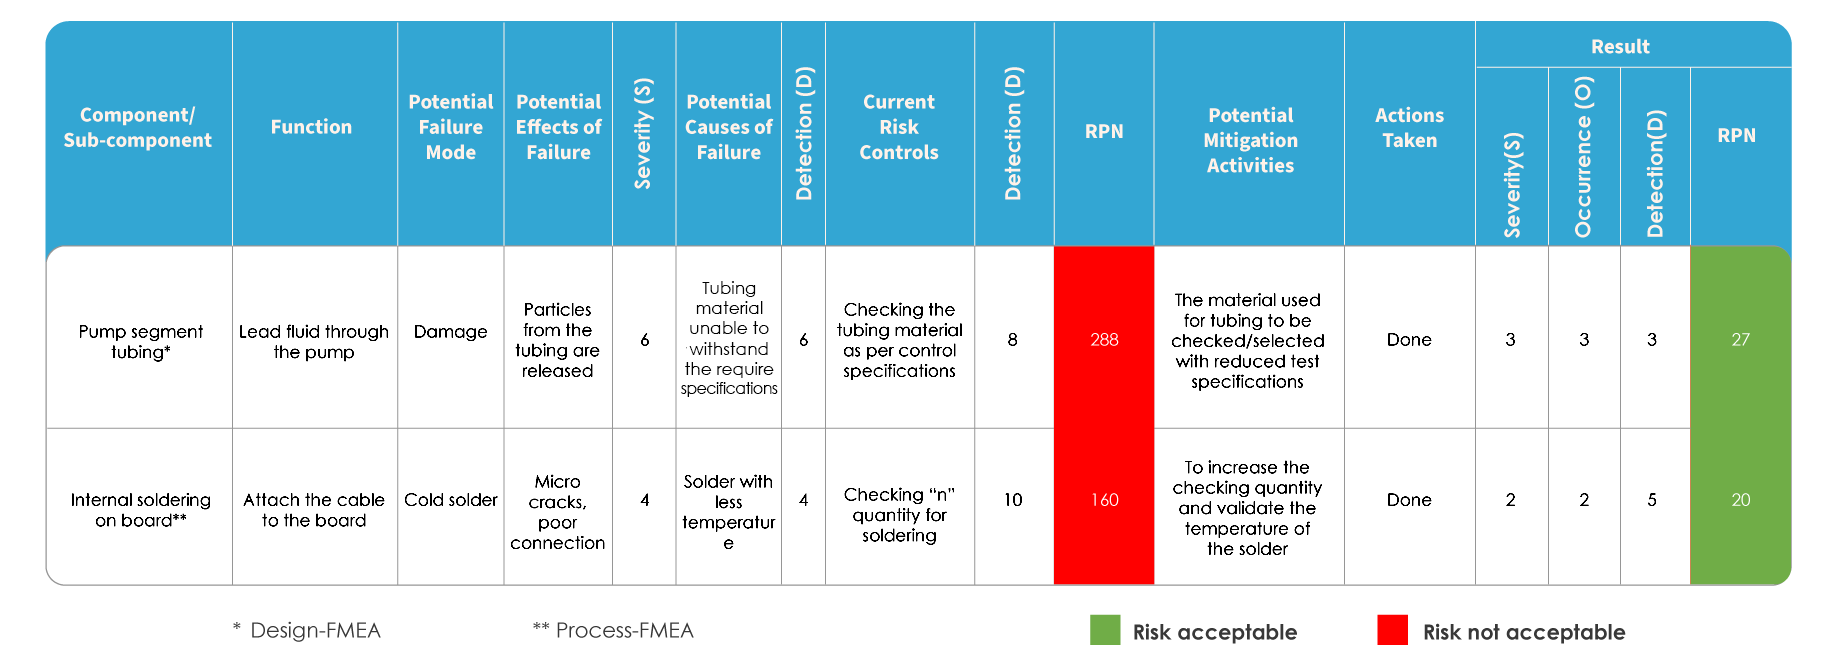
Nel caso della mappatura della gestione del rischio secondo la norma ISO 14971, si utilizza uno strumento di tracciabilità noto come Hazard Traceability Matrix (HTM). Questo include l'analisi, la valutazione, il controllo del rischio e la valutazione del rischio residuo.
Matrice di tracciabilità dei pericoli
| Analisi del Rischio | Rischio Val. | Controllo del rischio | ||||||||||||
| ID | Pericolo | Sequenza o combinazione di eventi ragionevolmente prevedibile | Pericoloso Situazione | Danno | Evento | Gravità | Accettabile? | Opzioni di controllo del rischio e motivazione | Controllo del rischio Misure | Rischio Controllo Verifica | Stato | Potenziale di rischio | Gravità del rischio | Rischio residuo |
| 1 | Tensione di linea | L'utente utilizza il dispositivo | L'utente/paziente potrebbe essere esposto alla tensione di linea durante il contatto con il dispositivo | Decesso dell'utente/paziente | 5 | 5 | N | Sicurezza ottenuta tramite una modifica della progettazione e l'implementazione di misure protettive. | Progettazione conforme alla norma IEC 61010. | I test elettrici devono essere eseguiti in conformità alla norma IEC 61010 | Completato | 2 | 2 | Sì |

Avendo discusso le differenze tra i due, si può concludere che la norma ISO 14971 segue un approccio globale alla gestione del rischio, mentre la FMEA è più uno strumento di affidabilità. Tuttavia, i produttori di dispositivi medici dovranno rispettare la norma ISO 14971 per soddisfare le aspettative delle autorità regolatorie in merito agli standard di gestione del rischio.
Per saperne di più sulla conformità alla norma ISO 14971:2016 e sui servizi di consulenza sulla gestione del rischio, contatta Freyr oggi stesso!









