

3 min di lettura
La 510(k) è una richiesta presentata prima della commercializzazione all'FDA per dimostrare che il dispositivo che si intende immettere sul mercato è sicuro ed efficace quanto un dispositivo già legalmente in commercio (predicato). I dispositivi a rischio moderato devono presentare una notifica 510(k), che include una minoranza di dispositivi di Classe I e III e la maggioranza di quelli di Classe II.
Esistono tre (03) tipi di programmi 510(k): Tradizionale, Abbreviato e Speciale. Il percorso di sicurezza e prestazioni è stato introdotto nel 2019 e si basa sul programma abbreviato. Il programma eSTAR, introdotto nel 2020, consente di presentare una richiesta completa per il dispositivo medico tramite un modulo PDF interattivo.
Chi ha bisogno di una certificazione 510(k)?
La 510(k) è essenzialmente il nome del processo/percorso che i produttori di dispositivi medici che intendono commercializzare i loro dispositivi a rischio da moderato ad alto negli US devono seguire per dimostrare che il prodotto da commercializzare è sicuro ed efficace quanto un dispositivo legalmente in commercio.
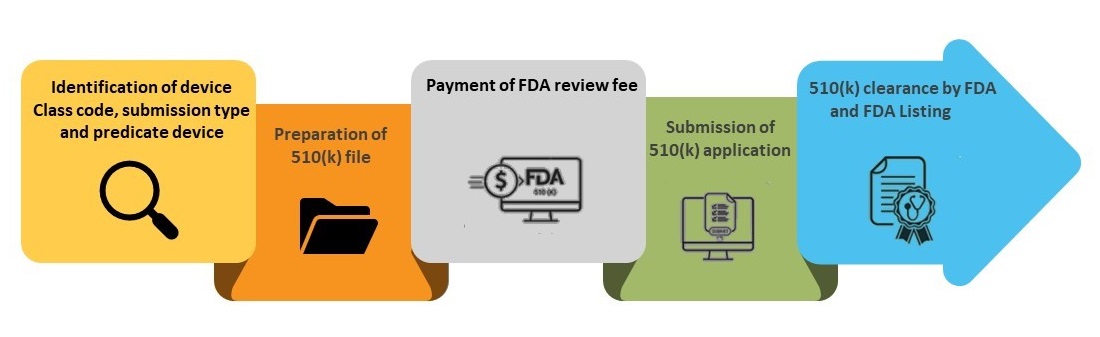
Di seguito viene descritto il processo passo dopo passo per ottenere l'autorizzazione 510(k).
Fase 1: identificazione del codice della classe del dispositivo, del tipo di richiesta e del dispositivo predicato
- Identifica il codice prodotto e il numero di regolamento: per determinare i requisiti del test 510(k), è necessario prima identificare il codice prodotto e il numero di regolamento. È possibile avviare una ricerca sul database della FDA per trovare il numero di regolamento a 7 cifre la cui identificazione corrisponde all'uso previsto del dispositivo in questione.
- Il codice prodotto FDA è composto da tre (03) lettere. Utilizzando questo codice è possibile trovare informazioni riguardanti la classificazione del prodotto, la descrizione del regolamento e i requisiti GMP.
- Selezione del tipo di presentazione: chi effettua la presentazione può scegliere uno dei tre (03) tipi menzionati in precedenza. Il 510(k) tradizionale è destinato alle prime presentazioni, il 510(k) speciale è per i produttori di dispositivi medici che desiderano presentare modifiche a un dispositivo esistente e il 510(k) abbreviato può essere scelto quando il dispositivo è conforme agli standard di consenso volontario stabiliti. In caso di 510(k) abbreviato, il richiedente deve fare affidamento sui documenti di guida della FDA.
- Identificazione del dispositivo predicato: un produttore di dispositivi medici deve dimostrare che il dispositivo che intende commercializzare ha la stessa destinazione d'uso e le stesse caratteristiche tecniche del dispositivo legalmente commercializzato, noto anche come dispositivo predicato. In caso di differenze nelle caratteristiche tecniche, il richiedente deve dimostrare che non vi sono problemi di sicurezza ed efficacia associati a tali differenze.
Fase 2: preparazione del fascicolo 510(k)
Il passo successivo consiste nel preparare il fascicolo 510(k), le linee guida e le informazioni disponibili sul sito web della FDA. Include la checklist di accettazione per tutti e tre (03) i tipi di programmi 510(k) e un microsito intitolato Contenuto per 510(k), che contiene informazioni relative alle dichiarazioni sulle indicazioni d'uso, al confronto di equivalenza sostanziale e alla proposta di etichettatura, tra le altre informazioni utili.
Fasi del processo di presentazione della domanda 510(k)
Fase 3: pagamento della tariffa di revisione FDA
Tutti i tipi di domande 510(k) sono soggetti al pagamento di una tariffa per l'utente. Per l'anno finanziario 2023, la tariffa standard per il 510(k) è di 19.870 $. Per le aziende certificate dal Centre for Diagnostics and Radiological Health (CDRH), note anche come piccole imprese, la tariffa è di 4.967 $. La tariffa è soggetta a modifiche nell'anno finanziario successivo.
Fase 4: presentazione della domanda 510(k)
Il richiedente può inviare una copia elettronica (eCopy) o una presentazione pre-commercializzazione tramite un modulo di presentazione elettronica e risorsa (eSTAR) attraverso il portale CDRH.
A partire dal 1° ottobre 2023, tutte le domande 510(k), salvo quelle esentate secondo la guida definitiva, devono essere presentate come domande elettroniche tramite eSTAR.
Dopo la presentazione del 510(k), viene assegnato un numero di controllo univoco, noto come "numero 510(k)" o "numero K". La FDA effettua due controlli di verifica: il primo per verificare che sia stata pagata la corretta tariffa utente e il secondo per verificare che sia stata fornita una eCopy o un eSTAR validi.
- Entro il 7° giorno, la FDA invia una lettera di ricevuta nel caso in cui sia stata pagata la tariffa utente corretta e sia stata fornita una eCopy o un eSTAR validi. In caso contrario, la FDA invia una lettera di sospensione per problemi irrisolti.
- Entro il 15° giorno, la FDA effettua una revisione dell'accettazione e informa il richiedente se il 510(k) è accettato per una revisione approfondita o se viene inserito in stato di sospensione per rifiuto di accettazione (RTA).
- Entro il 60° giorno, la FDA effettua una revisione approfondita. La FDA comunica tramite
un'interazione sostanziale per informare che procederà con una revisione interattiva oppure che il 510(k) sarà sospeso e verranno richieste informazioni aggiuntive.
Fase 5: autorizzazione FDA e inserimento nel database FDA 510(k)
L'obiettivo della FDA è di annunciare la propria decisione sui Medical Device User Fee Amendments (MDUFA) entro 90 giorni FDA. I giorni FDA sono i giorni di calendario tra la data in cui è stato ricevuto il 510(k) e la data della decisione MDUFA, esclusi i giorni in cui la domanda è stata sospesa per una richiesta di informazioni aggiuntive. Le decisioni MDUFA per le domande 510(k) includono conclusioni di equivalenza sostanziale (SE) o non equivalenza sostanziale (NSE).
Quando viene presa una decisione, la FDA invia una lettera di decisione al richiedente via email. Una domanda 510(k) che riceve una lettera di decisione SE è considerata "autorizzata". Viene quindi inserita nel database 510(k) insieme alle indicazioni per l'uso del dispositivo medico e al riepilogo 510(k) o alla dichiarazione 510(k) come allegati.
Si può concludere che un'attenta pianificazione ed esecuzione attraverso una documentazione approfondita e una profonda comprensione dell'ambiente normativo sono fondamentali per il successo della presentazione di un 510(k) alla FDA.
Per assistenza con il processo di presentazione 510(k) del vostro dispositivo medico, potete scriverci all'indirizzo sales@freyrsoltions.com o programmare una chiamata con i nostri esperti, che potranno aiutarvi a orientarvi tra le procedure. Rimanete informati. Rimanete conformi.









