

2 min di lettura
Un 510(k) o notifica pre-commercializzazione è una presentazione fatta alla Food and Drug Administration degli Stati Uniti (US FDA) per dimostrare che il dispositivo da commercializzare è sicuro ed efficace, ovvero sostanzialmente equivalente a un dispositivo legalmente commercializzato o a un dispositivo di riferimento (predicate device). Di seguito sono riportati i tre (03) tipi di 510(k) che un produttore di dispositivi medici può presentare:
- Tradizionale
- Abbreviato
- 510(k) speciale
In questo articolo, esamineremo i casi in cui la vostra domanda si qualificherebbe per il secondo tipo, un 510(k) abbreviato, secondo i requisiti della US FDA.
Un 510(k) abbreviato viene utilizzato per mostrare l'equivalenza sostanziale con uno standard riconosciuto, un controllo speciale o una guida tramite una Dichiarazione di Conformità (DoC). In una presentazione abbreviata, i produttori mostrano l'equivalenza sostanziale a standard riconosciuti basandosi sull'uso di documenti guida o DoC, anziché su un dispositivo di riferimento, per facilitare la revisione da parte della US FDA. Di seguito è riportato il diagramma di flusso per determinare l'equivalenza sostanziale per una domanda di 510(k) abbreviato.
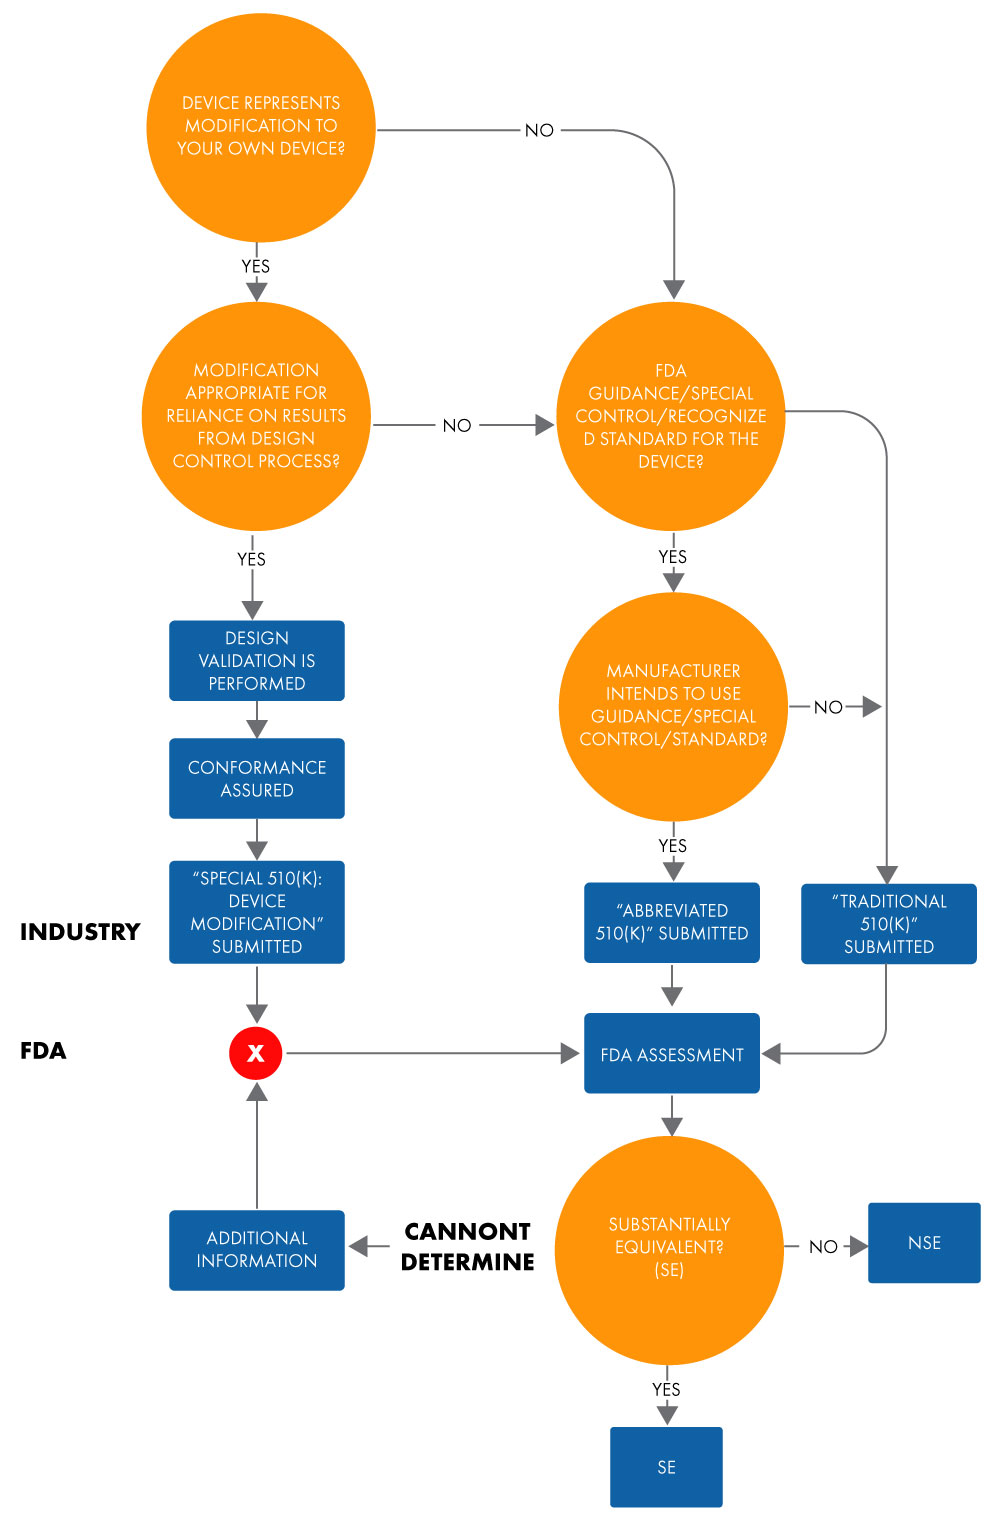
Figura 1: Intenzione di commercializzare il dispositivo tramite 510(k)
Il termine "abbreviato" suggerisce che questo tipo di processo di approvazione 510(k) sia più breve. Tuttavia, questo non è del tutto vero. Richiede lo stesso tempo di un'approvazione 510(k) tradizionale. Lo stesso vale per la documentazione e i costi. Inoltre, il formato sia per il 510(k) tradizionale che per quello abbreviato, in termini di suddivisione in capitoli e struttura, è simile.
Quando si presenta un 510(k) abbreviato, dovresti fare affidamento sugli elementi identificati in 21 CFR 807.87 (presentazioni 510[k] tradizionali). Puoi scegliere di presentare un 510(k) abbreviato quando la presentazione si basa su quanto segue:
- Documento/i guida della FDA: Quando presenti un 510(k) abbreviato, dovresti includere un rapporto di sintesi che descriva l'adesione al documento guida pertinente e il modo in cui è stato utilizzato durante lo sviluppo e i test del dispositivo.
- Dimostrazione della conformità ai controlli speciali per il tipo di dispositivo: Dovresti rispettare i controlli speciali come standard di prestazione, sorveglianza post-commercializzazione (PMS), registri dei pazienti, sviluppo e diffusione di linee guida, raccomandazioni, ecc., che forniscono una ragionevole garanzia della sicurezza e dell'efficacia del dispositivo. Una presentazione 510(k) abbreviata che si basa su uno o più controlli speciali dovrebbe includere quanto segue. Un rapporto di sintesi che descriva l'adesione ai controlli speciali e come sono stati utilizzati durante lo sviluppo e i test del dispositivo.
- Come sono stati utilizzati i controlli speciali per affrontare un rischio o un problema specifico.
- Informazioni che descrivono eventuali deviazioni dai controlli specifici e i tentativi del produttore di rispettarli.
- Standard di consenso volontario: Sei tenuto a fornire una DoC allo standard riconosciuto per una presentazione 510(k) abbreviata che si basa su di esso. Una DoC dovrebbe includere quanto segue:
- Il nome e l'indirizzo del richiedente/sponsor responsabile della DoC.
- Dettagli sull'identificazione del prodotto/dispositivo, inclusi codici prodotto, nome commerciale del dispositivo, numero di modello e qualsiasi altro dato univoco di identificazione del prodotto specifico per la DoC in questione.
- Una dichiarazione di conformità.
- Un elenco di standard per i quali la DoC è applicabile, inclusa/e l'opzione/i selezionata/e per ciascuno standard, se presente/i.
- Il numero di riconoscimento della US FDA per ciascuno standard.
- La data e il luogo di emissione della DoC.
- La firma, il nome stampato e la funzione dello sponsor responsabile della DoC.
- Eventuali limitazioni sulla validità della DoC (ad esempio, per quanto tempo è valida la dichiarazione, cosa è stato testato, concessioni fatte sui risultati dei test, ecc.)
In conclusione, un 510(k) abbreviato è un modo utile per i produttori di dispositivi per dimostrare la sostanziale equivalenza agli standard riconosciuti o ai controlli speciali utilizzando una DoC. Per essere idonei a un 510(k) abbreviato, i produttori di dispositivi devono fornire un rapporto di sintesi che spieghi la loro adesione ai documenti guida pertinenti, dimostrare la conformità ai controlli speciali e fornire DoC agli standard riconosciuti. È tuttavia importante notare che il processo di approvazione, la documentazione e il costo di un 510(k) abbreviato sono simili a quelli di un 510(k) tradizionale.
Il tuo dispositivo medico è idoneo per una domanda di 510(k) abbreviato? Per qualsiasi assistenza nella presentazione della tua domanda di 510(k) abbreviato, contatta il nostro esperto di Regulatory. Rimani informato! Rimani conforme!









