

2 min di lettura
Un "dispositivo di riferimento" è un dispositivo medico precedentemente approvato dalla US Food and Drug Administration (US FDA) e già presente sul mercato, che funge da punto di riferimento per i nuovi dispositivi medici che richiedono l'approvazione tramite il percorso di autorizzazione 510(k) dell'FDA.
Il dispositivo in esame deve dimostrarsi sicuro ed efficace almeno quanto il dispositivo di riferimento in termini di destinazione d'uso e caratteristiche tecnologiche. Questo confronto è noto come determinazione della "sostanziale equivalenza".
Un nuovo dispositivo non deve necessariamente essere identico al dispositivo di confronto per essere sostanzialmente equivalente ad esso.
Come identificare un dispositivo di confronto?
La banca dati della FDA fornisce un codice prodotto di tre lettere per ciascuna classificazione di dispositivo. La banca dati FDA 510(k) contiene informazioni su tutti i dispositivi autorizzati tramite il processo 510(k). Una volta ottenuto il codice prodotto di tre lettere, è possibile ottenere un elenco di tutti i prodotti, di tutte le aziende e del nome commerciale di ogni concorrente o potenziale concorrente che si desidera esaminare. È quindi possibile effettuare un'analisi approfondita e un confronto per individuare un dispositivo di confronto.
Di seguito è riportato un diagramma di flusso che illustra il processo di identificazione e selezione di un dispositivo di confronto.
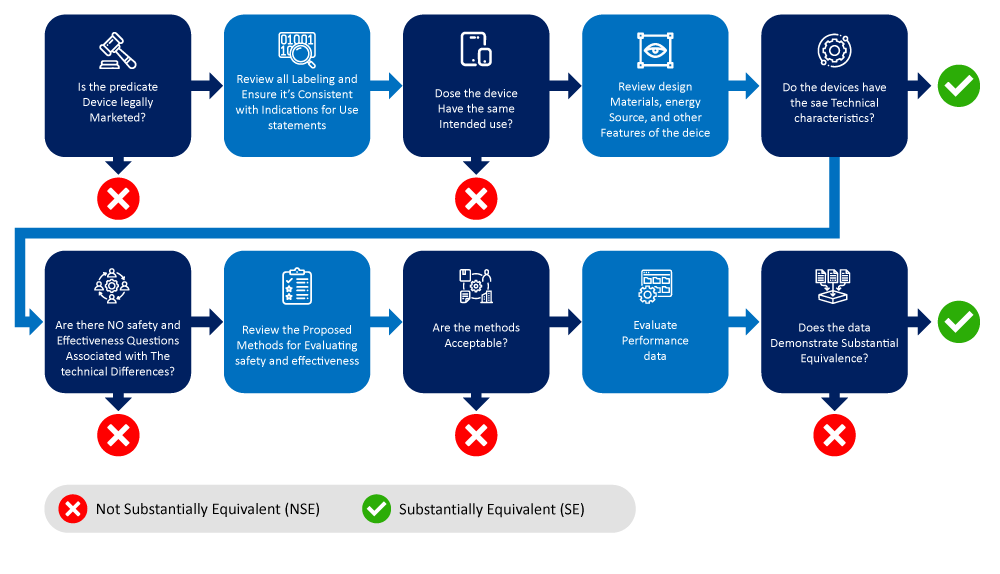
Fattori da considerare quando si determina il dispositivo o i dispositivi di confronto
- Uso previsto: L'uso previsto dopo il dispositivo di confronto dovrebbe essere simile a quello del nuovo dispositivo. Ad esempio, se il nuovo dispositivo è destinato all'uso per il monitoraggio cardiaco, anche il dispositivo di confronto dovrebbe essere un dispositivo di monitoraggio cardiaco.
- Caratteristiche tecnologiche: Il dispositivo di confronto dovrebbe essere identico al nuovo dispositivo in termini di caratteristiche tecnologiche. Si considerino, ad esempio, il design, i materiali utilizzati e il metodo di funzionamento, che dovrebbero essere simili.
- Biocompatibilità: Le valutazioni della biocompatibilità di un dispositivo medico o di un componente non dovrebbero limitarsi alle materie prime utilizzate nel dispositivo e alla lavorazione di produzione, e dovrebbero essere prese in considerazione anche sostanze chimiche aggiuntive. Questo fattore, tuttavia, non si applica agli IVD.
- Tecnologia più recente: Il dispositivo di confronto non deve essere obsoleto e deve rappresentare la tecnologia medica più recente.
Il dispositivo di confronto è un fattore chiave per determinare se un nuovo dispositivo medico può essere immesso sul mercato tramite il percorso 510(k). La scelta del dispositivo di confronto errato potrebbe comportare un processo di approvazione normativa più costoso e lungo, mentre la scelta del dispositivo di confronto corretto può contribuire a ridurre i costi e il tempo necessari per immettere un nuovo dispositivo medico sul mercato. Se il dispositivo di confronto non è idoneo, potrebbero verificarsi ritardi e spese aggiuntive.
Per ricevere assistenza con il processo di presentazione 510(k) del vostro dispositivo medico, prenotate una chiamata con gli esperti normativi di Freyr, che possono aiutarvi a orientarvi tra le procedure. Rimanete informati. Rimanete conformi.









