Zamów spotkanie

Czym jest QMSR?
FDA QMSR to usprawnione podejście dostosowane do wymagań normy ISO 13485:2016, które stanowi aktualizację dawnej struktury QSR. To dostosowanie ma kluczowe znaczenie, ponieważ upraszcza globalną zgodność z przepisami dla wytwórców, zwłaszcza tych działających na całym świecie. Harmonizacja ta pozwoli firmom spełniać wymagania regulacyjne zarówno w US, jak i na innych rynkach w znacznie bardziej spójny sposób.
QMSR nakłada wymóg wprowadzania ulepszeń w zakresie zarządzania ryzykiem, projektowania wyrobów oraz nadzoru po wprowadzeniu do obrotu. Ta aktualizacja może zwiększyć złożoność, ale daje również wytwórcom możliwość standaryzacji procedur jakościowych, co z kolei zwiększa bezpieczeństwo wyrobów, a także zapewnia lepszą dokumentację, która może mieć kluczowe znaczenie podczas kontroli USFDA.
Dlaczego przejście z QSR na QMSR ma kluczowe znaczenie?
![]()
Dostosowanie do standardów globalnych
Pomoże to producentom w dostosowaniu się do globalnych wymagań dotyczących systemów zarządzania jakością wyrobów medycznych poprzez przejście na standard QMSR, co ogranicza zbędne procedury regulacyjne dla producentów wyrobów medycznych działających na rynku globalnym.
![]()
Wyższa jakość, bezpieczeństwo i skuteczność
Integracja ta gwarantuje, że wyroby są wytwarzane zgodnie z globalnymi wymaganiami dotyczącymi systemów zarządzania jakością. Pomaga to producentowi podnieść jakość i bezpieczeństwo wyrobów.
![]()
Zgodność z przepisami
Pomaga to producentom dostosować się do nowych wymagań i ogranicza ryzyko niezgodności z przepisami po ich wejściu w życie w dniu 2 lutego 2026 r.


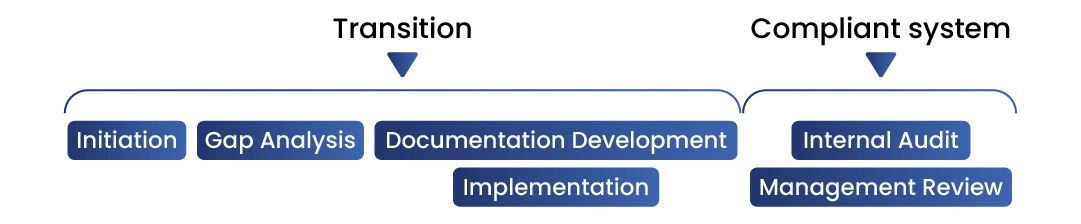
Kluczowe zmiany w procesie przejścia z QSR na QMSR:
![]()
Harmonizacja z terminologią normy ISO 13485:2016
Zapewnia to producentom możliwość wdrażania powszechnie akceptowanych standardów.
![]()
Zarządzanie ryzykiem:
Kładzie ono nacisk na zarządzanie ryzykiem przez cały cykl życia wyrobu medycznego.
![]()
Projektowanie wyrobów i nadzór nad nim
W ramach przepisów FDA QMSR wymagania dotyczące projektowania zostały rozszerzone, aby zapewnić, że wytwórcy w pełni uwzględniają potrzeby użytkowników, bezpieczeństwo wyrobu oraz kryteria działania, co stanowi główny obszar zainteresowania podczas kontroli USFDA.
![]()
Nadzór po wprowadzeniu produktu do obrotu
Firmy muszą wzmocnić system monitorowania po wprowadzeniu do obwodu. Oczekuje się od wytwórców gromadzenia informacji na temat bezpieczeństwa i skuteczności wyrobu, co pomaga w szybkim wykrywaniu i rozwiązywaniu problemów.
![]()
Dokumentacja i prowadzenie rejestrów
Ostateczna norma kładzie nacisk na dokumentację, przy czym rzetelne prowadzenie rejestrów ma kluczowe znaczenie podczas kontroli.


Ważne daty
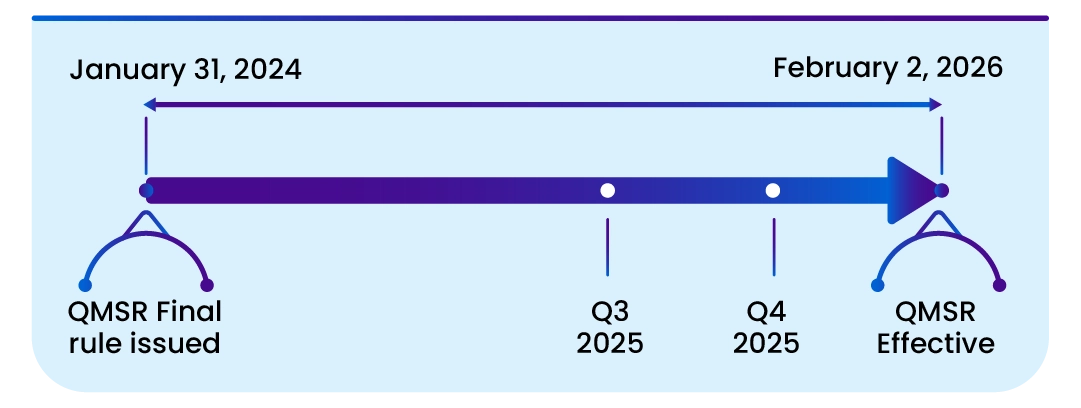
Niniejsza norma wchodzi w życie 2 lutego 2026 r. Włączenie przez odniesienie niektórych materiałów wymienionych w niniejszej normie zostało zatwierdzone przez Dyrektora Federal Register w dniu 2 lutego 2024 r.
Dlaczego warto stosować się do wytycznych FDA QMSR?
![Informacje regulacyjne (RI)]() Przepisy QMSR będą egzekwowane od 2 lutego 2026 r., co oznacza, że producenci mają obowiązek zaktualizować swoje systemy zarządzania jakością.
![Jeden partner do wszystkich zadań]() Terminowe wdrożenie i skuteczne utrzymanie mogą zmniejszyć prawdopodobieństwo wycofania produktu i reklamacji.
![dokładność zgłoszeń – zapewnienie]() Zgodność z QMSR może zmniejszyć liczbę uwag ze strony US FDA, co nie wpłynie na status produktu na rynku regulowanym.
 Przepisy QMSR będą egzekwowane od 2 lutego 2026 r., co oznacza, że producenci mają obowiązek zaktualizować swoje systemy zarządzania jakością.
 Terminowe wdrożenie i skuteczne utrzymanie mogą zmniejszyć prawdopodobieństwo wycofania produktu i reklamacji.
 Zgodność z QMSR może zmniejszyć liczbę uwag ze strony US FDA, co nie wpłynie na status produktu na rynku regulowanym.
Wybierz usługi doradcze FDA QMSR świadczone przez Freyr, gdzie nasi najlepsi w swojej klasie konsultanci poprowadzą Cię skrupulatnie na każdym etapie cyklu życia Twojego wyrobu, aby zapewnić bezproblemowe wdrożenie wymagań QMSR!
QMSR
- Klasyfikacja wyrobów medycznych zgodnie z US-FDA.
- Tworzenie dokumentów zgodnie z 21 CFR 820.
- Analiza luki istniejących dokumentów Systemu Zarządzania Jakością (QMS) zgodnie z 21 CFR 820.
- Plan działań naprawczych w celu zapewnienia zgodności z przepisami 21 CFR 820.
- Audyty próbne.

- Dedykowany zespół ekspertów ds. zapewnienia jakości (QA) zajmujący się wyrobami medycznymi.
- Udowodnione doświadczenie w zapewnianiu zgodności z przepisami 21 CFR 820.
- Elastyczne modele realizacji projektów.