Zamów spotkanie

Przegląd usług w zakresie zgodności z unijnymi przepisami IVDR
Unijne rozporządzenie w sprawie wyrobów medycznych do diagnostyki in vitro (EU IVDR) to nowa podstawa prawna regulująca wprowadzanie do obrotu w Europie wyrobów medycznych do diagnostyki in vitro. Unijne rozporządzenie IVDR ma zastąpić dotychczasową dyrektywę UE dotyczącą wyrobów medycznych do diagnostyki in vitro (UE 98/79/WE). Jako rozporządzenie unijne będzie ono miało zastosowanie we wszystkich państwach członkowskich UE oraz państwach członkowskich Europejskiego Stowarzyszenia Wolnego Handlu (EFTA) bez konieczności jego transpozycji do prawa krajowego tych państw. Jako sprawdzony partner regulacyjny Freyr oferuje producentom usługi doradcze i w zakresie zgodności z przepisami IVDR w Unii Europejskiej, aby zapewnić przestrzeganie przepisów dotyczących diagnostyki in vitro oraz uzyskanie oznakowania CE.
Umów się na spotkanie z naszymi unijnymi ekspertami ds. IVDR
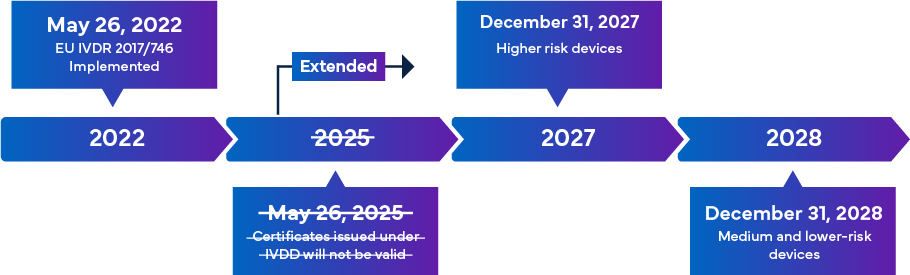
Rozporządzenie IVDR – harmonogram okresu przejściowego
Nowe europejskie rozporządzenie w sprawie wyrobów medycznych do diagnostyki in vitro (IVDR), którego wejście w życie zaplanowano na 26 maja 2022 r., stanowi istotną zmianę w nadzorie regulacyjnym nad wyrobami do diagnostyki in vitro. Przegląd okresu przejściowego IVDR przedstawia się następująco:
Po pełnym wdrożeniu zasady zgodności z rozporządzeniem IVDR zapewniają, że prawie wszystkie wyroby IVD wprowadzane na rynek europejski podlegają ocenie jednostki notyfikowanej (JW) w ramach IVDR oraz certyfikacji oznakowania CE w ramach procedury zatwierdzania wyrobów IVD. W tej sytuacji, oprócz dostosowania do zaktualizowanej klasyfikacji IVDR, producenci muszą niezwłocznie dokonać przeglądu kluczowej dokumentacji technicznej, aby pomyślnie przejść rejestrację wyrobu IVD i uzyskać oznakowanie CE. Wymagania IVDR różnią się w zależności od klasy ryzyka wyrobu IVD. Ogólnie rzecz biorąc, w celu uzyskania certyfikacji wyrobów IVD producenci muszą wykonać następujące czynności:
- Przeglądy dokumentacji technicznej zgodnie z rozporządzeniem IVDR (rozporządzenie UE 2017/746)
- Sporządzenie raportu z oceny działania (PER) dla wszystkich wyrobów IVD
- Monitorowanie działania po wprowadzeniu na rynek (PMPF) zgodnie z załącznikiem XIII, część B rozporządzenia IVDR.
- Sporządzanie raportów w ramach nadzoru nad bezpieczeństwem zgodnie z artykułem 82 rozporządzenia IVDR
Freyr wspiera swoich klientów w przeprowadzaniu systematycznego przeglądu literatury naukowej oraz pomaga w planowaniu i sporządzaniu raportu PER w celu zapewnienia zgodności z przepisami dotyczącymi diagnostyki in vitro. Freyr dysponuje wyspecjalizowanymi ekspertami, którzy świadczą usługi doradcze w zakresie IVDR oraz wsparcie w obszarze nadzoru po wprowadzeniu na rynek (PMS), stanowiącego integralną część systemu zarządzania jakością producenta, a także monitorowania działania po wprowadzeniu na rynek (PMPF).
Skorzystaj z porady ekspertów w zakresie zgodności z unijnymi przepisami IVDR
Usługi w zakresie zgodności z unijnym rozporządzeniem IVDR: EKSPERTYZA i KORZYŚCI
- Plan przejścia na zgodność z rozporządzeniem IVDR
- Przegląd techniczny i analiza luki w wymaganiach IVDR dla ogólnych wymogów bezpieczeństwa i działania (GSPR)
- Wsparcie przy opracowywaniu dokumentacji technicznej zgodnie z wymaganiami IVDR
- Raporty dotyczące ważności naukowej oparte na literaturze i/lub danych wewnętrznych
- Raporty dotyczące działania klinicznego oparte na literaturze i/lub danych wewnętrznych
- Dane kliniczne lub raporty z oceny działania
- Protokoły i raporty z monitorowania działania po wprowadzeniu na rynek (PMPF)
- Protokoły i raporty z nadzoru po wprowadzeniu na rynek (PMS)
- Opracowywanie/aktualizacja innych dokumentów, takich jak ulotki dołączane do opakowania / instrukcje używania (IFU), skrócone instrukcje obsługi (QRI), instrukcje obsługi/użytkowania itp.
- Zapewnienie zgodności z IVDR, rejestracji wyrobów IVD oraz oznakowania CE
- Gruntowna znajomość przepisów i doświadczenie w kluczowych obszarach wpływu unijnego rozporządzenia IVDR
- Model realizacji oparty na zarządzaniu projektami gwarantujący dotrzymanie terminów.
- Wewnętrzni eksperci ds. jednostek notyfikowanych (przegląd raportów przeprowadzany przez interaktywnych egzaminatorów jednostek notyfikowanych)
- Wyspecjalizowane zespoły posiadające interdyscyplinarną wiedzę w zakresie oddziaływania i konkretnych kategorii wyrobów
- Wsparcie międzydziałowe ekspertów ds. wyrobów medycznych w celu zapewnienia zgodności z wymogami
- Kompleksowe usługi w zakresie zgodności, przeglądów i planowania
- Silne doświadczenie w utrzymaniu spójności rezultatów (pod względem czasu i jakości)