Visita Geral à Gestão de Reclamações de Produtos
O estabelecimento de um processo estruturado de tratamento de reclamações de dispositivos médicos é um requisito obrigatório para os fabricantes garantirem a segurança, eficácia e qualidade dos seus produtos, cumprindo a conformidade regulamentar e assegurando uma notificação eficaz de incidentes adversos.
Os especialistas em gestão de reclamações da Freyr ajudam os fabricantes de dispositivos médicos a otimizar o seu sistema de gestão de reclamações, mantendo um processo consistente de investigação de reclamações, desde a receção e triagem, avaliação, investigação, relatório de vigilância e encerramento de reclamações. Ajudamos os clientes a melhorar a experiência do utilizador, respondendo rapidamente aos comentários dos clientes, apoiando a flutuação de alto volume de reclamações e garantindo a submissão atempada de relatórios de defeitos de produtos e eventos adversos às autoridades governamentais.
Serviços de Gestão de Reclamações de Produtos
![Regulatory Intelligence (RI)]() Receção e Triagem
![Um único parceiro para tudo]() Avaliação
![precisão na submissão — garantindo]() Investigação e Encerramento
![precisão na submissão — garantindo]() Notificação
![precisão na submissão — garantindo]() Serviço de tradução de dispositivos médicos
![precisão na submissão — garantindo]() GFE
 Receção e Triagem
 Avaliação
 Investigação e Encerramento
 Notificação
 Serviço de tradução de dispositivos médicos
 GFE
Experiência e Vantagens na Gestão de Reclamações de Produtos
- Receção, Triagem, Avaliação, Investigação e Encerramento
- Relatórios de Vigilância
- Notificação de dispositivos médicos (MDR)
- Notificação suplementar de dispositivos médicos (SMDR)
- Documentação dos motivos de notificação
- Relatórios EU MDR e OUS
- Relatórios de painel inteligente
- Tradução de idiomas
- Especialistas Dedicados
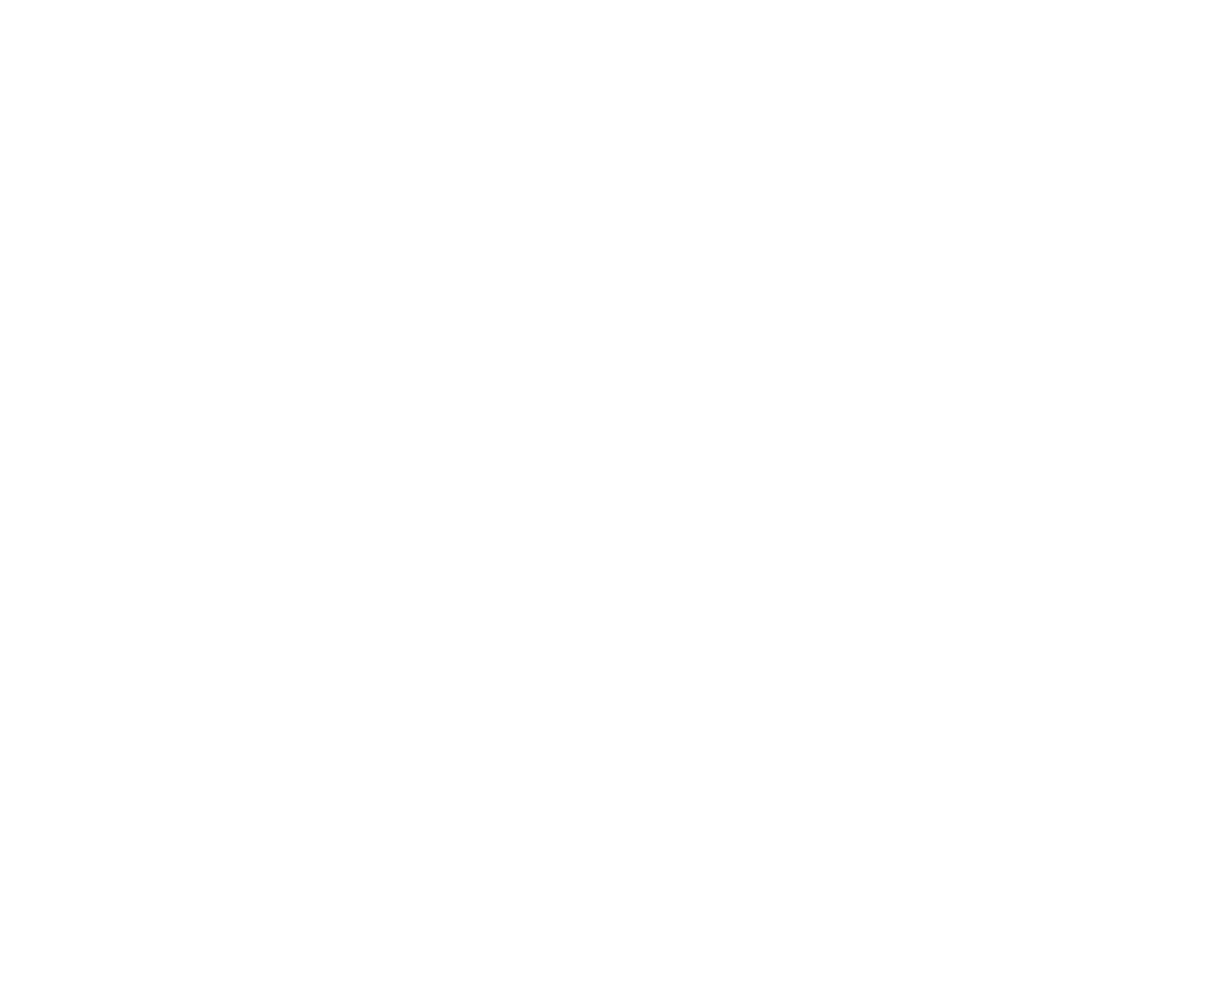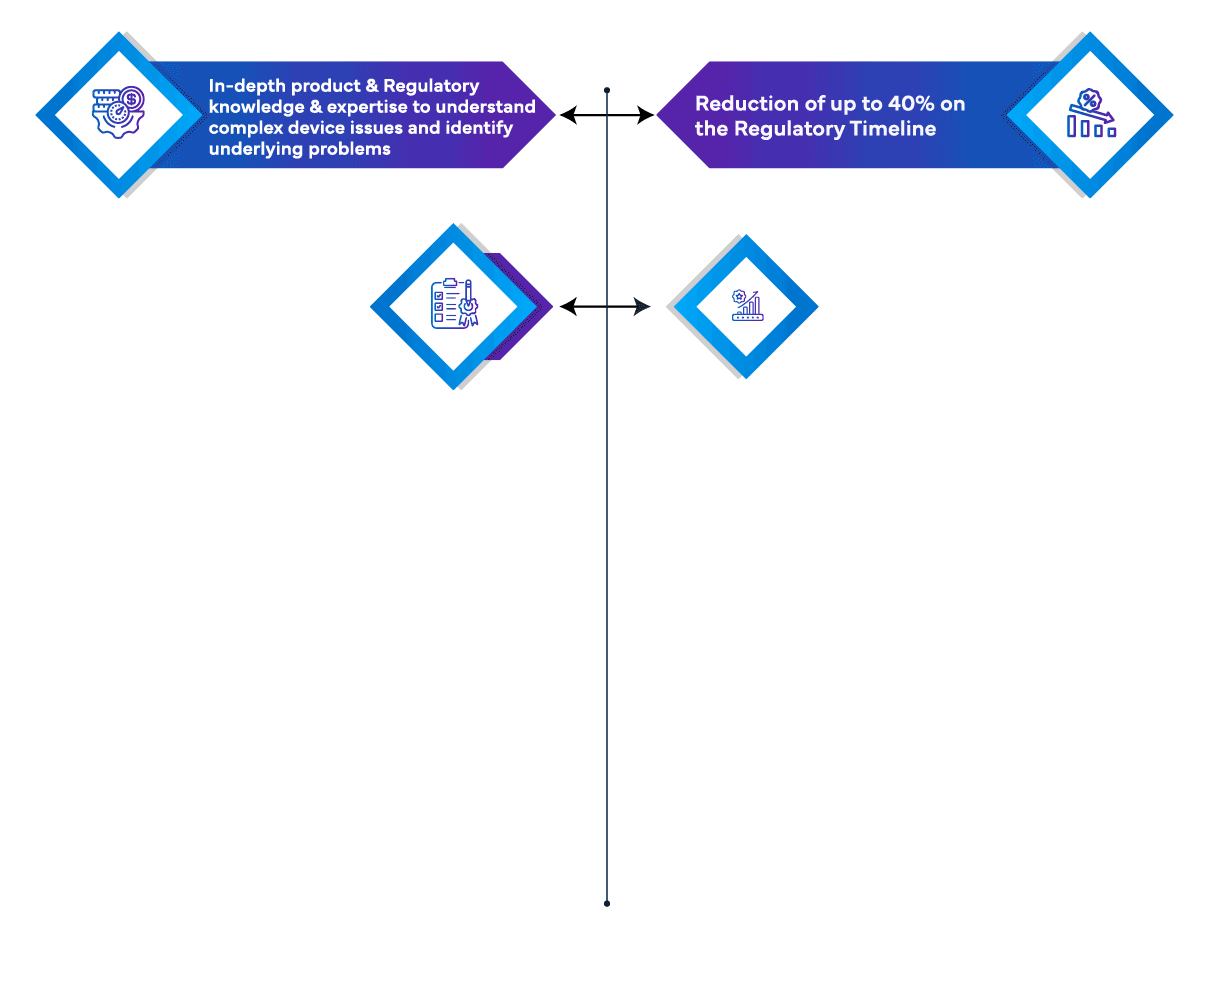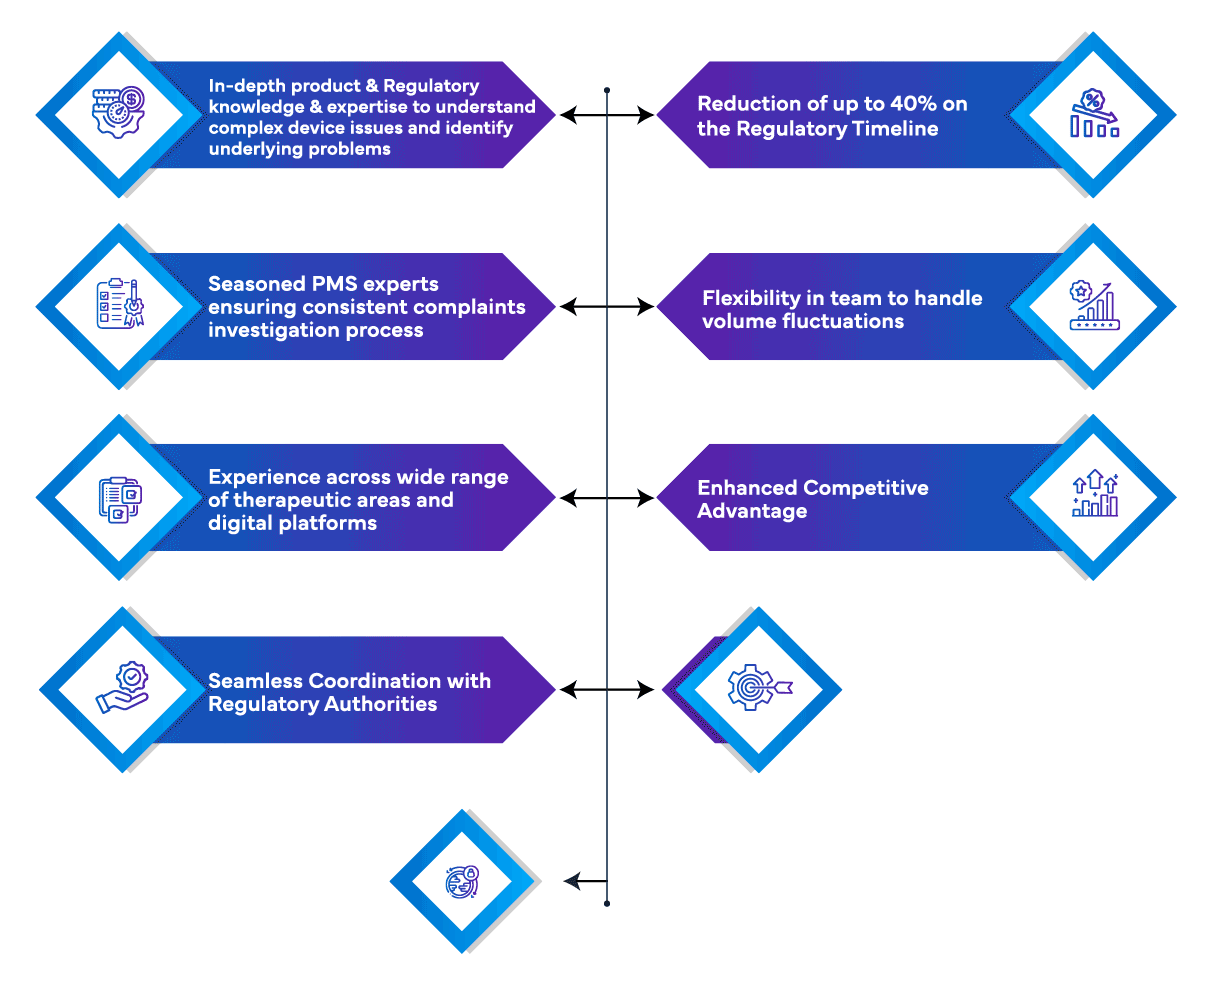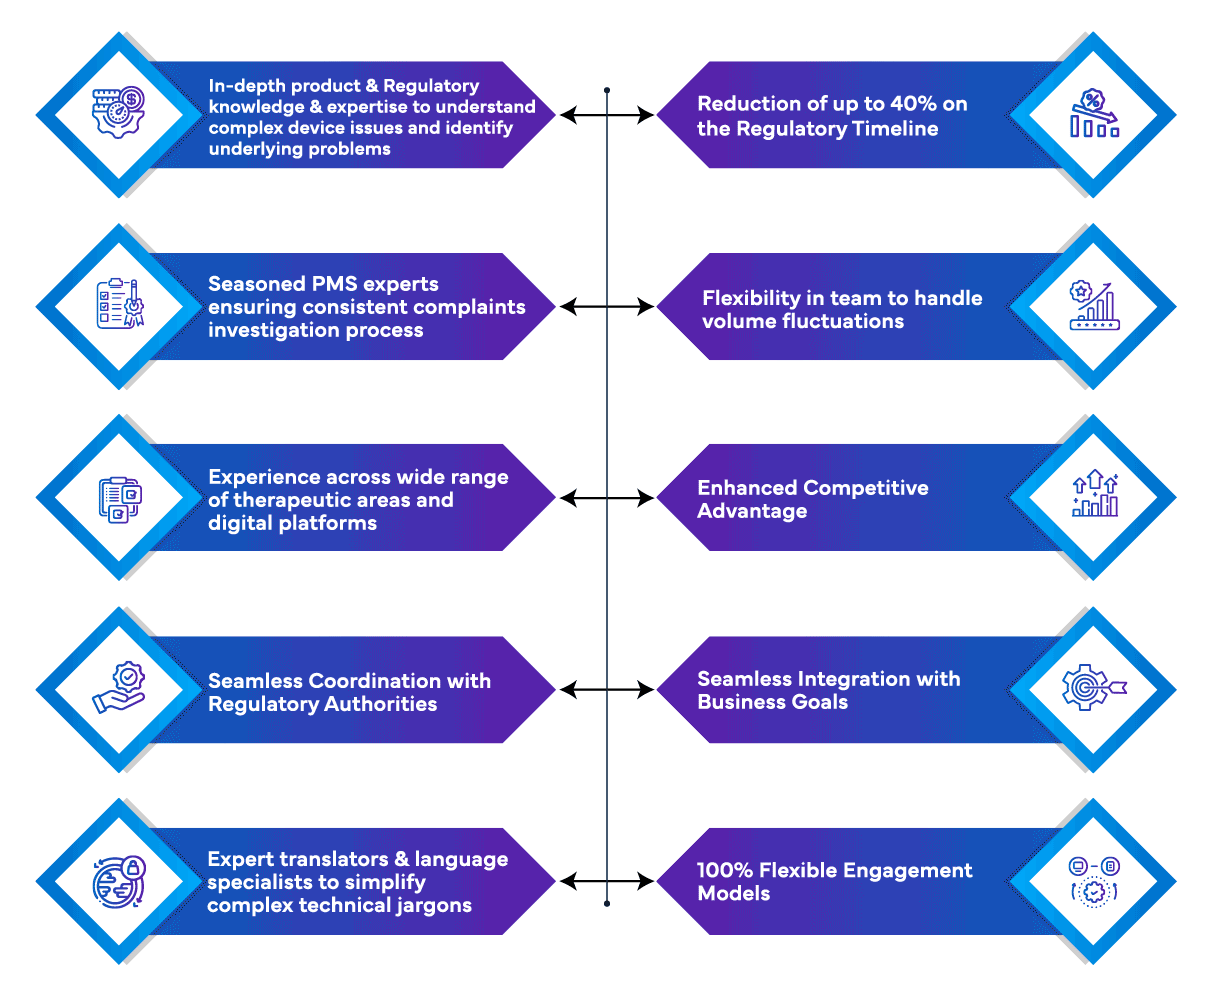
- Conhecimento e especialização aprofundados sobre produtos e regulamentação para compreender problemas complexos de dispositivos e identificar problemas subjacentes.
- Especialistas experientes em PMS garantem um processo consistente de investigação de reclamações
- Flexibilidade na equipa para lidar com flutuações de volume
- Experiência numa vasta gama de áreas terapêuticas e plataformas digitais
- Tradutores especializados e especialistas em línguas simplificam o jargão técnico complexo
Porquê estabelecer uma parceria com a Freyr?
Perguntas Frequentes (FAQs)
Estamos aqui para lhe fornecer a informação de que necessita de forma rápida e eficiente.
1. O que é um sistema de gestão de reclamações de dispositivos médicos e porque é vital?
Um sistema de gestão de reclamações de dispositivos médicos (CMS) é um processo estruturado para registar, triar, investigar e encerrar reclamações relativas à segurança ou ao desempenho de um dispositivo. É vital porque tal sistema assegura a conformidade regulamentar, apoia a vigilância pós-comercialização (PMS) e protege a segurança do paciente.
2. Quais são as principais fases do ciclo de vida de uma reclamação?
O ciclo de vida de uma reclamação inclui:
- Receção e triagem: registo da reclamação e classificação da sua gravidade ou "notificabilidade"
- Avaliação e investigação: análise de causa raiz, testes, avaliação de tendências
- Encerramento: documentação das conclusões, implementação de ações corretivas e preventivas (CAPA) e fecho do registo.
3. O que constitui uma "reclamação notificável" ao abrigo do EU MDR ou da norma FDA 21 CFR 803?
Uma reclamação notificável é aquela que alega que um dispositivo causou (ou poderá causar) a morte ou uma lesão grave, ou que sofreu uma avaria de tal forma que provavelmente causaria uma lesão grave caso se repetisse. Tanto a regulamentação da UE como a dos EUA definem critérios específicos para a notificação obrigatória. A avaliação e notificação rápidas dessas reclamações são essenciais para garantir a conformidade.
4. Que papel desempenham a notificação de vigilância e os relatórios de eventos adversos na gestão de reclamações?
Quando se considera que uma reclamação envolve um evento adverso grave ou um risco para a saúde, isso aciona a notificação de vigilância ou a Medical Device Reporting (MDR/SMDR). Estes relatórios devem ser submetidos às autoridades regulamentares competentes dentro dos prazos definidos. Os sistemas eficazes de gestão de reclamações asseguram uma avaliação rápida e uma notificação atempada.
5. De que forma a análise de tendências apoia a segurança do produto e a conformidade regulamentar?
A análise de tendências consiste em agregar dados de reclamações ao longo do tempo para detetar padrões (por exemplo, avarias repetidas de dispositivos ou modos de falha). Isto permite que os fabricantes iniciem proativamente ações CAPA, ajustem o design ou o fabrico do dispositivo e apoiem as atividades de PMS — reduzindo assim o risco de recolhas do mercado e melhorando a segurança do dispositivo.
6. Qual é a importância de manter um processo de reclamações pronto para auditoria?
Um dossiê de reclamações pronto para auditoria inclui registos completos da receção da reclamação, investigação, análise de causa raiz, documentação de CAPA, resultados e observações de fecho. As inspeções regulamentares centram-se frequentemente em saber se o tratamento das reclamações é feito em tempo útil, devidamente documentado e integrado no PMS. Sistemas robustos minimizam o risco regulamentar.
7. De que forma as variações regulamentares globais afetam a gestão de reclamações?
As diferentes regiões têm definições, prazos e limiares distintos para a notificação de reclamações (por exemplo, UE vs US vs Ásia-Pacífico). Um sistema de gestão de reclamações globalmente competente deve incorporar Regulatory intelligence, modelos específicos para cada região, suporte multilingue e coordenação de dados globais para assegurar a conformidade em todos os mercados.
8. Que documentação técnica é necessária ao investigar uma reclamação?
Ao investigar uma reclamação, a documentação deve incluir a identificação do dispositivo (UDI, lote/série), o histórico de assistência/reparação, o ambiente de utilização, o modo de falha, a análise de causa raiz (RCA), os resultados de testes/inspeções, os detalhes de iniciação da CAPA, os prazos e o resumo do fecho. Manter a rastreabilidade e a profundidade da investigação é crucial para as autoridades regulamentares.
9. De que forma a automatização e os painéis de controlo podem melhorar o tratamento de reclamações?
A automatização e os painéis de controlo proporcionam visibilidade em tempo real sobre o volume de reclamações, o estado de triagem, as investigações em curso, os ciclos de CAPA e os prazos de notificação regulamentar. Estes recursos apoiam a tomada de decisões baseada em dados, melhoram a eficiência operacional e permitem uma resposta e resolução mais rápidas — aspetos essenciais para fluxos elevados de reclamações.
10. Qual é o papel do tratamento de reclamações na vigilância pós-comercialização (PMS)?
Os dados de reclamações constituem uma componente fundamental do sistema PMS de um dispositivo. Os contributos obtidos através das tendências das reclamações alimentam os PSURs (Relatórios Periódicos de Atualização de Segurança), a avaliação de desempenho e a monitorização do ciclo de vida do dispositivo. A integração do tratamento de reclamações com o PMS assegura uma vigilância contínua após o lançamento do produto.
11. Como devem os fabricantes classificar e dar prioridade às reclamações com base no risco?
Os fabricantes devem classificar as reclamações com base na classe do dispositivo, na gravidade do resultado, no potencial de danos e na obrigatoriedade de notificação regulamentar. As reclamações de elevado risco (por exemplo, morte, lesão, avaria que resulte em danos) devem ser priorizadas para investigação e notificação imediatas, enquanto as reclamações de menor risco seguem os fluxos de trabalho de investigação padrão. Esta priorização baseada no risco otimiza a afetação de recursos e a conformidade.
12. Que medidas preventivas podem reduzir o volume de reclamações?
As medidas preventivas eficazes incluem um controlo de conceção robusto (incluindo a gestão de riscos ao abrigo da norma ISO 14971), garantia de qualidade dos fornecedores, circuitos de feedback dos utilizadores, testes de usabilidade de dispositivos (Engenharia de Fatores Humanos) e formação para equipas de campo e de assistência. A implementação destas medidas conduz a um menor número de reclamações, investigações mais fluidas e melhor fiabilidade do produto.
13. Qual é a importância da tradução multilingue na gestão global de reclamações?
Para a gestão global de reclamações, a documentação, as comunicações com os clientes e as submissões regulamentares devem ser traduzidas para os idiomas locais e formatadas de acordo com os requisitos regionais. Os serviços de tradução multilingue asseguram a clareza, a aceitabilidade regulamentar e a eficiência das investigações em todas as jurisdições.
14. Porque devem os fabricantes estabelecer parceria com um fornecedor especializado para serviços de gestão de reclamações?
Fazer parceria com um fornecedor especializado proporciona acesso a peritos dedicados (SMEs - Subject Matter Experts), processos estabelecidos para a receção, triagem e investigação de reclamações, plataformas tecnológicas (painéis de controlo, integração com o RIM), inteligência regulamentar global e recursos dimensionáveis para fluxos elevados de reclamações. Isto ajuda os fabricantes a manter a conformidade, a reduzir o risco e a concentrar-se na inovação principal.