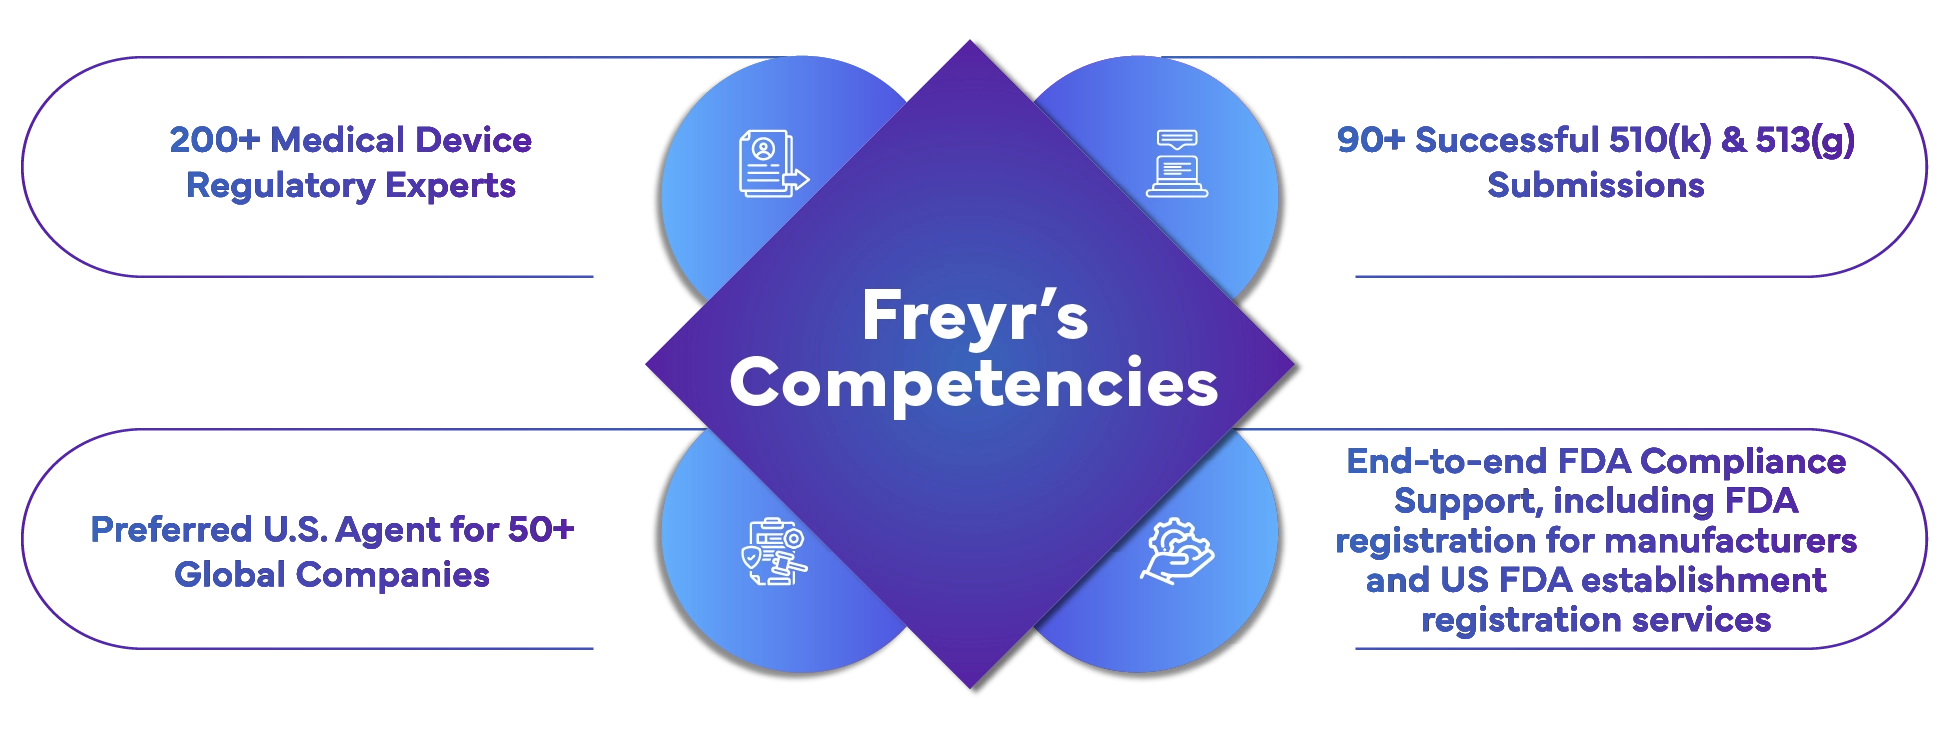
Kompleksowe usługi zgodności z FDA
- Zgłoszenie 510(k) (Tradycyjne, Specjalne, Skrócone)
- Wsparcie w klasyfikacji De Novo
- Zgłoszenie i zatwierdzenie PMA
- Usługi Agenta US dla placówek zarejestrowanych w FDA
- Zgodność Systemu Jakości (21 CFR Part 820)
- Zgodność etykietowania UDI
- Wsparcie w uzyskaniu certyfikacji MDSAP
- Zgodność z QSR dla produktów złożonych (21 CFR część 4)
- Zgodność z audytami BIMO
- Powiadomienie przed wprowadzeniem do obrotu / Zgoda 510(k) (Tradycyjne, Specjalne, Uproszczone)
- Klasyfikacja De-Novo
- Zatwierdzenie przed wprowadzeniem do obrotu (PMA) – Oryginał i SUP
- Zwolnienie z przepisu o wyrobach medycznych stosowanych w celach humanitarnych (HDE)
- Zwolnienie dla wyrobów badanych (IDE)
- Złożenie wniosków Pre-RFD i RFD do Biura Produktów Łączonych
- Spotkania w ramach Q-Submission z US FDA (Przed złożeniem wniosku, SIR, Określenie ryzyka badania)
- 21 CFR 801 – Ogólna zgodność etykietowania oraz zgodność specyficzna dla wyrobów
- Zgodność etykietowania UDI
- Oznaczenie małego przedsiębiorstwa (SBD) i zwolnienie CLIA
Czy jesteś gotowy, aby z łatwością przejść przez złożoną rejestrację produktów medycznych w FDA?
Historie sukcesu
Freyr Solutions pomogła firmie z Wielkiej Brytanii pokonać przeszkody regulacyjne, uzupełniając brakujące dane i wyjaśniając produkty referencyjne w celu przyspieszonego zatwierdzenia 510(k), zapewniając pełną rejestrację firmy w FDA i zgodność z przepisami.
Często zadawane pytania
Zgłoszenie 510(k) jest wymagane dla urządzeń, które mają legalnie wprowadzony na rynek produkt referencyjny. Proces ten dowodzi, że Twoje urządzenie jest tak samo bezpieczne i skuteczne jak istniejące, zarejestrowane w FDA urządzenie medyczne dostępne na rynku.
- 510(k): Dla urządzeń podobnych do już istniejących na rynku (umiarkowane ryzyko).
- De Novo: Dla nowych urządzeń bez produktu referencyjnego (umiarkowane do niskiego ryzyko).
- PMA: Wymagane dla urządzeń wysokiego ryzyka, gdzie konieczne są obszerne dane dotyczące bezpieczeństwa i skuteczności.
Czas trwania różni się w zależności od wybranej ścieżki. Zgłoszenie 510(k) zazwyczaj trwa 90-120 dni, natomiast proces PMA może trwać 180 dni lub dłużej. Freyr Solutions zapewnia szybszy i bardziej efektywny proces dzięki skrupulatnemu przygotowaniu i wsparciu w rejestracji placówki w FDA.
Będziesz potrzebować takich szczegółów jak:
- Klasyfikacja urządzenia i zamierzone zastosowanie
- Dane dotyczące projektu, działania i bezpieczeństwa
- Dowody kliniczne (jeśli dotyczy)
- Informacje dotyczące oznakowania i opakowań
Freyr pomaga w płynnym gromadzeniu i zarządzaniu tymi elementami, aby zapewnić, że jesteś w pełni zarejestrowanym producentem w FDA.
FDA wymaga od zagranicznych producentów wyznaczenia Agenta US do zarządzania komunikacją i zapewnienia zgodności regulacyjnej. Sprawdzona wiedza firmy Freyr jako zaufanego, zarejestrowanego przez FDA agenta podmiotu w US upraszcza Państwa współpracę z FDA.
Oczywiście. Freyr zapewnia pełny nadzór po wprowadzeniu do obrotu, aktualizacje oznakowania, wsparcie w przygotowaniu do audytu oraz monitorowanie zgodności dla miejsc zarejestrowanych przez FDA.
Freyr przyspiesza zatwierdzenia poprzez:
- Identyfikację właściwej ścieżki zgłoszeniowej
- Przeprowadzanie szczegółowej analizy luk w dokumentach technicznych
- Zapewnianie strategii przed złożeniem wniosku i spotkań regulacyjnych z FDA
Świętujemy sukcesy naszych klientów
wyroby medyczne
Wsparcie w zakresie rejestracji i LR
Globalne
Freyr jest niezastąpionym partnerem w osiąganiu szybkiej globalnej skalowalności naszego biznesu z zakresu oprogramowania jako wyrobu medycznego (SaMD). Jako startup, pozyskanie wiedzy na temat światowych przepisów jest zbyt kosztowne. Konkurencyjne ceny i spersonalizowane usługi Freyr pozwoliły nam uzyskać tę wiedzę za ułamek kosztów zatrudnienia pełnoetatowych pracowników. Responsywność zespołu i zdolność adaptacji do priorytetów projektowych znacznie ułatwiły nam postępy. Polecamy Freyr każdej firmie poszukującej fachowego doradztwa i wsparcia w dziedzinie regulacji wyrobów medycznych.
Arie Henkin
Wiceprezes ds. Jakości i Regulacji, wiodąca firma SaMD z siedzibą w Australii
wyroby medyczne
Usługi szwajcarskiego przedstawiciela
Japonia i Szwajcaria
Szczerze cieszę się ze współpracy z firmą Freyr i uważam ich za niezwykle cenny zasób oraz przedłużenie mojego własnego zespołu. Są niezawodni i dokładni, a ich ceny są konkurencyjne. Poza tym bez wahania ponownie podjmę współpracę z Freyr.
Darren Mansell
Menedżer ds. Spraw regulacyjnych, brytyjska globalna firma zajmująca się projektowaniem i produkcją wyrobów medycznych
wyroby medyczne
Usługi rejestracji i AR
Malezja i Indonezja
Freyr zapewnia niezawodne usługi i wiedzę ekspercką w wielu krajach. Mogę polegać na firmie Freyr, jeśli chodzi o dostarczanie informacji niezbędnych do podjęcia świadomej decyzji przed podpisaniem formalnej umowy o dzieło. Gdy projekt jest już w toku, zespół Freyr działa profesjonalnie, realizując prace i zapewniając doskonałą komunikację na temat postępów.