Resumen de los servicios de cumplimiento del reglamento IVDR de la UE
El reglamento europeo sobre productos sanitarios de diagnóstico in vitro (IVDR de la UE) establece una nueva base reglamentaria para la comercialización en Europa de los productos sanitarios de diagnóstico in vitro. El reglamento IVDR de la UE está destinado a sustituir a la directiva actual de la UE sobre dichos productos (UE 98/79/CE). Al tratarse de un reglamento europeo, será aplicable en todos los Estados miembros de la UE y en los Estados miembros de la Asociación Europea de Libre Comercio (AELC), sin necesidad de trasposición al derecho de los países afectados. Como socio reglamentario de confianza, Freyr ofrece a los fabricantes servicios de asesoramiento y cumplimiento en materia de IVDR en la UE, con el fin de garantizar la conformidad con las normativas sobre diagnóstico in vitro y el marcado CE.
El reglamento IVDR: Calendario de transición
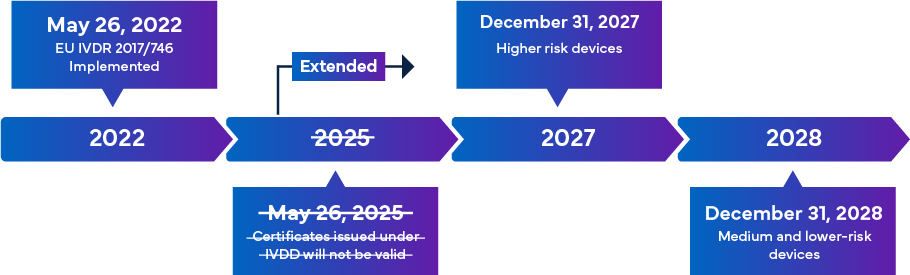
Previsto para entrar en vigor el 26 de mayo de 2022, el nuevo reglamento europeo IVDR se considera un cambio importante en la vigilancia reglamentaria de los productos sanitarios de diagnóstico in vitro. El resumen de la transición del IVDR es el siguiente:
Una vez implementadas por completo, las normas de cumplimiento del IVDR garantizan que casi todos los IVD que ingresan al mercado europeo se sometan a la revisión del organismo notificado (ON) del IVDR y a la certificación del marcado CE como parte del proceso de aprobación de los IVD. En este escenario, además de adaptarse a la clasificación actualizada del IVDR, los fabricantes deben revisar de inmediato la documentación técnica clave para lograr el registro exitoso del IVD y el marcado CE. Los requisitos del IVDR varían según la clase de riesgo del IVD. Por lo general, para la certificación de los IVD, los fabricantes deben realizar las siguientes operaciones:
- Revisiones de expedientes técnicos conforme al reglamento IVDR (Reglamento UE 2017/746)
- Preparación del informe de evaluación del rendimiento (PER) para todos los IVD
- Seguimiento del rendimiento posterior a la comercialización (SPPM) de conformidad con el anexo XIII, parte B, del IVDR.
- Informe de farmacovigilancia de conformidad con el artículo 82 del IVDR
Freyr apoya a sus clientes en la realización de una revisión sistemática de la literatura científica y les ayuda a planificar y preparar un PER para cumplir con la reglamentación sobre diagnóstico in vitro. Freyr cuenta con expertos especializados que ofrecen servicios de asesoramiento sobre el IVDR y apoyo para la vigilancia posterior a la comercialización (PMS), que forma parte integral del sistema de gestión de la calidad del fabricante, así como del seguimiento del rendimiento posterior a la comercialización (SPPM).
Obtenga asesoramiento experto sobre el cumplimiento del IVDR de la UE
Servicios de cumplimiento del IVDR de la UE EXPERTIZAS y VENTAJAS
- Plan de transición para el cumplimiento del IVDR
- Revisión técnica y análisis de deficiencias de los requisitos del IVDR para los GSPR (requisitos generales de seguridad y rendimiento)
- Apoyar la compilación del expediente técnico de conformidad con los requisitos del IVDR
- Informes de validez científica basados en la literatura y/o datos internos
- Informes sobre el rendimiento clínico basados en la literatura y/o datos internos
- Datos clínicos o informes de evaluación del rendimiento
- Protocolos e informes de seguimiento del rendimiento posterior a la comercialización (SPPM)
- Protocolos e informes de vigilancia posterior a la comercialización (PMS)
- Redactar o revisar otros documentos como folletos de envases/IFU (instrucciones de uso), instrucciones de referencia rápida (QRI), manual de uso/operación, etc.
- Garantizar el cumplimiento del IVDR, el registro del IVD y el marcado CE
- Sólida comprensión de la reglamentación y experiencia en áreas de impacto clave del IVDR de la UE
- Modelo de entrega centrado en la gestión de proyectos para garantizar el cumplimiento de los plazos.
- Expertos internos del ON (revisión del informe por parte de los examinadores interactivos del ON)
- Equipos especializados con experiencia transversal en áreas de impacto y categorías de dispositivos específicos
- Aportes multifuncionales de expertos en dispositivos médicos para cumplir con los requisitos
- Conjunto de servicios relacionados con la conformidad, la revisión y la planificación
- Gran experiencia en el mantenimiento de la coherencia de los entregables (en tiempo y calidad)