

¿Qué es el QMSR?
La QMSR de la FDA es un enfoque simplificado para alinearse con los requisitos de la norma ISO 13485:2016, que es una actualización de la estructura anterior del QSR. Esta alineación es crucial porque simplifica el cumplimiento reglamentario global para los fabricantes, especialmente aquellos que operan a nivel mundial. Esta armonización permitirá a las empresas cumplir con los requisitos reglamentarios tanto en US como en otros mercados de una manera mucho más unificada.
La QMSR exige mejoras en la gestión de riesgos, el diseño de dispositivos y la vigilancia posterior a la comercialización. Esta actualización puede añadir más complejidad, pero también ofrece a los fabricantes la oportunidad de estandarizar sus procedimientos de calidad, lo que a su vez aumenta la seguridad de los dispositivos y mejora la documentación, algo que puede ser fundamental durante las inspecciones de la USFDA.
¿Por qué es crucial la transición del QSR al QMSR?
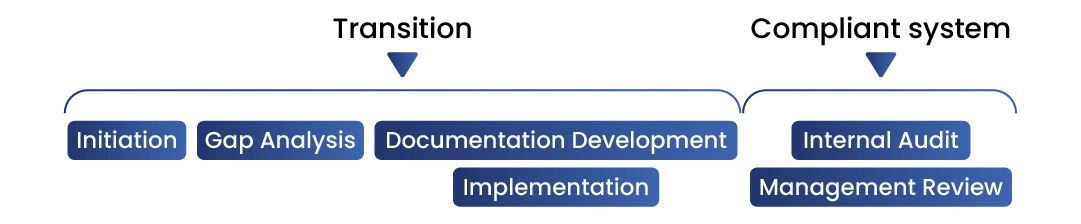
![]()
Alineación con las normas globales
Esto ayudará a los fabricantes a armonizar con los requisitos globales del SGC para Dispositivos Médicos mediante la actualización a la QMSR, lo que reduce las duplicaciones reglamentarias para los fabricantes de Dispositivos Médicos que operan a nivel mundial.
![]()
Mejora de la Calidad, la Seguridad y la Eficacia
Esta integración garantiza que los dispositivos se fabriquen conforme a los requisitos globales del SGC. Esto ayuda al fabricante a mejorar la calidad y la seguridad de los dispositivos.
![]()
Cumplimiento reglamentario
Esto ayuda a los fabricantes a adaptarse a los nuevos requisitos y reduce el riesgo de incumplimiento cuando la regulación entre en vigor el 2 de febrero de 2026.


Cambios clave para la transición del QSR al QMSR:
![]()
Armonización con la terminología de ISO 13485:2016
Esto garantiza que los fabricantes adopten normas aceptadas a nivel mundial.
![]()
Gestión de riesgos:
Se hace hincapié en la gestión de riesgos durante todo el ciclo de vida del Dispositivo Médico.
![]()
Diseño y controles de los dispositivos
Bajo la QMSR de la FDA, los controles de diseño se ampliaron para garantizar que los fabricantes tengan plenamente en cuenta las necesidades de los usuarios, la seguridad del dispositivo y los criterios de rendimiento, lo cual es un área de enfoque principal durante la inspección de la USFDA.
![]()
Post-Market Surveillance
Las empresas necesitan impulsar el sistema de seguimiento posterior a la comercialización. Esto exigirá que los fabricantes recopilen información sobre la seguridad y la eficacia del dispositivo, lo que ayudará a detectar y resolver problemas con rapidez.
![]()
Documentación y mantenimiento de registros
La regla final enfatiza la documentación, por lo que llevar un registro exhaustivo es fundamental durante la inspección.


Fechas importantes
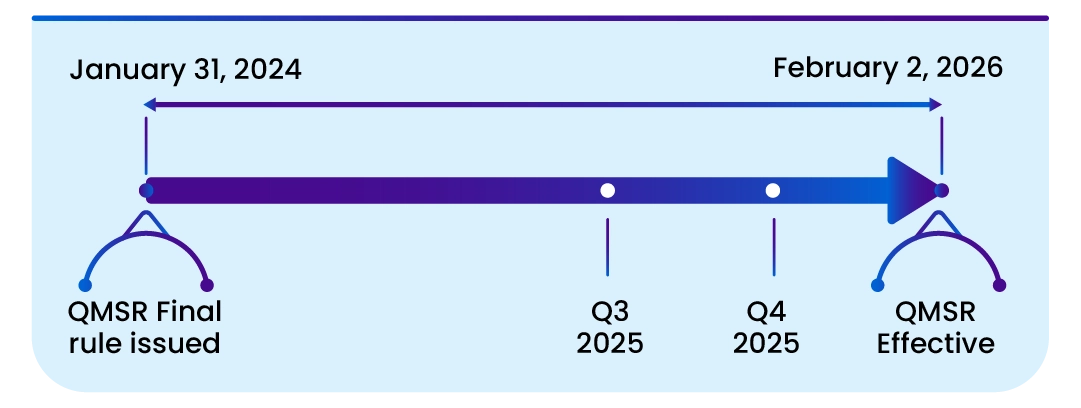
Esta regla entra en vigor a partir del 2 de febrero de 2026. La incorporación por referencia de cierto material enumerado en esta regla está aprobada por el Director del Registro Federal el 2 de febrero de 2024.
Obtenga asesoramiento experto sobre el cumplimiento de su QMSR
¿Por qué debe cumplir con el marco de QMSR de la FDA?
![Inteligencia Reglamentaria (RI)]() El QMSR se aplicará a partir del 2 de febrero de 2026, lo cual es obligatorio para que los fabricantes actualicen su SGC.
![Un único socio para todo]() La implementación oportuna y el mantenimiento eficaz pueden reducir la probabilidad de retiros de productos y quejas.
![exactitud en la presentación, garantizando]() El cumplimiento de QMSR puede reducir las observaciones de la US FDA, lo cual no afectará el estado del producto en el mercado reglamentario.
 El QMSR se aplicará a partir del 2 de febrero de 2026, lo cual es obligatorio para que los fabricantes actualicen su SGC.
 La implementación oportuna y el mantenimiento eficaz pueden reducir la probabilidad de retiros de productos y quejas.
 El cumplimiento de QMSR puede reducir las observaciones de la US FDA, lo cual no afectará el estado del producto en el mercado reglamentario.
Elija los servicios de consultoría de QMSR de la FDA de Freyr, donde nuestros mejores consultores lo guiarán minuciosamente en cada paso del ciclo de vida de su dispositivo para garantizar una implementación fluida de los requisitos de QMSR.
Obtenga asesoramiento experto sobre el cumplimiento de su QMSR
QMSR
- Clasificación de Dispositivos Médicos según la US-FDA.
- Creación de documentos según 21 CFR 820.
- Análisis de deficiencias de los documentos existentes del Sistema de Gestión de la Calidad (SGC) conforme a 21 CFR 820.
- Plan de remediación para el cumplimiento de 21 CFR 820.
- Auditorías de prueba.

- Un equipo dedicado de expertos en Aseguramiento de la Calidad (QA) especializados en Dispositivos Médicos.
- Experiencia comprobada en la gestión del cumplimiento de 21 CFR 820.
- Modelos de ejecución de proyectos flexibles.