

Che cos'è il QMSR?
La QMSR della FDA è un approccio semplificato per allinearsi ai requisiti della norma ISO 13485:2016, che rappresenta un aggiornamento della precedente struttura QSR. Questo allineamento è fondamentale perché semplifica la conformità globale per i produttori, in particolare per quelli che operano a livello internazionale. Questa armonizzazione consentirà alle aziende di soddisfare i requisiti regolatori sia negli US che in altri mercati in modo molto più unificato.
Il QMSR impone miglioramenti nella gestione del rischio, nella progettazione dei dispositivi e nella sorveglianza post-commercializzazione. Questo aggiornamento può aggiungere complessità, ma offre anche ai produttori l'opportunità di standardizzare le proprie procedure di qualità, il che a sua volta aumenta la sicurezza del dispositivo e migliora la documentazione, aspetto che può rivelarsi fondamentale durante le ispezioni della USFDA.
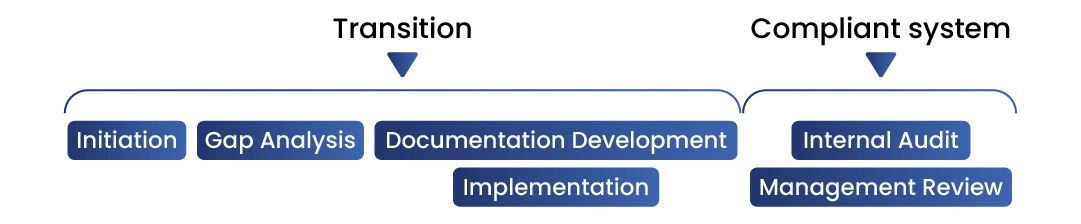
Perché la transizione da QSR a QMSR è fondamentale?
![]()
Allineamento agli standard globali
Questo aiuterà i produttori a uniformarsi al sistema di gestione della qualità globale per i requisiti dei dispositivi medici eseguendo l'aggiornamento al QMSR, riducendo così le ridondanze regolatorie per i produttori di dispositivi medici che operano a livello globale.
![]()
Miglioramento di qualità, sicurezza ed efficacia
Questa integrazione garantisce che i dispositivi siano fabbricati secondo i requisiti globali del sistema di gestione della qualità. Ciò aiuta il produttore a migliorare la qualità e la sicurezza dei dispositivi.
![]()
Conformità regolatoria
Ciò aiuta i produttori ad adattarsi ai nuovi requisiti e riduce il rischio di non conformità quando il regolamento entrerà in vigore il 2 febbraio 2026.


Principali modifiche per la transizione da QSR a QMSR:
![]()
Armonizzazione con la terminologia della norma ISO 13485:2016
Ciò garantisce che i produttori adottino standard universalmente riconosciuti.
![]()
Gestione del rischio:
Viene posta l'attenzione sulla gestione del rischio lungo tutto il ciclo di vita del dispositivo medico.
![]()
Progettazione e controlli del dispositivo
Con il QMSR della FDA, i controlli di progettazione sono stati ampliati per garantire che i produttori tengano pienamente conto delle esigenze degli utenti, della sicurezza del dispositivo e dei criteri di prestazione, che rappresentano un'area di principale attenzione durante l'ispezione della USFDA
![]()
Sorveglianza post-commercializzazione
Le aziende devono potenziare il sistema di monitoraggio post-commercializzazione. Ciò richiederà ai produttori di raccogliere informazioni sulla sicurezza e sull'efficacia del dispositivo, contribuendo a individuare rapidamente i problemi e a risolverli tempestivamente.
![]()
Documentazione e tenuta dei registri
La norma definitiva pone l'accento sulla documentazione, la quale deve essere approfondita; una meticolosa tenuta dei registri è fondamentale durante l'ispezione.


Date importanti
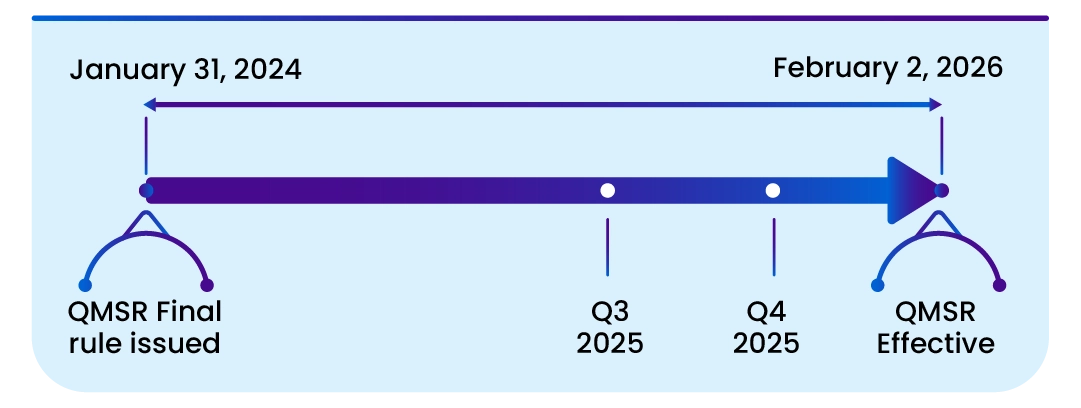
Questa norma entra in vigore dal 2 febbraio 2026. L'incorporazione mediante riferimento di determinati materiali elencati in questa norma è approvata dal Director of the Federal Register il 2 febbraio 2024.
Perché dovresti aderire al quadro normativo QMSR della FDA?
![Regulatory Intelligence (RI)]() Il QMSR sarà applicato a partire dal 2 febbraio 2026 ed è obbligatorio per i produttori aggiornare il proprio QMS.
![Un unico partner per tutto]() Un'implementazione tempestiva e una manutenzione efficace possono ridurre la probabilità di richiami di prodotti e reclami.
![Accuratezza delle richieste: garantire che]() La conformità al QMSR può ridurre i rilievi da parte della US FDA, il che non influirà sullo stato del prodotto nel mercato regolatorio.
 Il QMSR sarà applicato a partire dal 2 febbraio 2026 ed è obbligatorio per i produttori aggiornare il proprio QMS.
 Un'implementazione tempestiva e una manutenzione efficace possono ridurre la probabilità di richiami di prodotti e reclami.
 La conformità al QMSR può ridurre i rilievi da parte della US FDA, il che non influirà sullo stato del prodotto nel mercato regolatorio.
Scegli i servizi di consulenza QMSR FDA di Freyr, dove i nostri migliori consulenti ti guideranno meticolosamente in ogni fase del ciclo di vita del tuo dispositivo per garantire un'implementazione perfetta dei requisiti QMSR!
QMSR
- Classificazione dei dispositivi medici secondo la US-FDA.
- Creazione di documenti secondo il 21 CFR 820.
- Analisi delle differenze (gap analysis) dei documenti del sistema di gestione per la qualità (QMS) esistenti secondo il 21 CFR 820.
- Piano di correzione per la conformità a 21 CFR 820.
- Audit di prova.

- Un team dedicato di esperti di Quality Assurance (QA) in dispositivi medici.
- Comprovata esperienza nella gestione della conformità a 21 CFR 820.
- Modelli di fornitura dei progetti flessibili.