Panoramica dei servizi di conformità IVDR dell'UE
Il regolamento europeo sui dispositivi medico-diagnostici in vitro (EU IVDR) costituisce la nuova base normativa per l'immissione sul mercato europeo dei dispositivi medico-diagnostici in vitro. L'IVDR dell'UE è destinato a sostituire la vigente direttiva dell'UE sui dispositivi medico-diagnostici in vitro (98/79/CE). Trattandosi di un regolamento europeo, sarà applicabile in tutti gli Stati membri dell'UE e nei Paesi membri dell'Associazione europea di libero scambio (EFTA), senza necessità di recepimento nella legislazione nazionale. In qualità di partner normativo di comprovata esperienza, Freyr offre ai produttori servizi di consulenza e conformità IVDR nell'UE, garantendo il rispetto delle normative sui diagnostici in vitro e la marcatura CE.
Il regolamento IVDR: il calendario di transizione
Previsto per l'entrata in vigore il 26 maggio 2022, il nuovo regolamento europeo IVDR rappresenta un cambiamento significativo nella sorveglianza normativa dei dispositivi medico-diagnostici in vitro. Di seguito viene fornita una panoramica della transizione all'IVDR:
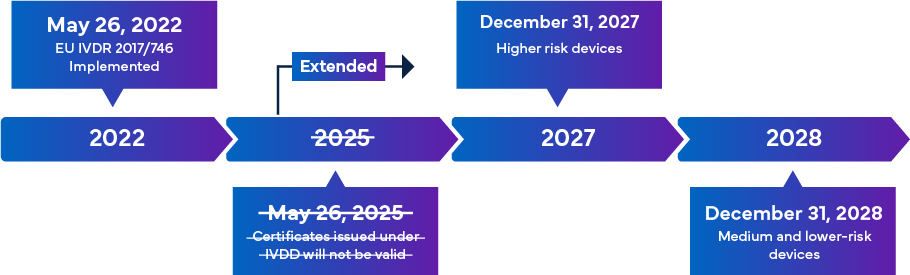
Una volta pienamente attuate, le norme di conformità dell'IVDR garantiscono che quasi tutti i dispositivi IVD immessi sul mercato europeo siano sottoposti alla valutazione da parte di un organismo notificato (NB) ai sensi dell'IVDR e alla certificazione con marcatura CE nell'ambito della procedura di approvazione dei dispositivi IVD. In questo contesto, oltre ad allinearsi alla classificazione aggiornata dell'IVDR, i produttori devono riesaminare tempestivamente la documentazione tecnica fondamentale per completare con successo la registrazione dell'IVD e ottenere la marcatura CE. I requisiti dell'IVDR variano in base alla classe di rischio del dispositivo IVD. In generale, per la certificazione dei dispositivi IVD, i produttori devono svolgere le seguenti attività:
- Revisioni della documentazione tecnica ai sensi del regolamento IVDR (regolamento UE 2017/746)
- Preparazione del rapporto di valutazione delle prestazioni (PER) per tutti i dispositivi medico-diagnostici in vitro (IVD)
- Monitoraggio delle prestazioni successivo alla commercializzazione (PMPF) in conformità all'allegato XIII, parte B, dell'IVDR.
- Rapporto di vigilanza in conformità all'articolo 82 dell'IVDR
Freyr supporta i propri clienti nello svolgimento di una revisione sistematica della letteratura scientifica e li aiuta a pianificare e preparare un PER per garantire la conformità alla normativa sui dispositivi medico-diagnostici in vitro. Freyr si avvale di esperti specializzati che forniscono servizi di consulenza in materia di IVDR e supporto per la sorveglianza post-commercializzazione (PMS), che rappresenta parte integrante del sistema di gestione della qualità del fabbricante, nonché per il monitoraggio delle prestazioni successivo alla commercializzazione (PMPF).
Servizi di conformità EU IVDR - L'ESPERIENZA e i VANTAGGI
- Piano di transizione per la conformità IVDR
- Esame tecnico e analisi delle carenze rispetto ai requisiti dell'IVDR per i GSPR (requisiti generali di sicurezza e prestazione)
- Supporto alla compilazione del fascicolo tecnico in conformità ai requisiti dell'IVDR
- Rapporti di validità scientifica basati su dati di letteratura e/o interni
- Rapporti sulle prestazioni cliniche basati su dati di letteratura e/o interni
- Dati clinici o rapporti di valutazione delle prestazioni
- Protocolli e rapporti di monitoraggio delle prestazioni successivo alla commercializzazione (PMPF)
- Protocolli e rapporti di sorveglianza post-commercializzazione (PMS)
- Stesura e revisione di altri documenti quali fogli illustrativi/IFU (istruzioni per l'uso), guide rapide, manuali d'uso e di funzionamento, ecc.
- Garantire la conformità IVDR, la registrazione dei dispositivi IVD e la marcatura CE
- Profonda comprensione della normativa ed expertise nelle aree di impatto chiave dell'IVDR dell'UE
- Modello di erogazione incentrato sulla gestione di progetto per garantire il rispetto delle tempistiche.
- Esperti interni dell'organismo notificato (esame del rapporto condotto dagli esaminatori dell'organismo notificato)
- Team specializzati con competenze trasversali in aree di impatto e categorie di dispositivi specifiche
- Contributi interfunzionali da parte di esperti di dispositivi medici per il rispetto dei requisiti
- Gamma completa di servizi relativi a conformità, esame e pianificazione
- Consistente esperienza nel mantenere la coerenza dei documenti consegnati (rispetto dei tempi e della qualità)