

2 min de leitura
A US FDA publicou um documento de orientação que ajudará a indústria e a equipe da Autoridade de Saúde a determinar quando uma alteração de software em um dispositivo médico exige que o fabricante realize uma submissão e obtenha a liberação da FDA de uma nova notificação pré-comercialização (510(k)). Esta orientação pretende aumentar a previsibilidade, consistência e transparência do processo de tomada de decisão sobre "quando submeter", fornecendo uma abordagem menos onerosa e descrevendo o enquadramento regulatório, as políticas e as práticas subjacentes a essa decisão, especificamente relacionadas com alterações de software. Vamos conhecer detalhadamente a orientação da FDA.
Princípios orientadores e fluxograma da FDA
Com o intuito de ajudar os fabricantes de dispositivos médicos a aplicarem os princípios principais, o documento fornece um fluxograma, esclarecimentos adicionais e exemplos necessários para tomar decisões sobre uma nova notificação pré-comercialização 510(k) para uma alteração de software feita em um dispositivo já aprovado nos US. Além disso, deve-se seguir vários princípios orientadores ao usar esta orientação para determinar se é necessário submeter uma nova 510(k) para alterar um dispositivo existente. Alguns deles são amplamente conhecidos e derivam da política atual de 510(k) da FDA, e outros são necessários para usar a lógica mencionada nesta orientação. De acordo com a orientação, o esquema fornecido não pode abranger todas as complexidades possíveis relacionadas a tais alterações e como elas afetam a decisão. Portanto, para determinar a necessidade de uma nova notificação pré-comercialização 510(k), os fabricantes de dispositivos médicos devem considerar os princípios gerais e o fluxograma resumidos abaixo.
- Alterações que afetam a segurança ou a eficácia de um dispositivo
- Avaliação inicial baseada no risco
- Consequências não intencionais de alterações
- Utilização da gestão de risco
- Papel dos testes (atividades de verificação e validação) na avaliação de se uma alteração pode afetar significativamente a segurança e a eficácia
- Avaliação de alterações simultâneas para determinar se é necessária a submissão de uma nova 510(k)
- Dispositivo comparativo adequado e o efeito cumulativo das alterações
- Requisito de documentação (21 CFR Parte 820)
- Submissões 510(k) para dispositivos modificados
- Determinações de equivalência substancial
- A submissão de uma nova 510(k) provavelmente será necessária se um fabricante modificar o seu dispositivo de modo a afetar a segurança ou a eficácia do mesmo. No entanto, as alterações que não se destinam a afetar a segurança ou a eficácia de um dispositivo ainda devem ser avaliadas.
- Para determinar se uma alteração ou modificação pode afetar significativamente a segurança ou a eficácia, o fabricante deve primeiro realizar uma avaliação baseada em risco para saber se a alteração pode afetar a segurança ou a eficácia do dispositivo de forma positiva ou negativa. Esta avaliação baseada em risco deve identificar e analisar todos os novos riscos e alterações nos riscos existentes resultantes da alteração do dispositivo e conduzir a uma decisão inicial sobre se a submissão de uma nova 510(k) é necessária.
- Às vezes, ocorrem consequências adicionais não intencionais ou não planeadas que podem ser despoletadas durante as submissões de software. O fluxograma deve avaliar essas consequências para determinar se é necessária a submissão de uma nova 510(k).
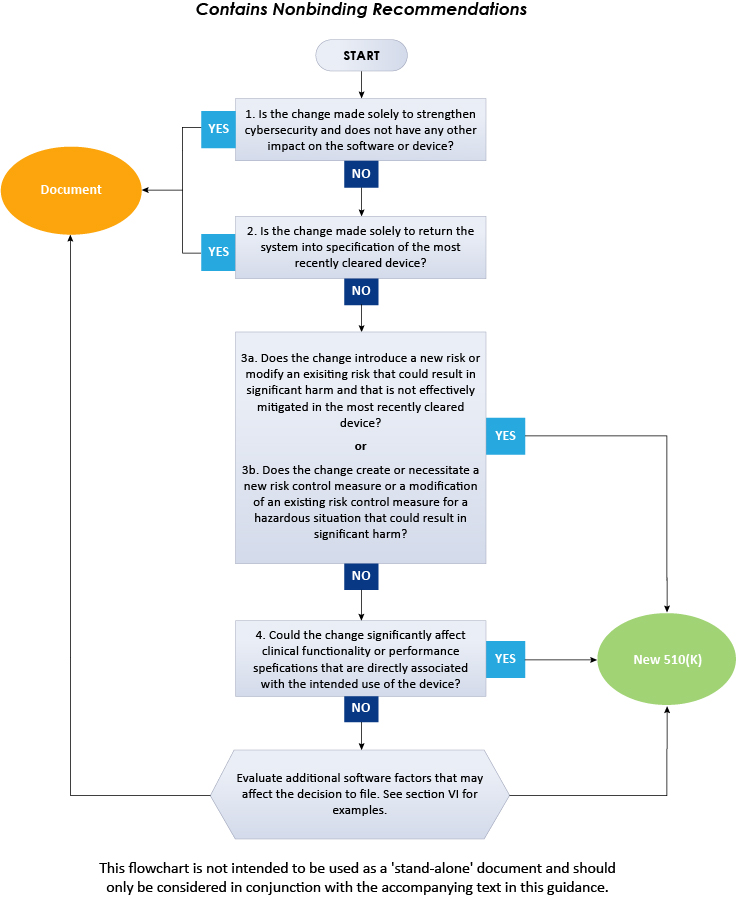
O fluxograma acima ilustra um procedimento passo a passo a ser seguido para decidir sobre a submissão 510(k) para alterações de software em dispositivos existentes. Em conclusão, a presente orientação da FDA descreve em detalhe a abordagem a ser seguida pelos fabricantes de dispositivos médicos ao decidir se as alterações de software num dispositivo médico existente exigem a submissão de uma nova 510(k). Para obter mais informações sobre a orientação da FDA, consulte a Freyr, uma especialista regulatória comprovada. Mantenha-se informado. Mantenha-se em conformidade.









