Visão Geral do Registo de Dispositivos Médicos na Indonésia
A Indonésia iniciou a prestação de cuidados de saúde universais para os seus cidadãos em 2014. Isto influenciou fortemente o crescimento do mercado de Dispositivos Médicos e conduziu a um aumento na importação de Dispositivos Médicos. Os dispositivos na Indonésia são regulados pela Agência Nacional de Controlo de Medicamentos e Alimentos (NADFC), que funciona sob a alçada do Ministério da Saúde da Indonésia (MoH). A regulamentação mais recente em vigor para a importação de Dispositivos Médicos é o Decreto n.º 62, emitido no ano de 2017. As empresas estrangeiras devem nomear um representante local autorizado na Indonésia para o processo de Registo de Dispositivos Médicos na Indonésia.
![]()
Autoridade Regulamentar: Agência Nacional de Controlo de Medicamentos e Alimentos (NADFC)![]()
Regulamento: N.º 62 / 2017![]()
Representante Autorizado: Representante local autorizado na Indonésia![]()
Requisito de SGQ: ISO 13485:2016![]()
Avaliação de Dados Técnicos: NADFC![]()
Validade da Licença: 5 Anos![]()
Requisitos de Rotulagem: N.º 62 / 2017![]()
Formato de Submissão: online / Papel![]()
Idioma: Inglês e indonésio


Classificação de dispositivos médicos na Indonésia
O regulamento atual classifica os dispositivos como A, B, C e D com base no risco.
| Critérios de Risco | Classe de Dispositivo |
|---|---|
| Baixo Risco | A |
| Risco Baixo a Moderado | B |
| Risco Moderado – Elevado | C |
| Alto Risco | D |
Representante autorizado local na Indonésia
Os regulamentos indonésios exigem que os fabricantes nomeiem um representante local com uma Licença de Distribuidor. Pode ser nomeado um distribuidor para representar o fabricante estrangeiro na Indonésia. No entanto, a nomeação de um terceiro independente proporcionaria flexibilidade para mudar de distribuidores ou nomear vários distribuidores para uma melhor penetração no mercado.
Registo de dispositivos médicos na Indonésia
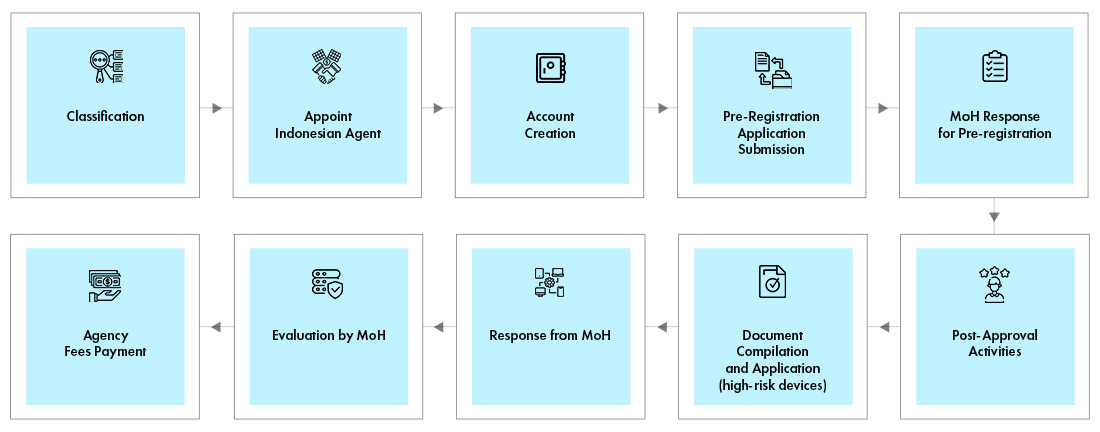
O representante local deve criar uma conta no portal online. O processo de registo é o mesmo para todas as classes de dispositivos. No entanto, os requisitos de documentação variam consoante a classe do dispositivo. O registo é um processo em duas etapas –
- Processo de pré-registo
- Processo de avaliação
O Ministério da Saúde verifica a classificação do dispositivo e determina o custo da avaliação. O resultado do pré-registo, juntamente com a fatura, é enviado por correio eletrónico ao requerente. O representante local, em nome do fabricante, efetuará o pagamento e carregará o comprovativo de pagamento. O Ministério da Saúde analisará os documentos e partilhará os resultados por correio eletrónico com o requerente. Alguns dispositivos requerem ensaios no país num laboratório acreditado.
Visão Geral do Processo de Aprovação de Regulamentação
A equipa de especialistas da Freyr acompanha a evolução das tendências e regulamentos, ajudando as partes interessadas a manter a conformidade regulamentar ao longo de todo o ciclo de vida do produto. Oferecemos soluções regulamentares para manter outros aspetos regulamentares de conformidade dentro de orçamentos limitados.
Classe de Dispositivo | Classe de Risco | Prazos do MoH para Autorização de Introdução no Mercado | Prazos do MoH para Renovação / Variação | ||
|---|---|---|---|---|---|
| Processo de Classificação (Dias) | Processo de Avaliação (Dias) | Processo de Classificação (Dias) | Processo de Avaliação (Dias) | ||
| Classe A | Baixo Risco | 7 | 45 | 7 | 45 |
| Classe B | Risco Baixo a Moderado | 7 | 90 | 7 | 45 |
| Classe C | Risco Moderado – Elevado | 7 | 100 | 7 | 45 |
| Classe D | Alto Risco | 7 | 120 | 7 | 45 |
Especialização da Freyr
- Due Diligence Regulamentar
- Registo de Dispositivos
- Testes no País
- Licenciamento de Distribuidores
- Legalização e Notarização
- Representante Legal
- Apoio à rotulagem
- Apoio à Tradução
- Identificação e qualificação de distribuidores
- Serviços de Vigilância Pós-Comercialização
- Gestão de Alterações Pós-Aprovação
- Serviços de renovação e transferência de licenças
- Serviços de submissão e ligação