

Visão geral do registo de dispositivos médicos na Nova Zelândia
Os dispositivos médicos na Nova Zelândia são regulamentados pela Autoridade de Segurança de Medicamentos e Dispositivos Médicos da Nova Zelândia (Medsafe) de acordo com os Regulamentos de Medicamentos de 1984, a Lei de Medicamentos de 1981 e os Regulamentos de Medicamentos (Base de Dados de Dispositivos Médicos) de 2003. Embora a aprovação prévia à colocação no mercado não seja necessária, é obrigatório registar os produtos na base de dados do sistema Electronic Web Assisted Notification of Devices (WAND) no prazo de 30 dias após o lançamento comercial. A Medsafe poderá solicitar documentação que comprove a segurança e a eficácia, tais como a certificação emitida por entidades reconhecidas, como um Organismo Notificado da UE ou a Health Canada.
A equipa de peritos em regulamentação de dispositivos médicos da Freyr possui uma vasta experiência em orientar empresas de dispositivos médicos através do processo de registo na Medsafe para dispositivos médicos na Nova Zelândia.
![]()
Autoridade Regulamentar: Autoridade de Segurança de Dispositivos Médicos (Medsafe)![]()
Regulamento:The Medicines (Database of Medical Devices) Regulations, 2003
Medicines Act 1981
Medicines Regulation 1984![]()
Via Regulamentar: Sistema Eletrónico de Notificação de Dispositivos Assistido por Web (WAND)![]()
Representante Autorizado: Patrocinador de dispositivos médicos![]()
Requisito de SGQ: Certificação ISO 13485:2016![]()
Avaliação de Dados Técnicos: Autoridade de Segurança de Dispositivos Médicos (Medsafe)![]()
Validade da Licença: Os registos de dispositivos na Nova Zelândia não expiram. Dispositivos considerados uma ameaça grave para o público podem ser retirados do mercado.![]()
Requisitos de Rotulagem: Regulamento 12(4) dos Regulamentos de Medicamentos de 1984 e GHTF/SG1/N43:2005![]()
Formato de Submissão: Sistema Eletrónico de Notificação de Dispositivos Assistido por Web (WAND)![]()
Idioma: Inglês


Classificação de Dispositivos Médicos na Nova Zelândia
Os dispositivos médicos na Nova Zelândia são classificados por risco nas Classes I, IIa, IIb, III e AIMD, de acordo com os critérios do Fórum Internacional de Reguladores de Dispositivos Médicos (IMDRF). Esta classificação afeta o nível de controlo regulamentar necessário. A classificação baseia-se em características como a finalidade prevista do dispositivo, a duração do contacto com o corpo, a invasividade e se o dispositivo é ativo ou inativo. Os dispositivos de classes superiores estão sujeitos a um escrutínio regulamentar mais rigoroso. A Medsafe é a entidade reguladora na Nova Zelândia que supervisiona estas classificações e regulamentos.
| Classificação de Dispositivos Médicos da Medsafe para Classes que não os IVD | Risco |
|---|---|
| Classe I Básica | Baixo Risco |
| Classe I com função de medição | Baixo Risco |
| Classe I estéril | Baixo Risco |
| Classe IIa | Risco baixo a médio |
| Classe IIb | Risco médio a alto |
| Classe III e dispositivo médico implantável ativo (AIMD) | Risco alto |
| Classificação de IVD da Medsafe | Risco |
|---|---|
| A partir de julho de 2014, a Medsafe não reconhece nenhum sistema de classificação de risco para os IVD. Todos os IVD notificados à WAND devem utilizar o código de classificação de risco do IVD. O Diretor-Geral da Saúde autorizou a isenção para os IVD de acordo com o Anexo 1, parágrafo (i) dos Regulamentos de Medicamentos (Base de Dados de Dispositivos Médicos) de 2003. No entanto, os fornecedores de IVD podem notificar voluntariamente os seus dispositivos para a base de dados. | |
Representante Autorizado / Sponsor de Dispositivos Médicos
O Representante Autorizado é designado como Sponsor e atua como intermediário entre o fabricante e a Medsafe. Os Sponsors atuam como representantes regulamentares para produtos comercializados na Nova Zelândia, submetendo submissões WAND e atuando como o principal ponto de contacto entre o fabricante e a Medsafe para todos os assuntos relacionados com o produto. Além disso, a Medsafe responsabiliza o Sponsor pelos esforços de vigilância.
Registo de Dispositivos Médicos na Nova Zelândia
O registo de dispositivos médicos, o procedimento da Nova Zelândia e o procedimento de registo na WAND na Nova Zelândia variam consoante a classe do dispositivo.
Dispositivos da Classe I — É necessária uma declaração de conformidade do fabricante para equipamentos de Classe I não estéreis e sem função de medição; no entanto, raramente é apresentada a um organismo regulador. Em vez disso, o sponsor (ou fornecedor) deve introduzir os detalhes do dispositivo na base de dados Web Assisted Notification of Devices (WAND) como parte do processo de notificação da Medsafe.
Dispositivos de Outras Classes
Na Nova Zelândia, os patrocinadores ou fornecedores têm a incumbência de garantir que os dispositivos médicos cumprem normas como a ISO 13485:2016. Habitualmente, não é exigida a submissão direta de uma Declaração de Conformidade, de certificação do SGQ ou de evidências de fabrico à Medsafe. No entanto, a conservação desta documentação é crucial para comprovar a conformidade mediante pedido.
A Medsafe dá prioridade à vigilância pós-comercialização em detrimento da aprovação pré-comercialização detalhada de dispositivos médicos. Embora as auditorias não sejam realizadas habitualmente durante a fase de notificação, a Medsafe pode iniciá-las para dispositivos de maior risco ou na sequência de atividades de vigilância e de relatórios de incidentes adversos, garantindo a segurança e a conformidade contínuas.
Assim que um dispositivo é notificado através da base de dados WAND, pode ser comercializado na Nova Zelândia, desde que o fornecedor cumpra consistentemente os regulamentos da Medsafe. Isto exige uma conformidade contínua, particularmente com as normas de monitorização pós-comercialização e de comunicação de incidentes. Os peritos em dispositivos médicos da Freyr prestam serviços de apoio relacionados com a navegação por estes requisitos regulamentares, assegurando que as empresas mantêm a conformidade ao longo de todo o ciclo de vida do produto.
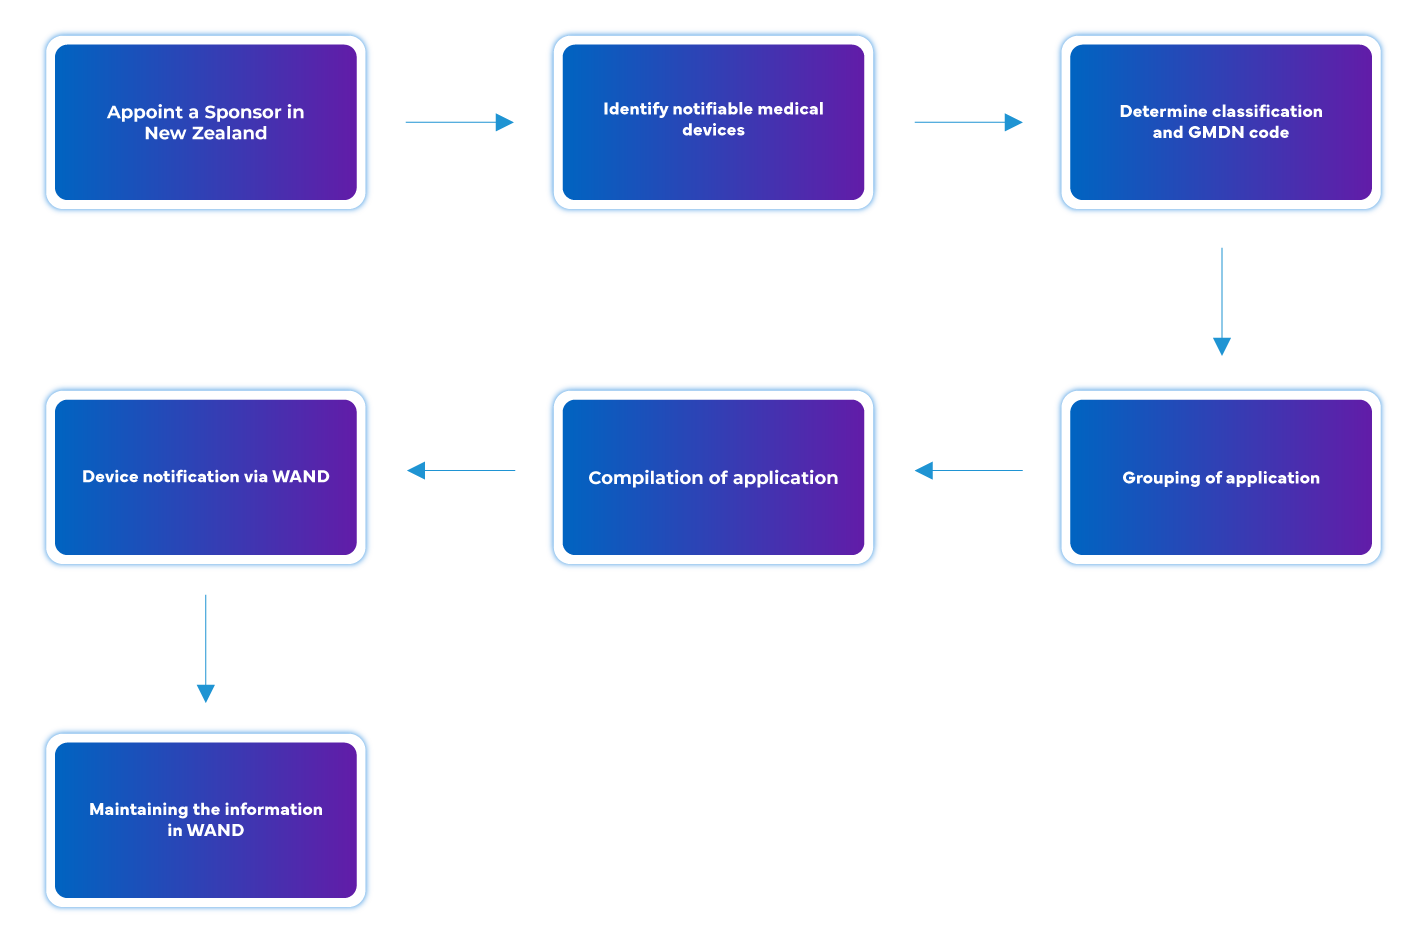
Fluxo do processo
Gestão do Ciclo de Vida do Dispositivo Pós-Aprovação
A Freyr apoia fabricantes estrangeiros na gestão de ponta a ponta do ciclo de vida de Dispositivos Médicos, incluindo atividades pós-aprovação através da notificação às Autoridades da Nova Zelândia via WAND, tais como –
- Gestão de alterações pós-aprovação — modificações a aprovações de Dispositivos Médicos existentes, tais como a adição de novas variantes ou acessórios, e a adição de novas indicações de utilização, entre outras.
- Manutenção de aprovações e registo.
Dotada de uma equipa de profissionais de regulamentação, a Freyr oferece um apoio abrangente aos fabricantes para manterem os padrões de qualidade e segurança exigidos para a aprovação no mercado. Os especialistas em inteligência regulamentar da empresa monitorizam meticulosamente as atualizações dos regulamentos, assegurando que os clientes estão devidamente informados sobre as ações necessárias para manter a conformidade dos seus produtos com as normas atuais.
Resumo
| Risco | Classe de Dispositivo | Auditoria QMS | Via Regulamentar | Prazos da Medsafe | Validade do Registo (anos) |
|---|---|---|---|---|---|
| Baixo Risco | Classe I Básica | Conformidade com a norma ISO 13485:2016 Nota - A Medsafe não exige auditorias ao SGQ, mas recomenda vivamente o cumprimento da norma ISO 13485:2016 em prol da qualidade e da segurança. A Medsafe detém autoridade para realizar auditorias ao SGQ para qualquer classe de dispositivo caso surjam preocupações de segurança ou qualidade. | Listagem WAND (Notificação) | 1 semana |
Sem datas de validade |
| Baixo Risco | Classe I com função de medição | Listagem WAND (Notificação) | |||
| Baixo Risco | Classe I estéril | Listagem WAND (Notificação) | |||
| Risco baixo a médio | Classe IIa | Listagem WAND (Notificação) | |||
| Risco médio a alto | Classe IIb | Listagem WAND (Notificação) | |||
| Risco alto | Classe III | Listagem WAND (Notificação) |
Nota: De acordo com a legislação em vigor, as listas de dispositivos na Nova Zelândia não caducam, mas os dispositivos considerados como apresentando um risco inaceitável para o público podem ser retirados do mercado. No entanto, a legislação atual poderá ser revista até 2026/2027.
Especialização da Freyr
- Apoio completo de ponta a ponta para o registo de dispositivos médicos.
- Apoio de LR
- Listagem WAND
- Apoio à Rotulagem
- Gestão de Alterações Pós-Aprovação
- Transferência de licença
- Serviços de submissão e ligação com a WAND