Porque é que a Vigilância Pós-Comercialização é Importante no Ciclo de Vida dos Dispositivos Médicos
A Vigilância Pós-Comercialização (PMS) é um elemento crítico do ciclo de vida dos dispositivos médicas, especialmente sob regulamentos em evolução, tais como o EU MDR, IVDR e os requisitos pós-comercialização da FDA. À medida que os dispositivos se tornam mais avançados, abrangendo SaMD, dispositivos portáteis (wearables) e tecnologias conectadas, a monitorização contínua no mundo real e a deteção proativa de riscos são essenciais. As tendências da indústria, tais como a evidência do mundo real (RWE), a vigilância digital e os resultados relatados pelos doentes, destacam a necessidade de uma avaliação contínua da segurança, desempenho e benefício clínico do dispositivo. Como parte das expectativas modernas de vigilância pós-comercialização, os fabricantes devem incorporar cada vez mais a elaboração de relatórios de tendências, deteção de sinais e avaliações baseadas no risco.
Apesar da sua importância, muitos fabricantes enfrentam desafios no cumprimento das expectativas de PMS. Fontes de dados fragmentadas, obrigações de relatórios globais inconsistentes, canais de reclamação multilíngues e um escrutínio regulamentar crescente criam complexidade operacional. A preparação de Planos de PMS, PMSR, PSUR e documentação de PMCF exige perícia especializada, interpretação precisa de dados e coordenação interfuncional. As falhas na análise de tendências, deteção de sinais, Avaliação de Riscos para a Saúde (HHE) ou relatórios de vigilância de dispositivos médicos podem resultar em descobertas de auditorias, potenciais recolhas ou riscos para a continuidade do produto.
A Freyr aborda estes desafios com soluções de PMS abrangentes e End-to-end, concebidas para as exigências regulamentares globais. As nossas equipas combinam perícia regulamentar, metodologias estruturadas e apoio multilíngue para otimizar a gestão de reclamações, relatórios de vigilância e documentação de PMS. Com experiência comprovada em dispositivos de Classe I–III, IVD e SaMD, a Freyr garante relatórios de alta qualidade, conformidade atempada e preparação para auditorias, tornando-nos um parceiro de confiança para os fabricantes de dispositivos médicos que procuram uma gestão fiável e eficiente do ciclo de vida de PMS.
Componentes Chave da Vigilância Pós-Comercialização para Dispositivos Médicos
Uma vigilância pós-comercialização (PMS) eficaz combina várias atividades interligadas que monitorizam a segurança do dispositivo, o desempenho clínico, a experiência do utilizador e os riscos emergentes ao longo da vida comercial do produto. Estes componentes formam a base das expectativas regulamentares globais ao abrigo do EU MDR, do IVDR e dos requisitos pós-comercialização da FDA. Compreender cada elemento é essencial para manter a conformidade, melhorar o desempenho do dispositivo no mundo real e mitigar proativamente as preocupações de segurança.
![]()
Gestão de Reclamações e Eventos Adversos
Receção, investigação e análise de tendências estruturadas de reclamações para detetar precocemente sinais de segurança, garantir uma escalabilidade atempada e manter a conformidade global com as expectativas de reporte de vigilância da FDA, do EU MDR e regionais.![]()
Vigilância e
Reporte
Identificação, avaliação e reporte atempados de eventos adversos e incidentes graves às entidades reguladoras globais, garantindo uma supervisão contínua da segurança e o alinhamento com os requisitos de vigilância do FDA MDR e do EU MDR.![]()
Retiradas do Mercado, Correções e Remoções
Gestão End-to-end de ações corretivas no terreno, incluindo avaliação de risco, Avaliação de Risco para a Saúde (HHE), notificações regulamentares, comunicação e verificações de eficácia para salvaguardar a segurança do paciente e proteger a credibilidade no mercado.![]()
Plano de PMS
(PMSP)
Um plano de vigilância pós-comercialização estruturado que define responsabilidades, fontes de dados, processos e critérios de avaliação para garantir uma monitorização consistente e proativa do desempenho do dispositivo ao longo do seu ciclo de vida.![]()
PMSR, PSUR
PMCF
Relatórios obrigatórios exigidos pelas autoridades regulatórias que resumem os dados pós-comercialização, incluindo o relatório de vigilância pós-comercialização (PMSR), atualizações de benefício-risco e atividades de acompanhamento clínico para demonstrar a segurança e o desempenho contínuos do dispositivo.![]()
Relatórios de tendências e evidências do mundo real
Análise de padrões de reclamações e de dados de desempenho no mundo real para identificar riscos emergentes, apoiar ações preventivas e melhorar a fiabilidade do produto através de práticas estruturadas de relatórios de tendências.


Serviços de vigilância pós-comercialização da Freyr
Marque uma reunião com os nossos especialistas hoje
Destaque de sucesso: resultados reais, histórias reais
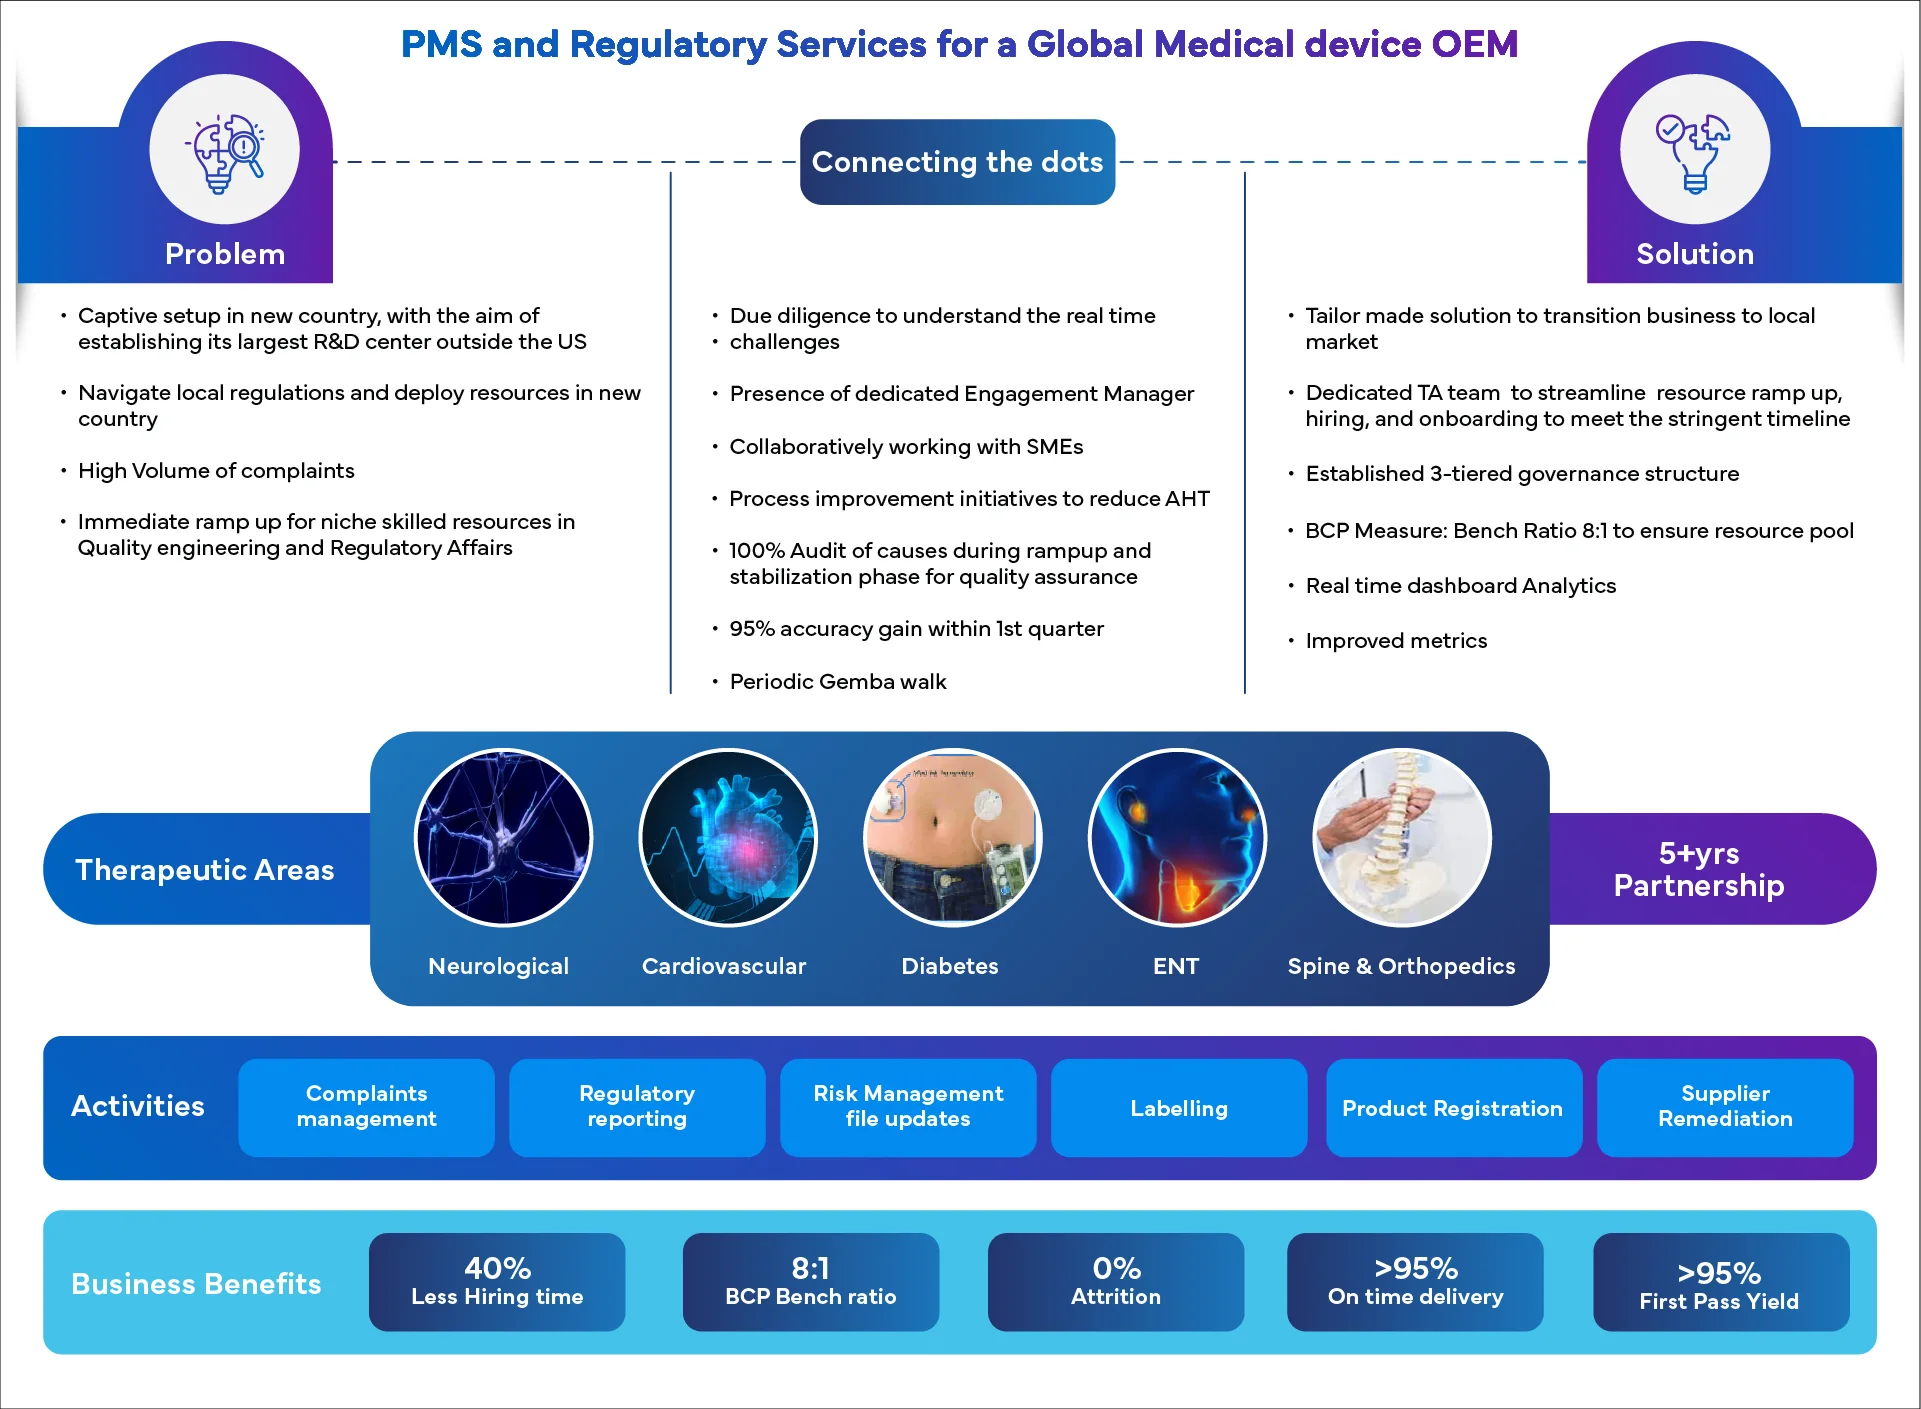
Porquê estabelecer uma parceria com a Freyr?
- A vasta experiência nos quadros da FDA, EU MDR, IVDR e APAC PMS garante uma conformidade consistente, pronta para inspeção, e um forte alinhamento regulatório nos mercados globais.
- A experiência End-to-End que abrange a gestão de reclamações, relatórios de vigilância, PMSR, PSUR e PMCF garante que todo o ciclo de vida pós-comercialização é gerido com precisão e eficiência.
- A análise potenciada por inteligência artificial, a identificação automatizada de tendências e os dados de mundo real ajudam a detetar riscos emergentes numa fase precoce, apoiam a gestão de ações corretivas e preventivas (CAPA) e viabilizam decisões de segurança proativas.
- Especialistas locais agilizam a triagem de reclamações, a documentação e a submissão, garantindo operações de vigilância pós-comercialização (PMS) precisas e integradas em todas as regiões.
- Sucesso comprovado a orientar fabricantes em auditorias da FDA, do EU MDR e de organismos notificados, com menos não conformidades, resultados de qualidade melhorados e maior confiança na conformidade.
Perguntas Frequentes
01. O que é a Vigilância Pós-Comercialização (PMS) em dispositivos médicos e porque é importante?
A Vigilância Pós-Comercialização é um processo contínuo e sistemático para monitorizar a segurança, o desempenho e a eficácia no mundo real dos dispositivos médicos após a sua introdução no mercado. É essencial porque permite aos fabricantes detetar riscos emergentes, validar o benefício clínico ao longo do tempo, cumprir os regulamentos globais em constante evolução e tomar decisões baseadas em evidências para melhorar a qualidade do produto e a segurança do doente.
02. Quais são os principais requisitos de PMS ao abrigo do EU MDR e do IVDR?
O EU MDR e o IVDR exigem que os fabricantes mantenham um plano de PMS, produzam relatórios de PMS regulares ou PSURs, realizem atividades de PMCF quando necessário e estabeleçam sistemas para a comunicação de questões de vigilância e análise de tendências. Os regulamentos enfatizam a recolha proativa de evidências, a integração de dados clínicos e a avaliação contínua do rácio benefício-risco ao longo de todo o ciclo de vida do dispositivo.
03. Como é que a PMS se integra na gestão de riscos e na norma ISO 14971?
A PMS alimenta diretamente com dados de mundo real o referencial de gestão de riscos da norma ISO 14971, permitindo a avaliação contínua de perigos, modos de falha e eficácia da mitigação. Os dados provenientes de reclamações, eventos adversos, relatórios de tendências e acompanhamento clínico também apoiam a gestão de CAPA e a melhoria contínua.
04. Que papel desempenham os dados de mundo real (RWE) na PMS?
A evidência do mundo real reforça o PMS ao fornecer perspetivas a partir da utilização real do dispositivo, incluindo o feedback dos doentes, dados de serviços, registos e fontes de saúde digital. O RWE ajuda a identificar tendências, validar o desempenho a longo prazo, apoiar atualizações da relação benefício-risco e fundamentar decisões clínicas ou regulamentares. As entidades reguladoras esperam cada vez mais que os fabricantes incorporem o RWE no PMS e na avaliação contínua pós-comercialização.
05. Quando é exigido um estudo de PMCF para um dispositivo médico?
Um estudo de PMCF é exigido quando a evidência clínica existente é insuficiente para confirmar a segurança ou o desempenho a longo prazo, ou quando a tecnologia, os materiais ou a utilização pretendida de um dispositivo sugerem potenciais riscos a longo prazo. O PMCF também é despoletado por novas tendências, riscos emergentes, incertezas clínicas, novas conclusões de uma Avaliação de Risco para a Saúde (HHE) ou quando as entidades reguladoras esperam a geração contínua de evidências para dispositivos de alto risco ou inovadores.
06. O que despoleta uma ação de retirada do mercado (recall) ou uma ação corretiva de segurança no terreno (FCA) para um dispositivo médico?
Uma ação de retirada do mercado ou FCA é despoletada quando um dispositivo apresenta um risco de segurança potencial ou confirmado, não cumpre os requisitos regulamentares ou apresenta problemas de desempenho que possam comprometer os resultados clínicos. Os gatilhos comuns incluem tendências de defeitos, incidentes graves, erros de rotulagem, falhas de fabrico, vulnerabilidades de cibersegurança ou novas evidências que indiquem que o perfil de benefício-risco do dispositivo se alterou.
07. Porque é que a Freyr é considerada um parceiro líder em serviços de Vigilância Pós-Comercialização?
A Freyr é amplamente reconhecida pela sua profunda experiência regulamentar, cobertura de mercado global e abordagem estruturada ao PMS nos âmbitos dos requisitos do EU MDR, da FDA e da APAC. As organizações valorizam a Freyr pela sua combinação de conhecimento especializado, metodologias baseadas em dados, capacidades multilaterais e um historial comprovado de apoio a diversos tipos de dispositivos, tornando-a um parceiro de confiança para operações fiáveis e em conformidade de vigilância pós-comercialização.